
ICOTYDE tabletti, kalvopäällysteinen 200 mg
Huomioitavaa
▼Tähän lääkevalmisteeseen kohdistuu lisäseuranta. Tällä tavalla voidaan havaita nopeasti turvallisuutta koskevaa uutta tietoa. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan epäillyistä lääkkeen haittavaikutuksista. Ks. kohdasta Haittavaikutukset, miten haittavaikutuksista ilmoitetaan.
Vaikuttavat aineet ja niiden määrät
Yksi kalvopäällysteinen tabletti sisältää ikotrokinrahydrokloridia määrän, joka vastaa 200 mg:aa ikotrokinraa.
Täydellinen apuaineluettelo, ks. kohta Apuaineet.
Lääkemuoto
Kalvopäällysteinen tabletti (tabletti).
Kliiniset tiedot
Käyttöaiheet
ICOTYDE on tarkoitettu keskivaikean tai vaikean läiskäpsoriaasin hoitoon aikuisille ja vähintään 12-vuotiaille, vähintään 40 kg:n painoisille nuorille, joille harkitaan systeemistä hoitoa.
Ehto
Hoito pitää aloittaa käyttöaiheissa mainittujen sairauksien diagnosointiin ja hoitoon perehtyneen lääkärin ohjauksessa ja valvonnassa.
Annostus ja antotapa
Hoito pitää aloittaa läiskäpsoriaasin diagnosointiin ja hoitoon perehtyneen lääkärin ohjauksessa ja valvonnassa.
Aikuiset ja vähintään 40 kg:n painoiset nuoret
Suositeltu ICOTYDE-annos on 200 mg suun kautta kerran päivässä tyhjään mahaan (ks. Antotapa).
Jos potilaalla ei todeta hoidosta hyötyä 24 viikon hoidon jälkeen, hoidon lopettamista on harkittava. Potilaan hoitovastetta pitää arvioida säännöllisesti. Joillakin läiskäpsoriaasia sairastavilla potilailla, jotka saavat aluksi osittaisen vasteen, läiskäpsoriaasi voi lieventyä myöhemmin jatkettaessa hoitoa yli 24 viikon ajan.
Väliin jäänyt annos
Jos annos jää väliin, potilasta on ohjeistettava ottamaan annos mahdollisimman pian samana päivänä ja sen jälkeen jatkamaan hoitoa seuraavana päivänä tavanomaisen hoitoaikataulun mukaisesti.
Erityispotilasryhmät
Iäkkäät
Vähintään 65‑vuotiaiden iäkkäiden potilaiden annosta ei tarvitse muuttaa (ks. kohta Farmakokinetiikka).
Munuaisten vajaatoiminta
Lievää, keskivaikeaa tai vaikeaa munuaisten vajaatoimintaa sairastavien potilaiden annosta ei suositella muuttamaan. ICOTYDE-valmistetta ei ole tutkittu loppuvaiheen munuaissairautta sairastavilla potilailla, joten valmistetta tulee käyttää näille potilaille vain, jos hyödyt ovat mahdollisia riskejä suuremmat (ks. kohta Farmakokinetiikka).
Maksan vajaatoiminta
Lievää, keskivaikeaa tai vaikeaa maksan vajaatoimintaa sairastavien potilaiden annosta ei suositella muuttamaan (ks. kohta Farmakokinetiikka).
Pediatriset potilaat
Suositeltu annos 12- – alle 18-vuotiaille lapsille, jotka painavat vähintään 40 kg, on sama kuin aikuisille (ks. edellä).
ICOTYDE-valmisteen turvallisuutta ja tehoa alle 12-vuotiaille tai alle 40 kg:n painoisille lapsille ei ole vielä varmistettu. Tietoja ei ole saatavilla.
Antotapa
Suun kautta.
ICOTYDE- kalvopäällysteiset tabletit otetaan herätessä tyhjään mahaan veden kanssa vähintään 30 minuuttia ennen ruoan syömistä (ks. kohta Farmakokinetiikka). Kalvopäällysteiset tabletit on nieltävä kokonaisina.
Vaihtoehtoinen antotapa
Jos potilaalla on vaikeuksia niellä tabletteja kokonaisina, ICOTYDE 200 mg kalvopäällysteinen tabletti voidaan dispergoida veteen.
Potilaan pitää laittaa ICOTYDE 200 mg kalvopäällysteinen tabletti mukiin, jossa on vähintään 120 ml vettä. Kalvopäällysteisen tabletin dispergoituminen voi kestää muutaman minuutin. Kalvopäällysteinen tabletti ei ehkä dispergoidu täysin. Seos voi näyttää keltaiselta, maitomaiselta tai samealta, ja vedessä voi näkyä pieniä paloja, joiden nieleminen on turvallista. Mukia pitää pyöritellä varovasti ennen seoksen juomista. Koko seosmäärä pitää niellä.
Potilaiden pitää lisätä mukiin vielä vähintään 120 ml vettä ja niellä mukin koko sisältö, jotta varmistetaan täyden annoksen ottaminen. ICOTYDE- kalvopäällysteinen tabletti pitää ottaa mahdollisimman pian sen veteen dispergoimisen jälkeen.
Vasta-aiheet
Yliherkkyys vaikuttavalle aineelle tai kohdassa Apuaineet mainituille apuaineille.
Kliinisesti tärkeät aktiiviset infektiot (esim. aktiivinen tuberkuloosi, ks. kohta Varoitukset ja käyttöön liittyvät varotoimet).
Varoitukset ja käyttöön liittyvät varotoimet
Rokotukset
Vasteesta ikotrokinrahoidon aikana annetuille rokotteille ei ole tietoja saatavissa. Ennen ikotrokinrahoidon aloittamista on varotoimena harkittava kaikkien iänmukaisten rokotusten antamista voimassa olevien rokotusohjeiden mukaisesti. Eläviä taudinaiheuttajia sisältävien rokotteiden antamista ei suositella ikotrokinrahoidon aikana eikä 3 päivään ikotrokinrahoidon lopettamisen jälkeen.
Suositukset eläviä taudinaiheuttajia sisältävien rokotteiden antamisesta raskauden aikana mahdollisesti altistuneille vastasyntyneille vauvoille, ks. kohta Raskaus ja imetys.
Infektiot
Immuunijärjestelmään vaikuttavat lääkkeet voivat lisätä infektioriskiä. Hoitoa ei pidä aloittaa potilaille, joilla on jokin kliinisesti tärkeä aktiivinen infektio, ennen kuin infektio paranee tai on asianmukaisesti hoidettu. Potilaita pitää ohjeistaa hakeutumaan lääkäriin, jos heille ilmaantuu kliinisesti oleelliseen krooniseen tai akuuttiin infektioon viittaavia oireita tai löydöksiä. Jos potilaalle kehittyy tällainen infektio ja/tai infektio ei vastaa tavanomaiseen hoitoon, seuraa potilasta tarkoin ja keskeytä ikotrokinrahoito, kunnes infektio häviää.
Yhteisvaikutukset
Eläviä taudinaiheuttajia sisältävät rokotteet / hoidolliset tartunnanaiheuttajat
Eläviä taudinaiheuttajia sisältäviä rokotteita ei pidä antaa potilaille ikotrokinrahoidon aikana eikä 3 päivään ikotrokinrahoidon lopettamisen jälkeen (ks. kohdat Varoitukset ja käyttöön liittyvät varotoimet ja Raskaus ja imetys).
Yhteisvaikutukset muiden lääkevalmisteiden kanssa
Ikotrokinralla ei ole tehty kliinisiä lääkkeiden yhteisvaikutustutkimuksia.
In vitro ‑tutkimusten perusteella ikotrokinra ei ole CYP-entsyymien substraatti, estäjä eikä indusoija. Ikotrokinra ei ole P‑glykoproteiinin (P‑gp) eikä muiden tärkeiden lääkkeiden kuljettajaproteiinien substraatti eikä estäjä. Lääkkeiden yhteisvaikutuksia ei siksi oleteta ilmenevän.
Raskaus ja imetys
Raskaus
Ikotrokinran käytöstä raskaana oleville naisille ei ole olemassa tietoja tai on vain vähän tietoja (alle 300 raskaudesta). Eläimillä tehdyissä tutkimuksissa ei ole havaittu suoria tai epäsuoria lisääntymistoksisia vaikutuksia (ks. kohta Prekliiniset tiedot turvallisuudesta).
Varmuuden vuoksi ICOTYDE-valmisteen käyttöä on suositeltavaa välttää raskauden aikana.
Ei tiedetä, läpäiseekö ikotrokinra istukan. Eläviä taudinaiheuttajia sisältävien rokotteiden antamista vastasyntyneille vauvoille, jotka ovat mahdollisesti altistuneet ikotrokinralle raskauden aikana, ei varmuuden vuoksi suositella 3 päivään syntymän jälkeen. Jos kliininen hyöty yksittäiselle vauvalle on selkeä, eläviä taudinaiheuttajia sisältävän rokotteen antamista voidaan harkita (ks. kohdat Varoitukset ja käyttöön liittyvät varotoimet ja Yhteisvaikutukset).
Imetys
Ei tiedetä, erittyvätkö ikotrokinra ja/tai sen metaboliitit ihmisillä äidinmaitoon. Olemassa olevat farmakokineettiset tiedot ovat osoittaneet, että ikotrokinraa on imetettävien rotanpoikasten plasmassa (ks. kohta Prekliiniset tiedot turvallisuudesta). Imetettävään vauvaan kohdistuvia riskejä ei voida sulkea pois. On päätettävä, lopetetaanko imetys vai pidättäydytäänkö ICOTYDE-hoidosta, ottaen huomioon imetyksen hyödyt lapselle ja hoidosta koituvat hyödyt äidille.
Hedelmällisyys
Ikotrokinran vaikutusta ihmisen hedelmällisyyteen ei ole arvioitu. Eläimillä tehdyissä tutkimuksissa ei ole havaittu suoria eikä epäsuoria haitallisia vaikutuksia hedelmällisyyteen (ks. kohta Prekliiniset tiedot turvallisuudesta).
Vaikutus ajokykyyn ja koneiden käyttökykyyn
ICOTYDE-valmisteella ei ole haitallista vaikutusta ajokykyyn ja koneidenkäyttökykyyn.
Haittavaikutukset
Turvallisuusprofiilin yhteenveto
Yleisimmin raportoidut haittavaikutukset olivat sieni-infektiot (1,1 %).
Haittavaikutustaulukko
Kliinisissä tutkimuksissa todetut ikotrokinran haittavaikutukset luetellaan (ks. taulukko 1) MedDRA-elinjärjestelmittäin seuraavan esitystavan mukaisesti: hyvin yleinen (≥ 1/10), yleinen (≥ 1/100, < 1/10), melko harvinainen (≥ 1/1 000, < 1/100), harvinainen (≥ 1/10 000, < 1/1 000), hyvin harvinainen (< 1/10 000) ja tuntematon (koska saatavissa oleva tieto ei riitä yleisyyden arviointiin).
Taulukko 1. Luettelo haittavaikutuksista
Elinjärjestelmä | Esiintyvyys | Haittavaikutus |
Infektiot | Yleinen | Sieni-infektiota |
Melko harvinainen | Divertikuliitti | |
a Sieni-infektiot sisältävät seuraavat: jalkasilsa (n = 4), savipuoli (n = 2), sammas (n = 2), onykomykoosi (n = 1), ihon kandidainfektio (n = 1), virtsateiden kandidiaasi (n = 1), kandida-vulvovaginiitti (n = 1), ihon sieni-infektio (n = 1), sukupuolielinten sieni-infektio (n = 1), korvan sieni-infektio (n = 1) ja sienilaryngiitti (n = 1). | ||
Pediatriset potilaat
Yhteensä 72 iältään 12- – alle 18-vuotiasta pediatrista potilasta on saanut kahdessa keskivaikeaa tai vaikeaa läiskäpsoriaasia koskeneessa kliinisessä tutkimuksessa hoitoa suun kautta kerran päivässä otetuilla 200 mg:n ikotrokinra-annoksilla. Näistä 71 tutkittavaa altistui ikotrokinralle vähintään 6 kuukauden ajan ja 67 tutkittavaa altistui ikotrokinralle vähintään yhden vuoden ajan. Turvallisuusprofiili oli nuorilla yhdenmukainen koko tutkimuspotilasjoukossa havaitun turvallisuusprofiilin kanssa.
Epäillyistä haittavaikutuksista ilmoittaminen
On tärkeää ilmoittaa myyntiluvan myöntämisen jälkeisistä lääkevalmisteen epäillyistä haittavaikutuksista. Se mahdollistaa lääkevalmisteen hyöty-haittatasapainon jatkuvan arvioinnin. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan kaikista epäillyistä haittavaikutuksista seuraavalle taholle:
www-sivusto: www.fimea.fi
Lääkealan turvallisuus- ja kehittämiskeskus Fimea
Lääkkeiden haittavaikutusrekisteri
PL 55
00034 FIMEA
Yliannostus
Kliinisissä tutkimuksissa terveille tutkittaville on annettu enimmillään 1 000 mg:n ikotrokinrakerta-annoksia suun kautta eikä haittavaikutuksia ole ilmennyt.
Yliannokseen ei ole spesifistä hoitoa. Yliannoksen yhteydessä oireisiin annetaan asianmukaista hoitoa.
Farmakologiset ominaisuudet
Farmakodynamiikka
Farmakoterapeuttinen ryhmä: Immunosuppressantit, interleukiinin estäjät, ATC-koodi: L04AC28.
Vaikutusmekanismi
Ikotrokinra on peptidi, joka sitoutuu suurella affiniteetilla selektiivisesti IL-23-reseptoriin (IL-23R) ja antagonisoi kilpailevasti IL-23:n sitoutumista. IL-23 on luonnollisesti esiintyvä sytokiini, joka on osallisena tulehdus- ja immuunivasteissa, mutta joka liiallisesti tuotettuna on osallisena läiskäpsoriaasiin liittyvässä kroonisessa inflammaatiossa. Ikotrokinra estää tulehdusta edistävien sytokiinien IL-23-/IL-23R-riippuvaista vapautumista.
Farmakodynaamiset vaikutukset
Tutkituilla läiskäpsoriaasia sairastavilla potilailla IL-17A:n, IL-17F:n, IL-22:n, β-defensiini-2:n ja IL-19:n pitoisuudet seerumissa pienenivät ikotrokinrahoidon jälkeen. IL-17A-, IL-17F-, IL-22-, DEFB4A- ja IL-19-geenin ilmentyminen ihossa, jossa on psoriaasia, normalisoitui vaurioitumattoman ihon tasolle. Myös orvaskeden paksuuden vähenemistä ja T-solujen, mukaan lukien kudoksessa olevien CD8-positiivisten muisti-T-solujen, määrän vähenemistä havaittiin.
Immunogeenisuus
Yhdenmukaisesti proteiineja tai peptidejä sisältävien lääkevalmisteiden mahdollisten immunogeenisten ominaisuuksien kanssa potilaille voi kehittyä ikotrokinrahoitoon liittyviä vasta-aineita.
Neljän vaiheen III kliinisen tutkimuksen viikkoon 52 mennessä 12,2 %:lle (291/2 387) ikotrokinrahoitoa saaneista potilaista oli kehittynyt vasta-aineita ikotrokinraa vastaan. Yhdelläkään niistä potilaista, joille vasta-aineita ikotrokinraa vastaan kehittyi, vasta-aineita ei luokiteltu neutraloiviksi vasta-aineiksi.
Kahden vaiheen III kliinisen tutkimuksen (ICONIC-LEAD ja ICONIC-TOTAL) viikkoon 52 mennessä 32,4 %:lle (23/71) ikotrokinrahoitoa saaneista nuorista potilaista oli kehittynyt vasta-aineita ikotrokinraa vastaan.
Lääkevasta-aineilla ei viikkoon 52 mennessä ollut tunnistettu kliinisesti merkittävää vaikutusta ikotrokinran farmakokinetiikkaan, turvallisuuteen tai tehoon.
Kliininen teho
Läiskäpsoriaasi
Suun kautta kerran päivässä 200 mg:n annoksina otetun ikotrokinran tehoa arvioitiin neljässä vaiheen III satunnaistetussa, kaksoissokkoutetussa, lumelääkkeellä ja/tai vaikuttavalla vertailuvalmisteella kontrolloidussa monikeskustutkimuksessa (ICONIC-LEAD, ICONIC-TOTAL, ICONIC-ADVANCE 1 ja ICONIC-ADVANCE 2) 2 492 potilaalla (2 420 aikuista potilasta ja 72 iältään 12- – alle 18-vuotiasta ja vähintään 40 kg:n painoista nuorta potilasta), joilla oli läiskäpsoriaasi ja jotka soveltuivat saamaan systeemistä hoitoa tai valohoitoa.
Keskivaikeaa tai vaikeaa läiskäpsoriaasia sairastavat aikuiset ja nuoret potilaat
ICONIC-LEAD-tutkimukseen otettiin mukaan 684 potilasta (618 aikuista ja 66 iältään vähintään 12‑vuotiasta nuorta potilasta), joilla oli keskivaikea tai vaikea läiskäpsoriaasi. Potilaat satunnaistettiin saamaan 16 viikon ajan joko 200 mg ikotrokinraa suun kautta kerran päivässä tai lumelääkettä.
ICONIC-ADVANCE 1- ja ICONIC-ADVANCE 2 ‑tutkimuksissa arvioitiin 1 497:ää aikuista potilasta, joilla oli keskivaikea tai vaikea läiskäpsoriaasi. Potilaat satunnaistettiin saamaan joko 200 mg ikotrokinraa suun kautta kerran päivässä, 6 mg deukravasitinibia suun kautta kerran päivässä tai lumelääkettä.
Näissä kolmessa tutkimuksessa keskivaikean tai vaikean läiskäpsoriaasin määritelmä oli IGA (Investigator’s Global Assessment) ‑pisteet ≥ 3, PASI (Psoriasis Area and Severity Index) ‑pisteet ≥ 12 ja ihottumaa ≥ 10 %:ssa kehon pinta-alasta.
Näissä kolmessa tutkimuksessa 67 % potilaista oli miehiä ja 76 % potilaista oli valkoihoisia. Keskimääräinen ikä oli 45 (vaihteluväli: 12–86) vuotta, keskimääräinen paino lähtötilanteessa oli aikuisilla 88 (vaihteluväli: 39–211) kg ja nuorilla 73 (vaihteluväli: 41–130) kg; 3 % oli iältään 12 vuodesta alle 18 vuoteen, ja 10 % oli ≥ 65-vuotiaita. Lähtötilanteessa ihottumaa oli 20,5 %:ssa (mediaani) potilaiden kehon pinta-alasta, PASI-pisteet olivat 18 (mediaani), ja 14 %:lla aikuisista ja 4,5 %:lla nuorista oli anamneesissa nivelpsoriaasi. Lähtötilanteen IGA-pisteet olivat 78 %:lla potilaista 3 (keskivaikea) ja 22 %:lla potilaista 4 (vaikea). Lähtötilanteessa 72 %:lla oli aiempi systeeminen hoito, 32 % potilaista oli saanut aiemmin valohoitoa ja 28 % oli saanut aiemmin biologista hoitoa (TNF:n estäjää 13 %, IL-12/23:n estäjää 8 %, IL-23:n estäjää 9 % ja IL-17:n estäjää 9 %).
Ikotrokinran tehoa arvioitiin ihosairauden osalta yleisesti, kehon erityisalueilla (päänahka, genitaalialue, kynnet sekä kädet/jalkaterät), potilaiden raportoimien hoitotulosten suhteen sekä elämänlaatuun liittyvän vaikutuksen suhteen. Muut ensisijaiset päätetapahtumat olivat niiden potilaiden osuus, joilla todettiin (1) parantumista tai minimaalista sairautta osoittavat IGA-pisteet (IGA 0/1) ja vähintään kahden yksikön koheneminen lähtötilanteesta sekä (2) PASI 90 ‑vaste viikolla 16 lumelääkkeeseen verrattuna. Pääasialliset kliiniset hoitotulokset esitetään taulukossa 2.
Taulukko 2. Yhteenveto keskivaikeaa tai vaikeaa läiskäpsoriaasia sairastavien aikuisten ja nuorten potilaiden kliinisistä vasteista
ICONIC-LEAD | ICONIC-ADVANCE 1 | ICONIC-ADVANCE 2 | ||||||
Pääte-tapahtuma | Ikotrokinra (N = 456) n (%) | Lume-lääke (N = 228) n (%) | Ikotrokinra (N = 311) n (%) | Deukravasitinibi (N = 307) n (%) | Lume-lääke (N = 156) n (%) | Ikotrokinra (N = 320) n (%) | Deukravasitinibi (N = 322) n (%) | Lume-lääke (N = 81) n (%) |
Muut ensisijaiset päätetapahtumata | ||||||||
IGA 0 tai 1 ja ≥ 2 yksikön koheneminen lähtötilanteesta | ||||||||
Viikko 16 | 295 (65 %) | 19 (8 %) | 213 (68 %) | 154 (50 %)c | 17 (11 %) | 227 (71 %) | 177 (55 %)c | 7 (9 %) |
Ero lume-lääkkeeseen nähden, % (95 %:n luottamus-väli) | -- | 56 % (50 %; 62 %)b | -- | -- | 58 % (50 %; 64 %)b | -- | -- | 63 % (53 %; 70 %)b |
Viikko 24 | -- | -- | 230 (74 %) | 161 (52 %)c | -- | 220 (69 %) | 179 (56 %)c | -- |
PASI 90 | ||||||||
Viikko 16 | 226 (50 %) | 10 (4,4 %) | 171 (55 %) | 91 (30 %)c | 6 (3,8 %) | 184 (58 %) | 111 (34 %)c | 1 (1,2 %) |
Ero lume-lääkkeeseen nähden, % (95 %:n luottamus-väli) | -- | 45 % (40 %; 50 %)b | -- | -- | 51 % (44 %; 57 %)b | -- | -- | 57 % (49 %; 62 %)b |
Viikko 24 | -- | -- | 205 (66 %) | 127 (41 %)c | -- | 208 (65 %) | 141 (44 %)c | -- |
Keskeiset toissijaiset päätetapahtumat | ||||||||
IGA 0 | ||||||||
Viikko 16 | 152 (33 %) | 3 (1,3 %)b | 114 (37 %) | 48 (16 %)c | 3 (1,9 %)b | 118 (37 %) | 57 (18 %)c | 1 (1,2 %)b |
Viikko 24 | -- | -- | 150 (48 %) | 63 (21 %)c | -- | 128 (40 %) | 68 (21 %)c | -- |
PASI 100 | ||||||||
Viikko 16 | 123 (27 %) | 1 (0,4 %)b | 97 (31 %) | 34 (11 %)c | 2 (1,3 %)b | 102 (32 %) | 46 (14 %)c | 1 (1,2 %)b |
Viikko 24 | -- | -- | 129 (41 %) | 49 (16 %)c | -- | 107 (33 %) | 52 (16 %)c | -- |
ss-IGA 0/1 (päänahka) ja ≥ 2 yksikön koheneminen lähtötilanteesta | ||||||||
Nd | 405 | 200 | 261 | 134 | 268 | 70 | ||
Viikko 16 | 293 (72 %) | 30 (15 %)b | 189 (72 %) | 28 (21 %)b | 199 (74 %) | 13 (19 %)b | ||
IGA = tutkijan kokonaisarvio (Investigator’s Global Assessment); ss-IGA = päänahkaspesifinen tutkijan kokonaisarvio (scalp-specific Investigator’s Global Assessment); PASI = Psoriasis Area and Severity Index a Muut ikotrokinraa lumelääkkeeseen vertailevat ensisijaiset päätetapahtumat viikolla 16. Ikotrokinraa deukravasitinibiin vertailevat keskeiset toissijaiset päätetapahtumat viikolla 16 ja viikolla 24. b Ikotrokinran ja lumelääkkeen välisen vertailun p < 0,001, korjattu kerrannaisuuden suhteen. c Ikotrokinran ja deukravasitinibin välisen vertailun p < 0,001, korjattu kerrannaisuuden suhteen. d Sisältää potilaat, joiden lähtötilanteen ss-IGA-pisteet olivat ≥ 2. | ||||||||
ICONIC-LEAD-tutkimuksessa merkittävästi suuremmalla osalla ikotrokinrahoitoon kuin lumelääkehoitoon satunnaistetuista potilaista todettiin PASI 75 ‑vaste (ikotrokinra 14,9 % vs lumelääke 2,2 %, p-arvo < 0,002) viikolla 4 ja PASI 90 ‑vaste viikolla 8 (ikotrokinra 21 % vs lumelääke 1,3 %, p-arvo < 0,001). ICONIC-ADVANCE 1- ja ICONIC-ADVANCE 2 ‑tutkimuksissa havaittiin samankaltainen vaste.
Vasteen säilyminen ja kesto viikkoon 52 saakka (ICONIC-LEAD)
Aikuiset potilaat, jotka satunnaistettiin lähtötilanteessa saamaan 200 mg ikotrokinraa suun kautta kerran päivässä ja joilla viikolla 24 todettiin PASI 75 ‑vaste tai IGA 0 tai 1 ‑vaste, satunnaistettiin uudelleen joko jatkamaan hoitoa 200 mg:n ikotrokinra-annoksilla tai lopettamaan hoidon (eli saamaan lumelääkettä); potilaita seurattiin viikkoon 52 saakka.
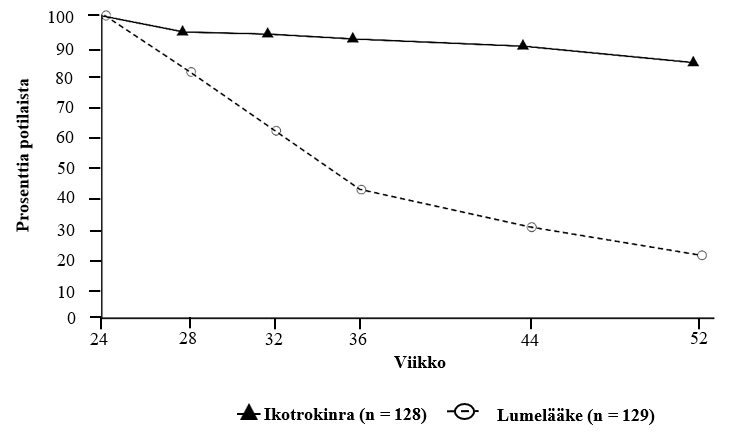
Niistä aikuisista potilaista, jotka satunnaistettiin uudelleen ja joilla oli viikolla 24 PASI 90 ‑vaste, 84 %:lla (108/128) ikotrokinrahoitoa jatkaneista potilaista vaste oli säilynyt viikolla 52 verrattuna 21 %:iin (27/129) potilaista, jotka satunnaistettiin saamaan lumelääkettä. Niillä, jotka satunnaistettiin uudelleen saamaan lumelääkettä, PASI 75 ‑vasteen häviämiseen kulunut aika oli 16 viikkoa ja PASI 90 ‑vasteen häviämiseen kulunut aika (mediaani) oli noin 10 viikkoa.
Kuvassa 1 esitetään niiden potilaiden prosenttiosuus ICONIC-LEAD-tutkimuksessa, joilla PASI 90 ‑vaste säilyi uudelleensatunnaistamisen jälkeen viikkoon 52 saakka.
Kuva 1. PASI 90 ‑vasteluvut ICONIC-LEAD-tutkimuksen aikuisilla potilailla, joilla oli viikolla 24 PASI 90 -vaste ja jotka uudelleensatunnaistettiin viikolla 24.
Vaste ajan kuluessa viikkoon 52 saakka
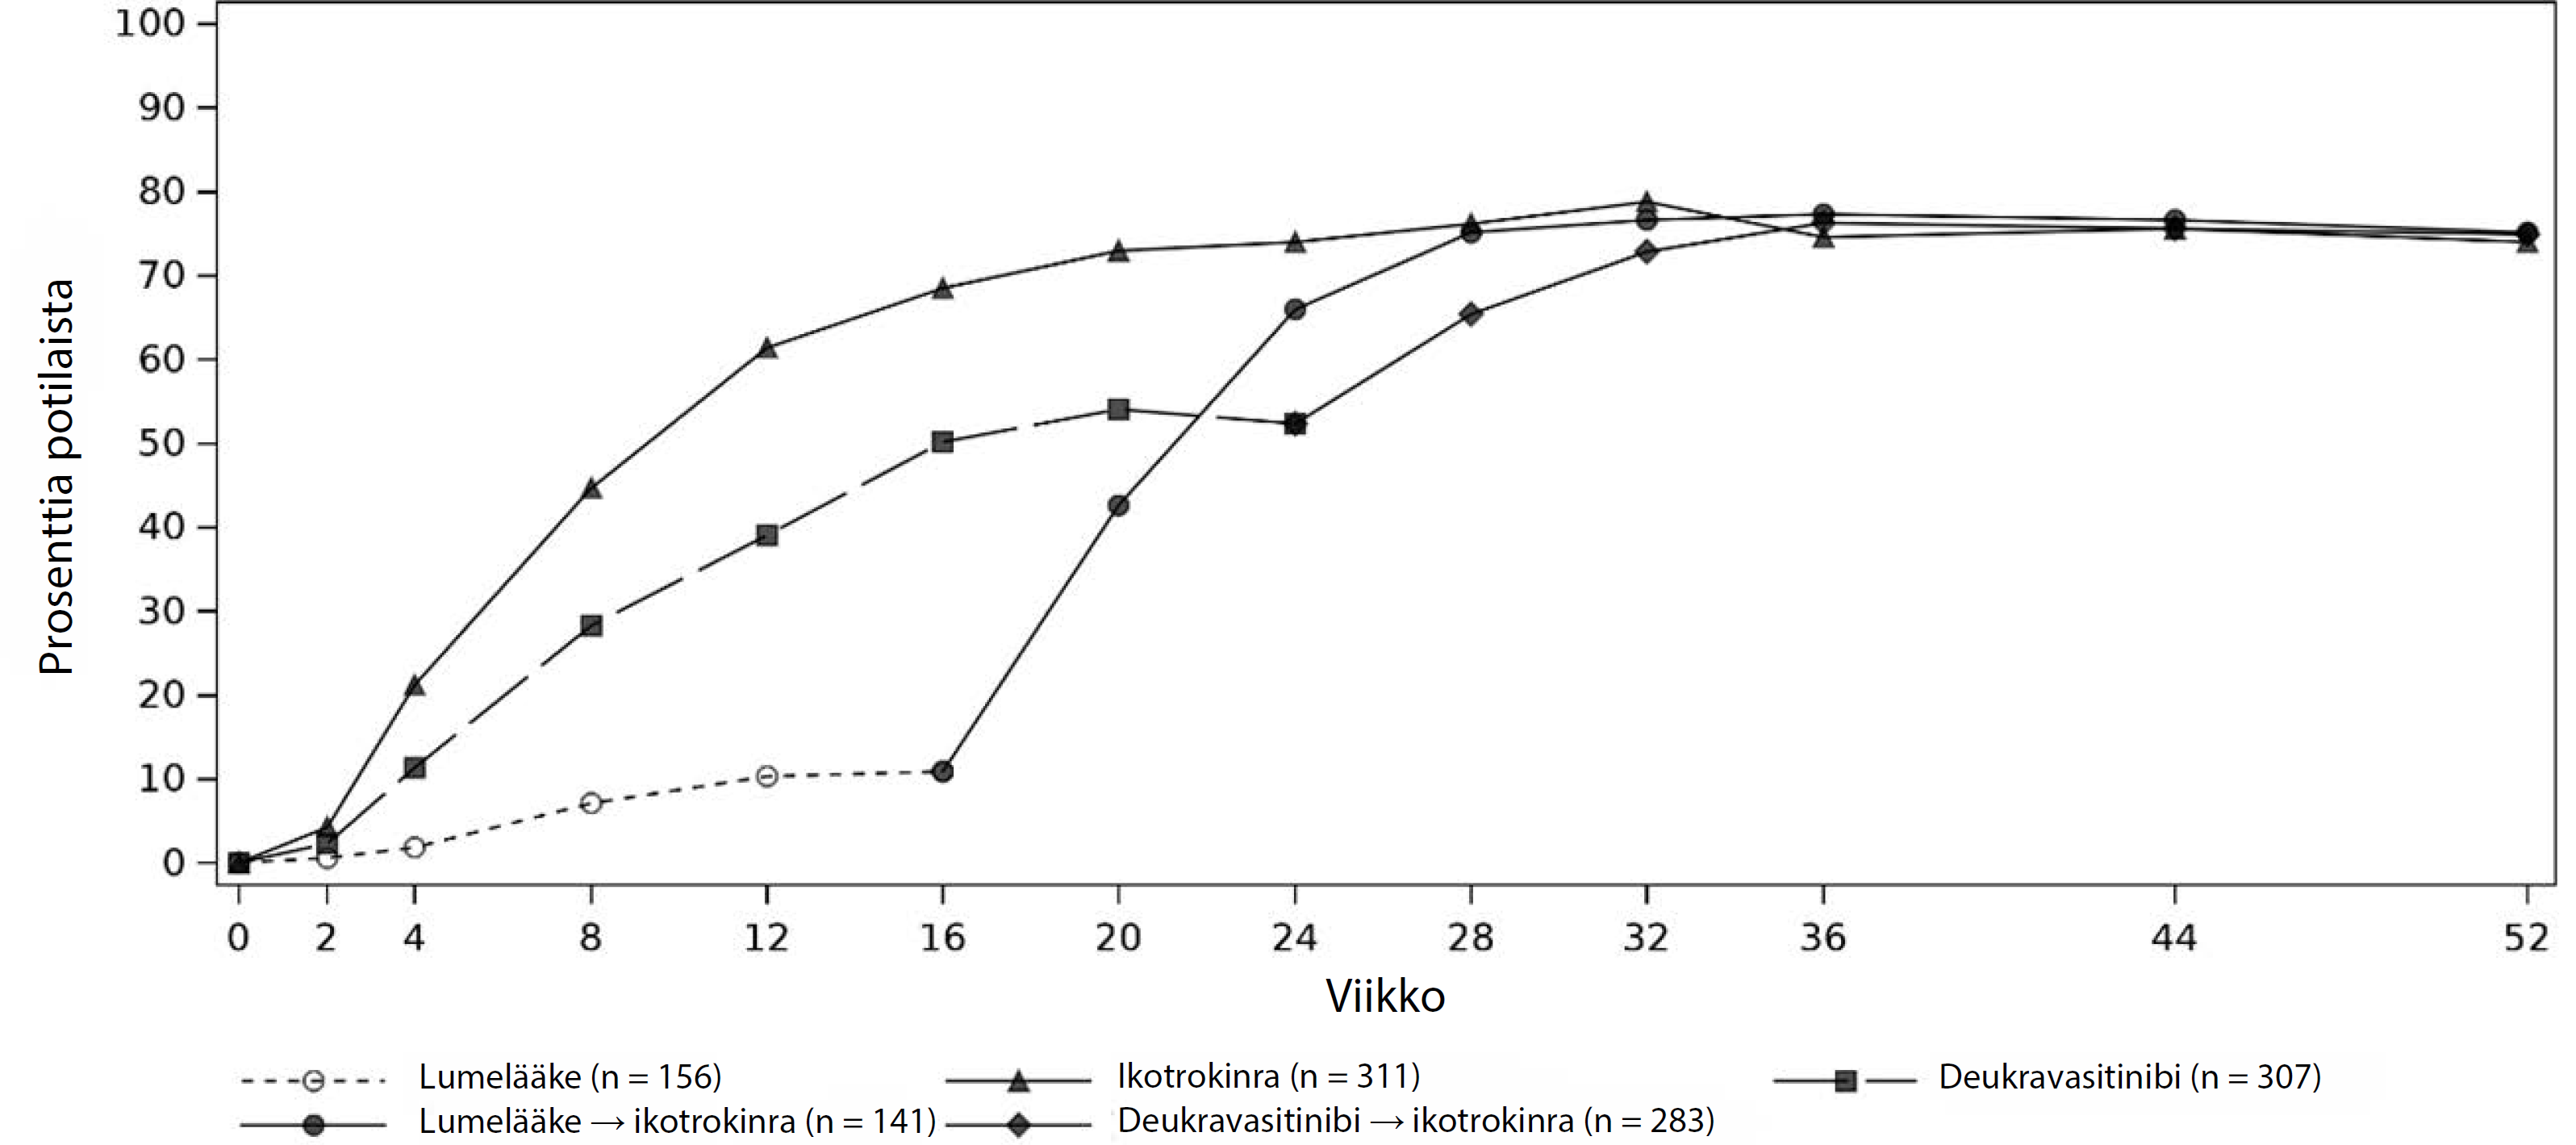
Ikotrokinran tehon alkaminen todettiin ICONIC-ADVANCE 1 ‑tutkimuksessa aikuisilla potilailla varhaisvaiheessa, sillä heillä havaittiin IGA 0/1 ‑vaste ja ≥ 2 yksikön koheneminen lähtötilanteesta jo viikolla 4 ja koheneminen jatkui viikkoon 24 saakka ja säilyi viikkoon 52 saakka (ks. kuva 2).
ICONIC-ADVANCE 1- ja ICONIC-ADVANCE 2 ‑tutkimuksissa todettiin viikkoon 52 saakka samankaltaisia vasteita.
Kuva 2. Osuus keskivaikeaa tai vaikeaa läiskäpsoriaasia sairastavista aikuisista potilaista, joilla todettiin IGA 0/1 ‑vaste ja ≥ 2 yksikön koheneminen lähtötilanteesta viikkoon 52 saakka (ICONIC-ADVANCE 1)
Terveyteen liittyvä elämänlaatu / potilaiden raportoimat hoitotulokset (ICONIC-ADVANCE 1 ja ICONIC-ADVANCE 2)
Taulukko 3. Yhteenveto potilaiden raportoimista hoitotuloksista keskivaikeaa tai vaikeaa läiskäpsoriaasia sairastavilla aikuisilla potilailla (ICONIC-ADVANCE 1 ja ICONIC-ADVANCE 2)
ICONIC-ADVANCE 1 | ICONIC-ADVANCE 2 | |||||
Pääte-tapahtuma | Ikotrokinra (N = 311) n (%) | Deukravasitinibi (N = 307) n (%) | Lumelääke (N = 156) n (%) | Ikotrokinra (N = 320) n (%) | Deukravasitinibi (N = 322) n (%) | Lumelääke (N = 81) n (%) |
PSSD-oireita koskevat pisteet 0 | ||||||
Na | 286 | 272 | 142 | 296 | 282 | 70 |
Viikko 8 | 24 (8 %) | -- | 3 (2,1 %)b | 27 (9 %) | -- | 1 (1,4 %)c |
Viikko 16 | 68 (24 %) | 25 (9 %)d | 4 (2,8 %)e | 64 (22 %) | 36 (13 %)f | 0e |
PSSD itch ‑numeerinen arviointiasteikko (≥ 4 pisteen koheneminen) | ||||||
Ng | 251 | 236 | 115 | 256 | 242 | 60 |
Viikko 4 | 56 (22 %) | -- | 8 (7 %)e | 54 (21 %) | -- | 3 (4,9 %)h |
Viikko 16 | 155 (62 %) | 127 (54 %)i | 19 (17 %)e | 154 (60 %) | 125 (52 %)i | 9 (15 %)e |
DLQI-pisteet 0/1 | ||||||
Nj | 304 | 294 | 149 | 317 | 318 | 80 |
Viikko 16 | 172 (57 %) | 121 (41 %)i | 17 (11 %)i | 168 (53 %) | 127 (40 %)i | 11 (14 %)i |
PSSD = psoriaasin oireita ja löydöksiä koskeva päiväkirja (Psoriasis Symptoms and Signs Diary); DLQI = ihotaudeissa elämänlaadun mittarina käytetty kysymyssarja (Dermatology Life Quality Index). a Sisältää potilaat, joiden lähtötilanteen PSSD-oireita koskevat pisteet olivat > 0. b Ikotrokinran ja lumelääkkeen välisen vertailun p = 0,011, korjattu kerrannaisuuden suhteen. c Ikotrokinran ja lumelääkkeen välisen vertailun p = 0,025, korjattu kerrannaisuuden suhteen. d Ikotrokinran ja deukravasitinibin välisen vertailun p < 0,001, korjattu kerrannaisuuden suhteen. e Ikotrokinran ja lumelääkkeen välisen vertailun p < 0,001, korjattu kerrannaisuuden suhteen. f Ikotrokinran ja deukravasitinibin välisen vertailun p = 0,005, korjattu kerrannaisuuden suhteen. g Sisältää potilaat, joiden lähtötilanteen kutinaa koskevat PSSD itch ‑pisteet olivat ≥ 4. h Ikotrokinran ja lumelääkkeen välisen vertailun p = 0,008, korjattu kerrannaisuuden suhteen. i Näitä päätetapahtumia ei kontrolloitu kerrannaisuuden suhteen. j Sisältää potilaat, joiden lähtötilanteen DLQI-pisteet olivat > 1. | ||||||
ICONIC-LEAD-tutkimuksessa viikolla 16 potilaiden raportoimat hoitotulokset aikuisilla ja nuorilla olivat vastaavat kuin ICONIC-ADVANCE 1- ja ICONIC-ADVANCE 2 ‑tutkimuksissa havaittiin.
Aikuiset ja nuoret, joilla läiskäpsoriaasia erityisalueilla (päänahka, genitaalialue ja kädet/jalkaterät)
ICONIC-TOTAL-tutkimukseen otettiin mukaan läiskäpsoriaasia sairastavia aikuisia ja nuoria potilaita, jotka eivät olleet saaneet vastetta vähintään yhteen läiskäpsoriaasiin annettuun paikallishoitoon. Potilailla piti lisäksi olla vähintään keskivaikeaa psoriaasia päänahassa, genitaalialueella tai käsissä/jalkaterissä.
Yhteensä 311 potilasta (305 aikuista ja 6 nuorta potilasta) satunnaistettiin saamaan joko 200 mg ikotrokinraa suun kautta kerran päivässä tai lumelääkettä 16 viikon ajan; 64 % oli miehiä/poikia ja 78 % oli valkoihoisia. Keskimääräinen ikä oli 45 (vaihteluväli: 12–87) vuotta, keskimääräinen paino lähtötilanteessa oli 86 (vaihteluväli: 40–246) kg; 1,9 % oli iältään 12 vuodesta alle 18 vuoteen, ja 8 % oli ≥ 65-vuotiaita. Potilaista 36 %:lla oli ihottumaa 1 – < 10 %:ssa kehon pinta-alasta, ja ihottuman peitossa olevan kehon pinta-alan mediaani oli 12 %. Potilaiden lähtötilanteen IGA-pisteet olivat seuraavat: 5 %:lla 2 (lievä), 73 %:lla 3 (keskivaikea) ja 22 %:lla 4 (vaikea). Päänahkaspesifinen tutkijan kokonaisarvio (scalp-specific Investigator’s Global Assessment, ss-IGA) vähintään 3 pistettä todettiin lähtötilanteessa 81 %:lla potilaista. Lääkärin kokonaisarvio psoriaasista genitaalialueella (Static Physician’s Global Assessment of Genitalia, sPGA-G) vähintään 3 pistettä todettiin 45 %:lla potilaista. Lääkärin kokonaisarvio psoriaasista käsissä ja/tai jalkaterissä (Physician’s Global Assessment of Hands and Feet, hf-PGA) vähintään 3 pistettä todettiin 23 %:lla potilaista. Päänahan, genitaalialueen ja käsien/jalkaterien psoriaasia koskevien potilaiden osajoukot eivät ole keskenään toisiaan pois sulkevia. Lähtötilanteessa 73 % oli saanut aiempaa systeemistä hoitoa, 39 % potilaista oli saanut aiemmin valohoitoa ja 33 % oli saanut aiemmin biologista hoitoa (TNF:n estäjää 14 %, IL-12/23:n estäjää 9 %, IL-23:n estäjää 12 % ja IL-17:n estäjää 9 %).
Ensisijainen päätetapahtuma oli niiden potilaiden osuus, joilla IGA-pisteet olivat 0 tai 1 ja joilla todettiin ≥ 2 yksikön koheneminen lähtötilanteesta viikolla 16. Pääasialliset kliiniset hoitotulokset esitetään taulukossa 4.
Taulukko 4. Yhteenveto tehon tuloksista aikuisilla (n = 305) ja nuorilla (n = 6) potilailla, joilla oli läiskäpsoriaasia erityisalueilla (päänahka, genitaalialue ja kädet/jalkaterät) (ICONIC-TOTAL)
Päätetapahtuma | Ikotrokinra (N = 208) n (%) | Lumelääke (N = 103) n (%) | |
Ensisijainen päätetapahtuma | |||
IGA 0 tai 1 ja ≥ 2 yksikön koheneminen lähtötilanteesta | |||
Viikko 16a | 118 (57 %) | 6 (6 %) | |
Ero lumelääkkeeseen nähden, % (95 %:n luottamusväli) | 51 % (42 %; 59 %)b | ||
Keskeiset toissijaiset päätetapahtumat | |||
ss-IGA 0/1 (päänahka) | |||
Nc | 167 | 85 | |
Viikko 16 | 110 (66 %) | 9 (11 %)b | |
Päänahan kutina (≥ 4 pisteen koheneminen) | |||
Nd | 131 | 58 | |
Viikko 16 | 77 (59 %) | 5 (9 %)e | |
sPGA-G 0/1 (genitaalialue) | |||
Nf | 98 | 42 | |
Viikko 16 | 75 (77 %) | 9 (21 %)b | |
GPSS genital itch (≥ 4 pisteen koheneminen) | |||
Ng | 69 | 31 | |
Viikko 16 | 44 (64 %) | 4 (13 %)e | |
GenPs-SFQ:n osion 2 pisteet 0/1 (genitaalialue) | |||
Nh | 55 | 25 | |
Viikko 16 | 44 (80 %) | 9 (36 %)e | |
hf-PGA 0/1 (kädet/jalkaterät) | |||
Ni | 48 | 23 | |
Viikko 16 | 20 (42 %) | 6 (26 %)j | |
IGA = tutkijan kokonaisarvio (Investigator’s Global Assessment); ss-IGA = päänahkaspesifinen tutkijan kokonaisarvio (scalp-specific Investigator’s Global Assessment); s-PGA-G = lääkärin kokonaisarvio psoriaasista genitaalialueella (Static Physician’s Global Assessment of Genitalia); GPSS = psoriaasin oireita genitaalialueella arvioiva asteikko (Genital Psoriasis Symptoms Scale); GenPs-SFQ = genitaalialueen psoriaasin vaikutusta sukupuolielämään koskeva kysely (Genital Psoriasis Sexual Frequency Questionnaire); hf-PGA = lääkärin kokonaisarvio psoriaasista käsissä ja jalkaterissä (Physician’s Global Assessment of Hands and Feet). a Ikotrokinraa lumelääkkeeseen vertaileva ensisijainen päätetapahtuma. b Ikotrokinran ja lumelääkkeen välisen vertailun p < 0,001, korjattu kerrannaisuuden suhteen. c Sisältää potilaat, joiden lähtötilanteen ss-IGA-pisteet olivat ≥ 3. d Sisältää potilaat, joiden lähtötilanteen päänahan kutinaa koskevat Scalp itch ‑numeerisen arviointiasteikon pisteet olivat ≥ 4 ja lähtötilanteen ss-IGA-pisteet olivat ≥ 3. e Ikotrokinran ja lumelääkkeen välisen vertailun p = 0,008, korjattu kerrannaisuuden suhteen. f Sisältää potilaat, joiden lähtötilanteen sPGA-G-pisteet olivat ≥ 3. g Sisältää potilaat, joiden lähtötilanteen genitaalialueen kutinaa koskevat GPSS genital itch ‑numeerisen arviointiasteikon pisteet olivat ≥ 4 ja lähtötilanteen sPGA-G-pisteet olivat ≥ 3. h Sisältää potilaat, joiden lähtötilanteen GenPs-SFQ:n osion 2 pisteet olivat ≥ 2 ja lähtötilanteen sPGA-G-pisteet olivat ≥ 3. i Sisältää potilaat, joiden lähtötilanteen hf-PGA-pisteet olivat ≥ 3. j Ikotrokinran ja lumelääkkeen välisen vertailun p = 0,144, korjattu kerrannaisuuden suhteen (ei merkitsevä). | |||
ICONIC-LEAD-tutkimuksessa ikotrokinrahoitoa saaneilla potilailla havaittiin viikolla 16 kynsien psoriaasin lieventyneen (vähentyneen) enemmän kuin lumelääkettä saaneilla potilailla, mikä mitattiin kynsipsoriaasin vaikeusasteindeksin (Nail Psoriasis Severity Index, mNAPSI) keskimääräisenä prosentuaalisena muutoksena lähtötilanteeseen nähden (ikotrokinra ‑37,9 %, lumelääke 1,7 %). Tällaisia vaikutuksia havaittiin viikkoon 24 saakka.
ICONIC-LEAD-, ICONIC-ADVANCE 1- ja ICONIC-ADVANCE 2 ‑tutkimuksissa ikotrokinrahoidon todettiin lieventäneen psoriaasia yhdenmukaisesti potilailla, joilla oli lähtötilanteessa psoriaasia päänahassa, genitaalialueella, käsissä/jalkaterissä tai kynsissä. Tällaisia vaikutuksia havaittiin viikkoon 24 saakka.
Pediatriset potilaat
Ikotrokinran tehoa arvioitiin 72 nuorella, joiden ikä oli vähintään 12 vuotta ja paino oli vähintään 40 kg.
ICONIC-LEAD-tutkimuksessa 44 % oli poikia ja 73 % oli valkoihoisia. Nuorten keskimääräinen ikä oli 15 (vaihteluväli: 12–17) vuotta ja keskimääräinen paino oli 73 (vaihteluväli: 41–130) kg. Keskivaikean ja vaikean läiskäpsoriaasin yleisyys, PASI-pisteiden mediaani ja ihottuman laajuus (mediaani) kehon pinta-alaan nähden olivat lähtötilanteessa nuorilla ja aikuisilla verrannolliset. Nuorilla ihottumaa oli 23 %:ssa (mediaani) kehon pinta-alasta ja lähtötilanteen PASI-pisteet olivat 18 (mediaani). ICONIC-LEAD-tutkimuksessa niiden nuorten osuus, joilla oli lähtötilanteessa psoriaasia päänahassa (97 %) tai genitaalialueella (38 %), oli verrannollinen aikuisiin nähden (94 %:lla psoriaasia päänahassa ja 37 % psoriaasia genitaalialueella). Suuremmalla osalla aikuisista (47 %) kuin nuorista (33 %) oli lähtötilanteessa psoriaasia käsissä/jalkaterissä. Lähtötilanteessa nuorista 52 % oli saanut aiempaa systeemistä hoitoa, 20 % oli saanut aiemmin valohoitoa ja 23 % oli saanut aiemmin biologista hoitoa (TNF:n estäjää 12 %, IL-12/23:n estäjää 4,5 %, IL-23:n estäjää 1,5 % ja IL-17:n estäjää 9 %). Aiemman systeemisen hoidon käyttö oli nuorilla vähäisempää kuin aikuisilla, kuten oletettiinkin. ICONIC-LEAD-tutkimuksessa nuorista saadut tulokset esitetään taulukossa 5 (päätetapahtumia ei ole kontrolloitu kerrannaisuuden suhteen).
Taulukko 5. Yhteenveto kliinisistä vasteista ja potilaiden raportoimista hoitotuloksista keskivaikeaa tai vaikeaa läiskäpsoriaasia sairastavilla nuorilla (ICONIC-LEAD)
Päätetapahtuma | Ikotrokinra (N = 44) n (%) | Lumelääke (N = 22) n (%) |
IGA 0 tai 1 ja ≥ 2 yksikön koheneminen lähtötilanteesta | ||
Viikko 16 | 37 (84 %) | 6 (27 %) |
IGA 0 | ||
Viikko 16 | 18 (41 %) | 1 (4,5 %) |
PASI 90 | ||
Viikko 16 | 31 (70 %) | 3 (14 %) |
PASI 100 | ||
Viikko 16 | 13 (30 %) | 1 (4,5 %) |
CDLQI-pisteet 0/1a | ||
N | 40 | 19 |
Viikko 16 | 27 (68 %) | 2 (11 %) |
IGA = tutkijan kokonaisarvio (Investigator’s Global Assessment); PASI = psoriaasin vaikeusasteen määrityksessä käytettävä työkalu (Psoriasis Area and Severity Index); CDLQI = lasten ihotaudeissa elämänlaadun mittarina käytetty kysymyssarja (Children’s Dermatology Life Quality Index). a Sisältää potilaat, joiden lähtötilanteen CDLQI-pisteet olivat > 1. Huom.: Näitä päätetapahtumia ei ole kontrolloitu kerrannaisuuden suhteen. | ||
ICONIC-LEAD-tutkimuksen viikolla 16 nuorten lyhytaikaiset vasteluvut olivat verrannolliset aikuispotilasjoukon lyhytaikaisten vastelukujen kanssa. Nuorten kohortti ei osallistunut satunnaistettuun hoidon lopettamisjaksoon. Avoimen vaiheen tiedot tukevat nuorten kliinisesti oleellista hyötyä ikotrokinrahoidon jatkamisesta viikkoon 52 saakka. Vertailevat viikon 52 tutkimustiedot tukevat samankaltaisia pitkäaikaisia vastelukuja nuorilla ja aikuisilla.
ICONIC-TOTAL-tutkimuksessa oli mukana vain 6 nuorta. Numeerisesti suuremmalla osalla vähintään 12-vuotiaista ikotrokinrahoitoa saaneista kuin lumelääkettä saaneista nuorista todettiin viikolla 16 IGA-pisteet 0 tai 1 ja ≥ 2 yksikön koheneminen lähtötilanteesta (67 %:lla ikotrokinrahoidossa [N = 3] vs. 0 %:lla lumelääkehoidossa [N = 3]). Sekä aikuisten että nuorten hoito viikosta 16 viikkoon 52 oli avoin ja kontrolloimaton.
Euroopan lääkevirasto on myöntänyt lykkäyksen velvoitteelle toimittaa tutkimustulokset ICOTYDE-valmisteen käytöstä läiskäpsoriaasin hoidossa yhdessä tai useammassa pediatrisessa potilasryhmässä (ks. kohdasta Annostus ja antotapa ohjeet käytöstä pediatristen potilaiden hoidossa).
Farmakokinetiikka
Imeytyminen
Ikotrokinra on yhdiste, jonka liukoisuus on vähäistä ja läpäisevyys on vähäistä.
Suun kautta otetun ikotrokinran Tmax-arvon mediaani (vaihteluväli) terveillä tutkittavilla on 2,00 (0,25–8,00) tuntia. Ikotrokinran keskimääräinen Cmax-arvo oli 3,62 ng/ml ja keskimääräinen AUC∞-arvo oli 44,8 ng.h/ml.
Ikotrokinran vakaa tila todetaan toistuvan kerran päivässä ottamisen jälkeen oletettavasti 3 vuorokauden kuluessa ja kumuloituminen on minimaalista, mikä on yhdenmukaista ikotrokinran terminaalisen puoliintumisajan kanssa.
Cmax-arvon yksilöiden väliseksi vaihteluksi arvioidaan 26,7 %, ja AUC∞-arvon yksilöiden väliseksi vaihteluksi arvioidaan 19,6 %.
Cmax-arvon yksilökohtaiseksi vaihteluksi arvioidaan 35,6 %, ja AUC∞-arvon yksilökohtaiseksi vaihteluksi arvioidaan 20,7 %.
Prekliinisten tietojen perusteella ikotrokinran absoluuttinen biologinen hyötyosuus oli < 1 %.
Ruoan vaikutus
Annettaessa 200 mg:n ikotrokinrakerta-annos suun kautta terveille tutkittaville yhdessä runsaskalorisen, runsasrasvaisen aterian yhteydessä ikotrokinran AUC∞-arvo pieneni 43 % ja Cmax-arvo pieneni 59 % paastotilaan verrattuna. Ikotrokinra pitää ottaa herätessä vähintään 30 minuuttia ennen ruoan syömistä.
Yhden 200 mg ikotrokinraa sisältävän tabletin ottaminen suun kautta kofeiinin kanssa ei muuttanut altistusta.
Yhden 200 mg:n ikotrokinratabletin ottaminen suun kautta täysmaidon kanssa pienensi Cmax-arvoa 33 % ja AUC∞-arvoa 24 % verrattuna sen ottamiseen veden kanssa.
Jakautuminen
52 % ikotrokinrasta sitoutuu plasman proteiineihin. Veri-plasmajakautumissuhde oli 0,53. Vakaan tilan jakautumistilavuus (V/F) on 92 800 l.
Biotransformaatio
Ikotrokinra on peptidi, ja sen plasmassa todettava pääasiallinen lääkkeeseen liittyvä muoto on muuttumaton vaikuttava aine. Ikotrokinra metaboloituu peptidin katabolian kautta pienemmiksi peptideiksi; se ei metaboloidu CYP-entsyymien välityksellä.
Eliminaatio
Ikotrokinran terminaalisen puoliintumisajan (t1/2) mediaani on 12 tuntia. Suun kautta ottamisen jälkeinen puhdistuma (Cl/F) on 6 550 l/h.
Valtaosa vaikuttavasta aineesta ei imeydy, ja 37–81 % muuttumattomasta lääkkeestä havaitaan ulosteista muuttumattomana enimmillään 24 tuntia 10–1 000 mg:n annoksen suun kautta ottamisen jälkeen. Alle 0,001 % annetusta annoksesta havaittiin muuttumattomana lääkkeenä virtsassa.
Imeytyneen lääkkeen pääasiallinen eliminaatioreitti on munuaispuhdistuma.
Lineaarisuus
Ikotrokinran suun kautta ottamisen jälkeen Cmax-arvo ja AUC-arvo suurenivat terveillä tutkittavilla lähes suhteessa annokseen, kun annos oli 10–1 000 mg (noin 0,05–5‑kertainen suositeltuun annokseen nähden).
Immunogeenisuus
Populaatiofarmakokineettinen analyysi neljästä vaiheen III kliinisestä tutkimuksesta viikkoon 52 saakka saaduista yhdistetyistä tiedoista osoitti, että ikotrokinrahoitoa saaneilla potilailla, joille kehittyi lääkevasta-aineita, Cmax-arvo suureni 1,2‑kertaiseksi ja AUC-arvo suureni 1,3‑kertaiseksi verrattuna potilaisiin, joille ei kehittynyt lääkevasta-aineita.
Lääkevasta-aineilla ei ollut viikkoon 52 mennessä tunnistettu kliinisesti merkittävää vaikutusta ikotrokinran farmakokinetiikkaan, turvallisuuteen tai tehoon.
Erityispotilasryhmät
Populaatiofarmakokineettisen analyysin perusteella iällä (12–87 vuotta), sukupuolella, etnisellä alkuperällä tai etnisellä taustalla ei ole kliinisesti merkittävää vaikutusta ikotrokinran farmakokinetiikkaan.
Kehon paino
Suun kautta annetun ikotrokinran puhdistuma lisääntyi ja jakautumistilavuus suureni painon lisääntyessä (39–211 kg). Nämä erot eivät ole kliinisesti merkittäviä eikä annoksen muuttaminen ole aiheellista.
Pediatriset potilaat (ikä 12 vuodesta alle 18 vuoteen)
Systeemisessä ikotrokinra-altistuksessa ei havaittu merkittävää eroa läiskäpsoriaasia sairastavien vähintään 12-vuotiaiden, vähintään 40 kg:n painoisten pediatristen potilaiden ja aikuisten välillä.
Iäkkäät
Populaatiofarmakokineettisessä analyysissä iällä ei ollut merkittävää vaikutusta ikotrokinran farmakokinetiikkaan.
Munuaisten vajaatoiminta
Ikotrokinran AUC∞-arvo suureni keskivaikeaa munuaisten vajaatoimintaa (eGFR ≥ 30 – < 60 ml/min) sairastavilla potilailla 2,47-kertaiseksi ja vaikeaa munuaisten vajaatoimintaa (eGFR ≥ 15 – < 30 ml/min) sairastavilla potilailla 2,78-kertaiseksi verrattuna potilaisiin, joiden munuaisten toiminta oli normaali (eGFR ≥ 90 ml/min). Lievä munuaisten vajaatoiminta (eGFR ≥ 60 – < 90 ml/min) ei populaatiofarmakokineettisen analyysin perusteella vaikuttanut ikotrokinra-altistukseen. Loppuvaiheen munuaissairautta (eGFR < 15 ml/min) sairastavia tai dialyysihoitoa saavia potilaita ei tutkittu (ks. kohta Annostus ja antotapa).
Ikotrokinran Cmax-arvo suureni keskivaikeaa munuaisten vajaatoimintaa (eGFR ≥ 30 – < 60 ml/min) sairastavilla potilailla 1,79-kertaiseksi ja vaikeaa munuaisten vajaatoimintaa (eGFR ≥ 15 – < 30 ml/min) sairastavilla potilailla 1,27-kertaiseksi verrattuna potilaisiin, joiden munuaisten toiminta oli normaali (eGFR ≥ 90 ml/min).
Maksan vajaatoiminta
Ikotrokinralla ei tehty varsinaisia farmakokineettisiä tutkimuksia maksan vajaatoimintaa sairastavilla potilailla. Maksan toiminnan muutokset eivät todennäköisesti vaikuta ikotrokinran eliminaatioon, koska ikotrokinra ei metaboloidu maksareittien kautta.
Prekliiniset tiedot turvallisuudesta
Farmakologista turvallisuutta, toistuvan altistuksen aiheuttamaa toksisuutta, genotoksisuutta, karsinogeenisuutta sekä lisääntymis- ja kehitystoksisuutta koskevien konventionaalisten tutkimusten tulokset eivät viittaa erityiseen vaaraan ihmisille.
Ikotrokinra ei aiheuttanut rotille tai kaniineille alkiokuolleisuutta eikä se ollut niille teratogeeninen emon altistuksilla, jotka olivat sitoutumattoman aineen AUC-arvon perusteella vähintään 95‑kertaisia ihmiselle suositeltuun enimmäisannokseen (maximum recommended human dose, MRHD) nähden. Kaniineilla havaittiin emon painon laskua, vähäistä ravinnon kulutusta ja tiineyden keskenmenoja, kun emon altistus oli sitoutumattoman aineen AUC-arvon perusteella 95-kertainen ihmiselle suositeltuun enimmäisannokseen nähden.
Ikotrokinra ei vaikuttanut rotilla pre- ja postnataaliseen kehitykseen, kun emon altistus oli kokonais-AUC-arvon perusteella 127-kertainen ihmiselle suositeltuun enimmäisannokseen nähden. Ikotrokinraa ei suoraan mitattu rotan maidossa, mutta sitä havaittiin imetettyjen rotanpoikasten plasmassa. 12. syntymänjälkeisenä päivänä poikasten ja emon plasmassa olevan ikotrokinran keskimääräinen suhde oli 0,042–0,29.
Farmaseuttiset tiedot
Apuaineet
Tablettiydin
Krospovidoni (E1202)
Magnesiumstearaatti (E572)
Piidioksidi, kolloidinen, vedetön (E551)
Silisifioitu mikrokiteinen selluloosa (vedetön kolloidinen piidioksidi ja mikrokiteinen selluloosa)
Kalvopäällyste
Glyserolimonokaprylokapraatti, tyyppi 1 (E471)
Keltainen rautaoksidi (E172)
Makrogolipolyvinyylialkoholioksaskopolymeeri (E1209)
Polyvinyylialkoholi, osittain hydrolysoitu (E1203)
Talkki (E553b)
Titaanidioksidi (E171)
Yhteensopimattomuudet
Ei oleellinen.
Kestoaika
2 vuotta.
Säilytys
Tämä lääkevalmiste ei vaadi lämpötilan suhteen erityisiä säilytysolosuhteita.
Läpipainopakkaus
Säilytä alkuperäispakkauksessa. Herkkä kosteudelle.
Purkki
Säilytä alkuperäispakkauksessa ja pidä purkki tiiviisti suljettuna. Herkkä kosteudelle.
Pakkaukset ja valmisteen kuvaus
Markkinoilla olevat pakkaukset
Ei markkinoilla olevia pakkauksia.
PF-selosteen tieto
Läpipainopakkaus
Kalvopäällysteiset tabletit on pakattu alumiini/alumiinifoliosta valmistettuihin yksittäispakattuihin läpipainopakkauksiin.
-
Yksittäispakkaukset sisältävät 7 x 1 kalvopäällysteistä tablettia (yksi 7 tabletin läpipainoliuska) tai 28 x 1 kalvopäällysteistä tablettia (neljä 7 tabletin läpipainoliuskaa).
-
Kerrannaispakkaukset sisältävät 84 kalvopäällysteistä tablettia (kolme 28 x 1 tabletin pakkausta).
Purkki
HDPE-purkki, jossa on silikageelikuivausainetta ja polypropeenista valmistettu turvasuljin ja joka sisältää 30 kalvopäällysteistä tablettia. Potilasta on neuvottava pitämään kuivausaine purkissa ja hänelle on kerrottava, ettei kuivausainetta saa niellä.
Kaikkia pakkauskokoja ei välttämättä ole myynnissä.
Valmisteen kuvaus:
Kellertävänoranssi tai kellertävänruskea, soikea kalvopäällysteinen tabletti, jonka pituus on noin 19 mm ja leveys 9 mm ja jonka toisella puolella on kaiverrettuna 200 ja vastakkaisella puolella JNJ.
Käyttö- ja käsittelyohjeet
Käyttämätön lääkevalmiste tai jäte on hävitettävä paikallisten vaatimusten mukaisesti.
ATC-koodi
L04AC28
Valmisteyhteenvedon muuttamispäivämäärä
18.09.2026
Yhteystiedot
 JANSSEN-CILAG OY
PL 15
02621 Espoo
020 753 1300
innovativemedicine.jnj.com/finland
jacfi@its.jnj.com