
OJEMDA jauhe oraalisuspensiota varten 25 mg/ml
Huomioitavaa
▼Tähän lääkevalmisteeseen kohdistuu lisäseuranta. Tällä tavalla voidaan havaita nopeasti turvallisuutta koskevaa uutta tietoa. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan epäillyistä lääkkeen haittavaikutuksista. Ks. kohdasta Haittavaikutukset, miten haittavaikutuksista ilmoitetaan.
Vaikuttavat aineet ja niiden määrät
Yksi Ojemda-pullo sisältää 300 mg tovorafenibia. Kun valmiste on saatettu käyttökuntoon, yhdestä pullosta saadaan 12 ml tovorafenibioraalisuspensiota, jonka pitoisuus on 25 mg/ml.
Täydellinen apuaineluettelo, ks. kohta Apuaineet.
Lääkemuoto
Jauhe oraalisuspensiota varten.
Kliiniset tiedot
Käyttöaiheet
Ojemda on tarkoitettu vähintään 6 kuukauden ikäisille potilaille monoterapiana lasten matala-asteisen gliooman hoitoon, kun kasvaimessa on BRAF-fuusio tai -uudelleenjärjestymä tai BRAF V600 ‑mutaatio ja tauti on edennyt yhden tai useamman systeemisen hoidon jälkeen (potilaiden valinta biomarkkereiden perusteella, ks. kohta Annostus ja antotapa).
Ehto
Valmistetta tulee käyttää vain syövän hoitoon perehtyneen lääkärin valvonnassa.
Annostus ja antotapa
Syövän hoitoon perehtyneen lääkärin on aloitettava tovorafenibihoito ja valvottava sen toteuttamista.
Potilaiden valinta
Ennen tovorafenibihoidon aloittamista BRAF-fuusio tai -uudelleenjärjestymä tai BRAF V600 ‑mutaatio on vahvistettava kyseiseen käyttötarkoitukseen soveltuvalla CE-merkityllä in vitro ‑diagnostisella (IVD) lääkinnällisellä laitteella. Jos CE-merkittyä IVD-laitetta ei ole saatavilla, BRAF-fuusio tai -uudelleenjärjestymä tai BRAF V600 ‑mutaatio on arvioitava vaihtoehtoisella validoidulla testillä.
Annostus
Tovorafenibin suositeltu kehon pinta-alaan perustuva annos on 380 mg/m2 kerran viikossa. Suositeltu enimmäisannos on 600 mg kerran viikossa (ks. taulukko 1).
Ojemda voidaan antaa joko oraalisuspensiona (ks. taulukko 1) tai lääkeainetta välittömästi vapauttavana tablettina (ks. 100 mg:n kalvopäällysteisten tovorafenibitablettien valmisteyhteenveto).
Potilaille, joiden kehon pinta-ala on alle 0,3 m2, ei ole varmistettu suositeltua annosta.
Taulukko 1: Suositeltu annos kehon pinta-alan perusteella
Kehon pinta-ala | Annostilavuus* | Suositeltu annos (kerran viikossa) |
0,30–0,35 m2 | 5 ml | 125 mg |
0,36–0,42 m2 | 6 ml | 150 mg |
0,43–0,48 m2 | 7 ml | 175 mg |
0,49–0,54 m2 | 8 ml | 200 mg |
0,55–0,63 m2 | 9 ml | 225 mg |
0,64–0,77 m2 | 11 ml | 275 mg |
0,78–0,83 m2 | 12 ml | 300 mg |
0,84–0,89 m2 | 14 ml | 350 mg |
0,90–1,05 m2 | 15 ml | 375 mg |
1,06–1,25 m2 | 18 ml | 450 mg |
1,26–1,39 m2 | 21 ml | 525 mg |
≥ 1,40 m2 | 24 ml | 600 mg |
* Maksimiannos per pullo on 300 mg (12 ml).
Hoidon kesto
Tovorafenibia annetaan kerran viikossa, kunnes tauti etenee, kliinistä hyötyä ei enää todeta tai ilmenee toksisuutta, joka ei ole hyväksyttävissä.
Väliin jääneet tai myöhästyneet annokset
Jos annos myöhästyy enintään 3 päivää, väliin jäänyt annos on otettava mahdollisimman pian, ja seuraava annos otetaan tavanomaisen aikataulun mukaisena päivänä.
Jos annos myöhästyy yli 3 päivää, se jätetään väliin, ja seuraava annos otetaan tavanomaisen aikataulun mukaisena päivänä.
Annosten välissä on oltava vähintään 4 päivää.
Oksentelu
Jos potilas oksentaa heti annoksen otettuaan, on otettava uusi annos.
Annosmuutokset
Haittavaikutusten hoito voi edellyttää annoksen pienentämistä, hoidon keskeyttämistä tai hoidon lopettamista.
Suositukset tovorafenibioraalisuspension annoksen pienentämiseksi haittavaikutusten yhteydessä esitetään taulukossa 2.
Taulukko 2: Suositukset annoksen pienentämiseksi haittavaikutusten yhteydessä
Kehon pinta-ala | Ensimmäinen annoksen pienennys | Toinen annoksen pienennys | ||
Tilavuus | Annos | Tilavuus | Annos | |
0,30–0,35 m2 | 4 ml | 100 mg | 3 ml | 75 mg |
0,36–0,42 m2 | 5 ml | 125 mg | 4 ml | 100 mg |
0,43–0,48 m2 | 6 ml | 150 mg | 5 ml | 125 mg |
0,49–0,54 m2 | 7 ml | 175 mg | 6 ml | 150 mg |
0,55–0,63 m2 | 8 ml | 200 mg | 6 ml | 150 mg |
0,64–0,77 m2 | 9 ml | 225 mg | 8 ml | 200 mg |
0,78–0,83 m2 | 10 ml | 250 mg | 8 ml | 200 mg |
0,84–0,89 m2 | 12 ml | 300 mg | 10 ml | 250 mg |
0,90–1,05 m2 | 13 ml | 325 mg | 11 ml | 275 mg |
1,06–1,25 m2 | 15 ml | 375 mg | 13 ml | 325 mg |
1,26–1,39 m2 | 18 ml | 450 mg | 15 ml | 375 mg |
≥ 1,40 m2 | 20 ml | 500 mg | 16 ml | 400 mg |
Tovorafenibin suositellut annosmuutokset haittavaikutusten yhteydessä esitetään taulukossa 3.
Taulukko 3: Suositellut annosmuutokset haittavaikutusten yhteydessä
Haittavaikutuksen vaikeusastea | Annosmuutosb |
Verenvuoto ja kasvaimensisäinen verenvuoto | |
| Keskeytä hoito.
|
| Keskeytä hoito.
|
| Lopeta hoito pysyvästi. |
Ihotoksisuus, mukaan lukien valoherkkyys | |
| Keskeytä hoito.
|
Maksaan liittyvät haitat | |
| Keskeytä hoito. Jos haittavaikutus lievittyy ≤ 2. asteeseen tai lähtötasolle, jatka hoitoa seuraavasti:
|
| Keskeytä hoito.
|
| Lopeta hoito pysyvästi. |
Muut haittavaikutukset | |
| Keskeytä hoito.
|
| Keskeytä hoito.
|
a NCI CTCAE ‑kriteerit (National Cancer Institute Common Terminology Criteria for Adverse Events) versio 5.0.
b Katso annoksen pienentämistä koskevat suositukset taulukosta 2.
Erityispotilasryhmät
Maksan vajaatoiminta
Annosta ei suositella muutettavaksi potilaille, joilla on maksan toimintakokeissa lieviä poikkeavuuksia (määritelmänä bilirubiini ≤ normaaliarvojen yläraja [ULN] ja aspartaattiaminotransferaasi [ASAT] > ULN tai bilirubiini > 1–1,5 x ULN ja mikä tahansa ASAT-arvo). Tovorafenibia ei ole tutkittu potilailla, joilla on maksan toimintakokeissa kohtalaisia poikkeavuuksia (määritelmänä bilirubiini > 1,5–3 x ULN ja mikä tahansa ASAT-arvo) tai vaikea-asteisia poikkeavuuksia (määritelmänä bilirubiini > 3 x ULN ja mikä tahansa ASAT-arvo) (ks. kohta Farmakokinetiikka). Potilaita, joilla on maksan toimintakokeissa kohtalaisia tai vaikea-asteisia poikkeavuuksia, on seurattava huolellisesti tovorafenibihoidon aikana.
Munuaisten vajaatoiminta
Annosta ei suositella muutettavaksi potilaille, joilla on lievä tai keskivaikea munuaisten vajaatoiminta (eGFR ≥ 30 ml/min/1,73 m2 Schwartzin kaavalla tai MDRD-kaavalla laskettuna). Tovorafenibia ei ole tutkittu potilailla, joilla on vaikea munuaisten vajaatoiminta (eGFR < 30 ml/min/1,73 m2) (ks. kohta Farmakokinetiikka).
Pediatriset potilaat
Tovorafenibin kliinisestä käytöstä pediatrisille potilaille on vain vähän tietoja, etenkin ikäryhmästä 6 kuukautta – 2 vuotta. Tovorafenibin turvallisuutta ja tehoa alle 6 kuukauden ikäisten lasten hoidossa ei ole varmistettu.
Tietoja ei ole saatavilla.
Antotapa
Ojemda otetaan suun kautta.
Jos potilas ei kykene nielemään ja hänelle on asetettu nenä-mahaletku, jauhe oraalisuspensiota varten voidaan antaa letkun kautta (ks. kohta Käyttö- ja käsittelyohjeet).
Ojemda voidaan ottaa aterian yhteydessä tai tyhjään mahaan (ks. kohta Farmakokinetiikka), ja se pitää ottaa säännöllisen aikataulun mukaan kerran viikossa.
Ojemda on annettava pediatrisille potilaille aikuisen valvonnassa.
Ojemda jauhe oraalisuspensiota varten on saatettava käyttökuntoon ennen antoa (ks. kohta Käyttö- ja käsittelyohjeet). Ennen kuin oraalisuspensiota annetaan ensimmäisen kerran, potilasta hoitaville henkilöille (ja tarvittaessa potilaille) on annettava ohjeet Ojemdan oikeasta käyttökuntoon saattamisesta, annoksesta ja antotavasta.
Tarkat ohjeet jauheen oraalisuspensiota varten saattamisesta käyttökuntoon ja antamisesta on kohdassa Käyttö- ja käsittelyohjeet ja pakkausselosteen lopussa.
Jauhe oraalisuspensiota varten ja kalvopäällysteiset tabletit ovat keskenään vaihtokelpoisia (ks. 100 mg:n kalvopäällysteisten tovorafenibitablettien valmisteyhteenveto). Potilaille, jotka eivät kykene nielemään tai joiden kehon pinta-ala on alle 0,9 m2, on annettava oraalisuspensiota.
Vasta-aiheet
Yliherkkyys vaikuttavalle aineelle tai kohdassa Apuaineet mainituille apuaineille.
Varoitukset ja käyttöön liittyvät varotoimet
Kasvaimensisäinen verenvuoto
Tovorafenibihoitoa saavilla potilailla on ilmoitettu hyvin yleisesti kasvaimensisäistä verenvuotoa (sisältää termit kasvaimen verenvuoto ja kallonsisäinen kasvaimen verenvuoto) (ks. kohta Haittavaikutukset).
Potilaalle ja häntä hoitaville henkilöille on kerrottava kasvaimensisäisen verenvuodon riskistä tovorafenibihoidon aikana. Samanaikainen antikoagulanttien ja verihiutaleiden estäjien käyttö voi suurentaa kasvaimen verenvuodon riskiä. Potilasta pitää seurata tavanomaiseen tapaan verenvuodon oireiden ja löydösten varalta ja arvioida kuten on kliinisesti aiheellista. Verenvuototapahtumat on hoidettava keskeyttämällä tai lopettamalla hoito (ks. kohta Annostus ja antotapa).
Muut verenvuototapahtumat
Tovorafenibihoitoa saavilla potilailla on ilmoitettu hyvin yleisesti verenvuototapahtumia. Jos verenvuotoa ilmenee, potilasta on hoidettava kuten on kliinisesti aiheellista (ks. kohta Haittavaikutukset). Potilaalle ja häntä hoitaville henkilöille on kerrottava verenvuodon riskistä tovorafenibihoidon aikana. Verenvuodon riskiä voivat suurentaa samanaikainen antikoagulanttien ja verihiutaleiden estäjien käyttö. Potilasta pitää seurata tavanomaiseen tapaan verenvuodon oireiden ja löydösten varalta ja arvioida kuten on kliinisesti aiheellista. Verenvuototapahtumat on hoidettava keskeyttämällä hoito, pienentämällä annosta tai lopettamalla tovorafenibihoito (ks. kohta Annostus ja antotapa).
Vaikutus kasvuun
Tovorafenibihoitoa saavilla potilailla on ilmoitettu hyvin yleisesti kasvunopeuden hidastumista (ks. kohta Haittavaikutukset). Potilaalle ja häntä hoitaville henkilöille on kerrottava kasvuun kohdistuvien vaikutusten riskistä tovorafenibihoidon aikana. Potilaan kasvua ja kehitystä on seurattava ennen tovorafenibihoidon aloitusta, tavanomaiseen tapaan hoidon aikana sekä hoidon jälkeen.
Maksaan liittyvät tapahtumat
Tovorafenibihoitoa saavilla potilailla on ilmoitettu hyvin yleisesti maksaan liittyviä tapahtumia, etenkin alaniiniaminotransferaasi- (ALAT), aspartaattiaminotransferaasi- (ASAT) ja bilirubiinipitoisuuden suurenemista (ks. kohta Haittavaikutukset).
Maksan toimintaa mittaavat kokeet, mukaan lukien ASAT, ALAT ja bilirubiinipitoisuus, on tehtävä ennen tovorafenibihoidon aloitusta, 1 kuukausi hoidon aloituksen jälkeen ja tavanomaiseen tapaan hoidon aikana. Tapahtuman vaikeusasteen mukaan hoito on keskeytettävä ja aloitettava uudelleen samalla tai pienennetyllä annoksella arvojen parannuttua tai lopetettava pysyvästi (ks. kohta Annostus ja antotapa).
Ihotoksisuus, mukaan lukien valoherkkyys
Tovorafenibihoitoa saavilla potilailla on ilmoitettu hyvin yleisesti ihottumaa, mukaan lukien valoherkkyyttä (ks. kohta Haittavaikutukset). Potilaita on seurattava uusien tai pahenevien ihoreaktioiden varalta. Ihotautilääkärin konsultaatiota ja tukihoidon aloittamista on harkittava kliinisen tarpeen mukaan. Potilaalle ja häntä hoitaville henkilöille on kerrottava ihottuman ja valoherkkyyden riskistä tovorafenibihoidon aikana. Tovorafenibihoidon aikana suositellaan varotoimia ultraviolettisäteilyltä suojautumiseksi, kuten aurinkosuojaa (suojakerroin ≥ 50), aurinkolaseja ja/tai suojaavaa vaatetusta. Haittavaikutuksen vaikeusasteen mukaan hoito on keskeytettävä, aloitettava uudelleen pienemmällä annoksella tai lopetettava pysyvästi (ks. kohta Annostus ja antotapa ja kohta Haittavaikutukset).
Naiset, jotka voivat tulla raskaaksi / Ehkäisy miehillä ja naisilla
Naisille, jotka voivat tulla raskaaksi, on ennen hoidon aloittamista annettava asianmukaista neuvontaa tehokkaista ehkäisymenetelmistä. Naisten, jotka voivat tulla raskaaksi, on käytettävä tehokasta ei-hormonaalista ehkäisymenetelmää, kuten jotakin estemenetelmää, hoidon aikana ja 28 päivän ajan viimeisen tovorafenibiannoksen jälkeen (ks. kohta Yhteisvaikutukset ja kohta Raskaus ja imetys). Miespuolisten potilaiden, joiden naispuolinen kumppani voi tulla raskaaksi, on käytettävä kondomia ja tehokasta ehkäisymenetelmää tovorafenibihoidon aikana ja 2 viikon ajan viimeisen annoksen jälkeen (ks. kohta Raskaus ja imetys).
Neurofibromatoosi 1 (NF1) ‑oireyhtymään liittyvät kasvaimet
NF1-malleista, joissa ei ollut BRAF-muutoksia, saatujen prekliinisten tietojen perusteella tovorafenibi saattaa edistää kasvainten kasvua potilailla, joilla on NF1-oireyhtymään liittyviä kasvaimia (ks. kohta Prekliiniset tiedot turvallisuudesta). BRAF-muutoksesta ennen tovorafenibihoidon aloitusta saatu näyttö on vahvistettava.
Natriumsisältö
Tämä lääkevalmiste sisältää alle 1 mmol natriumia (23 mg) per pullo eli sen voidaan sanoa olevan ”natriumiton”.
Yhteisvaikutukset
Muiden lääkevalmisteiden vaikutukset tovorafenibiin
Tovorafenibi on metaboloivan CYP2C8-entsyymin substraatti.
Vahvat tai keskivahvat CYP2C8:n estäjät
Tovorafenibin eliminaatiota koskevan mekanistisen ymmärryksen perusteella vahvojen tai keskivahvojen CYP2C8:n estäjien oletetaan suurentavan altistusta tovorafenibille, mikä saattaa suurentaa tovorafenibin haittavaikutusten riskiä (ks. kohta Farmakokinetiikka). Tovorafenibin ja vahvan tai keskivahvan CYP2C8:n estäjän (esim. gemfibrotsiilin) samanaikaista käyttöä pitää välttää.
Vahvat tai keskivahvat CYP2C8:n indusoijat
Tovorafenibin eliminaatiota koskevan mekanistisen ymmärryksen perusteella vahvojen tai keskivahvojen CYP2C8:n indusoijien oletetaan pienentävän altistusta tovorafenibille, mikä saattaa heikentää tovorafenibin tehoa (ks. kohta Farmakokinetiikka). Tovorafenibin ja vahvan tai keskivahvan CYP2C8:n indusoijan (esim. karbamatsepiinin) samanaikaista käyttöä pitää välttää.
Tovorafenibin vaikutukset muihin lääkevalmisteisiin
CYP3A:n substraatit
Tovorafenibi on CYP3A:n indusoija. Tovorafenibin samanaikaisen annon oletetaan pienentävän altistusta tietyille CYP3A:n substraateille, mikä saattaa heikentää näiden substraattien tehoa (ks. kohta Farmakokinetiikka). Tovorafenibin ja tiettyjen CYP3A:n substraattien (esim. takrolimuusin) samanaikaista käyttöä pitää välttää tilanteissa, joissa hyvin pienet pitoisuuden muutokset saattavat johtaa hoidon vakavaan epäonnistumiseen. Jos samanaikaista käyttöä ei voida välttää, potilasta on seurattava tehon häviämisen varalta, jollei CYP3A:n substraatin valmisteyhteenvedossa toisin suositella.
Tovorafenibin ja hormonaalisten ehkäisyvalmisteiden (CYP3A:n substraattien) samanaikainen käyttö voi tehdä hormonaaliset ehkäisyvalmisteet tehottomiksi (ks. kohdat Varoitukset ja käyttöön liittyvät varotoimet, Raskaus ja imetys ja Farmakokinetiikka). Hormonaalisten ehkäisyvalmisteiden ja tovorafenibin samanaikaista käyttöä pitää välttää. Jos samanaikaista käyttöä ei voida välttää, on käytettävä lisäksi tehokasta ei-hormonaalista ehkäisymenetelmää samanaikaisen käytön aikana ja 28 päivän ajan tovorafenibihoidon lopettamisen jälkeen.
CYP1A2:n, CYP2B6:n, CYP2C8:n ja CYP2C9:n substraatit
In vitro ‑tiedot osoittivat, että tovorafenibi voi indusoida CYP1A2:ta ja CYP2B6:ta sekä estää CYP2C8:aa ja CYP2C9:aa. Näiden löydösten kliinistä merkitystä ei tiedetä. Annettaessa tovorafenibia samanaikaisesti näiden entsyymien välityksellä metaboloituvien lääkevalmisteiden kanssa suositellaan asianmukaista seurantaa.
Kuljettajaproteiinien substraatit
In vitro ‑tiedot osoittivat, että tovorafenibi voi estää BRCP:tä, OATP1B1:tä, OATP1B3:a ja MATE1:tä. Näiden löydösten kliinistä merkitystä ei tiedetä. Annettaessa tovorafenibia samanaikaisesti sellaisten lääkevalmisteiden kanssa, jotka ovat näiden kuljettajaproteiinien substraatteja, suositellaan asianmukaista seurantaa.
Raskaus ja imetys
Naiset, jotka voivat tulla raskaaksi / Ehkäisy naisilla ja miehillä
Naisten, jotka voivat tulla raskaaksi, on tehtävä raskaustesti ennen tovorafenibihoidon aloitusta.
Naisten, jotka voivat tulla raskaaksi, on käytettävä tehokasta ehkäisyä hoidon aikana ja 28 päivän ajan tovorafenibihoidon lopettamisen jälkeen. Tovorafenibi saattaa heikentää hormonaalisten ehkäisyvalmisteiden tehoa, joten on käytettävä tehokasta ei-hormonaalista ehkäisymenetelmää, kuten jotakin estemenetelmää (ks. kohta Yhteisvaikutukset). Miespuolisten potilaiden, joiden naispuolinen kumppani voi tulla raskaaksi, on käytettävä kondomia ja tehokasta ehkäisymenetelmää tovorafenibihoidon aikana ja 2 viikon ajan viimeisen annoksen jälkeen.
Raskaus
Tovorafenibin käytöstä raskaana oleville naisille ei ole olemassa tietoja. Eläimillä tehdyissä tutkimuksissa on havaittu lisääntymistoksisuutta (ks. kohta Prekliiniset tiedot turvallisuudesta). Tovorafenibia ei saa antaa raskaana oleville naisille, paitsi jos hoidon mahdolliset hyödyt äidille ovat suuremmat kuin mahdolliset haitat sikiölle. Raskaana oleville naisille on kerrottava mahdollisista riskeistä sikiölle. Jos potilas tulee raskaaksi tovorafenibihoidon aikana, hänelle on kerrottava mahdollisista sikiöön kohdistuvista haitoista.
Imetys
Ei tiedetä, erittyykö tovorafenibi ihmisillä äidinmaitoon. Koska imetettävään vauvaan kohdistuvia riskejä ei voida sulkea pois, imettäminen pitää keskeyttää tovorafenibihoidon ajaksi ja 2 viikoksi viimeisen annoksen jälkeen.
Hedelmällisyys
Tovorafenibin vaikutuksista ihmisen hedelmällisyyteen ei ole tietoja. Eläimistä saatujen tietojen perusteella tovorafenibi saattaa vaikuttaa lisääntymiskykyisten miesten ja naisten hedelmällisyyteen, eivätkä vaikutukset mahdollisesti ole korjautuvia (ks. kohta Prekliiniset tiedot turvallisuudesta).
Vaikutus ajokykyyn ja koneiden käyttökykyyn
Tovorafenibilla on vähäinen vaikutus ajokykyyn ja koneidenkäyttökykyyn. Potilaan kliininen status ja tovorafenibin haittavaikutusprofiili on otettava huomioon arvioitaessa potilaan kykyä suoriutua tehtävistä, jotka edellyttävät harkintakykyä tai motorisia tai kognitiivisia taitoja. Potilaille on kerrottava tovorafenibin voivan aiheuttaa väsymystä, joka voi vaikuttaa näihin toimintoihin.
Haittavaikutukset
Turvallisuusprofiilin yhteenveto
Tovorafenibin turvallisuusprofiili perustuu yhdestä kliinisestä tutkimuksesta (FIREFLY‑1, 1. haara ja 2. haara) saatuihin yhdistettyihin tietoihin 137 potilaasta, jotka olivat iältään vähintään 6 kuukautta ja joilla oli relapsoitunut tai refraktorinen lasten matala-asteinen gliooma, jossa oli BRAF-muutos. Hoidon keston mediaani oli 22,5 kuukautta (vaihteluväli: 0,7–32,1 kuukautta). Turvallisuuspopulaatio koostui potilaista, joiden iän mediaani oli 9 vuotta (vaihteluväli: 1–24 vuotta); 3 potilasta (2 %) oli iältään 6 kuukautta – < 2 vuotta, 93 potilasta (68 %) oli iältään 2 – < 12 vuotta ja 41 potilasta (30 %) oli iältään > 12 vuotta.
Yleisimmät haittavaikutukset erillisinä MedDRA-suositusten mukaisina termeinä olivat hiusten värimuutokset (77,4 %), veren kreatiinikinaasipitoisuuden suureneminen (62,0 %), väsymys (60,6 %), anemia (60,6 %), oksentelu (56,2 %), hypofosfatemia (52,6 %), päänsärky (52,6 %), makulopapulaarinen ihottuma (50,4 %), kuume (46,7 %), kasvun hidastuminen (43,1 %), kuiva iho (40,9 %), aspartaattiaminotransferaasiarvon suureneminen (38,0 %), veren laktaattidehydrogenaasipitoisuuden suureneminen (38,0 %), pahoinvointi (37,2 %), ummetus (36,5 %), ylähengitystieinfektio (35,8 %), aknetyyppinen ihottuma (34,3 %), nenäverenvuoto (32,1 %), heikentynyt ruokahalu (29,9 %) ja kynnenvierustulehdus (29,9 %).
Yleisimmät vakavat haittavaikutukset olivat kasvun hidastuminen (6,6 %), oksentelu (6,6 %) ja kasvaimen verenvuoto (5,1 %).
Yleisimmin ilmoitettu haittavaikutus, joka johti tovorafenibiannoksen pienentämiseen > 5 %:lla potilaista, oli makulopapulaarinen ihottuma (5,1 %). Yleisimmin ilmoitetut haittavaikutukset, jotka johtivat tovorafenibihoidon keskeyttämiseen > 5 %:lla potilaista, olivat kuume (13,9 %), makulopapulaarinen ihottuma (10,2 %), oksentelu (10,2 %), väsymys (5,8 %), pahoinvointi (5,1 %), päänsärky (5,1 %) ja alaniiniaminotransferaasiarvon suureneminen (5,1 %).
Haittavaikutuksia, jotka johtivat tovorafenibihoidon pysyvään lopettamiseen useammalla kuin yhdellä potilaalla, olivat kasvun hidastuminen (2,9 %) ja kasvaimen verenvuoto (2,9 %).
Haittavaikutustaulukko
FIREFLY‑1-tutkimuksessa tovorafenibimonoterapiaa saaneilla potilailla (n = 137) ilmoitetut haittavaikutukset esitetään taulukossa 4. Haittavaikutukset luetellaan MedDRA-elinjärjestelmäluokittain ja seuraavien esiintymistiheyksien mukaan: hyvin yleinen (≥ 1/10) ja yleinen (≥ 1/100, < 1/10). Kussakin yleisyysluokassa haittavaikutukset esitetään vakavuuden mukaan alenevassa järjestyksessä.
Taulukko 4: Lasten matala-asteista glioomaa sairastavilla potilailla FIREFLY‑1-tutkimuksessa ilmoitetut haittavaikutukset (n = 137)
Infektiot | ||
Hyvin yleinen | Ylähengitystieinfektio, kynnenvierustulehdus, virusinfektio | |
Veri ja imukudos | ||
Hyvin yleinen | Anemiaa | |
Aineenvaihdunta ja ravitsemus | ||
Hyvin yleinen | Heikentynyt ruokahalu, hypokalemia, hypoalbuminemia, hyponatremia | |
Hermosto | ||
Hyvin yleinen | Päänsärky | |
Silmät | ||
Yleinen | Luomitulehdus, kuivasilmäisyys | |
Verisuonisto | ||
Hyvin yleinen | Verenvuotob, kasvaimensisäinen verenvuotoc, punastuminen | |
Ruoansulatuselimistö | ||
Hyvin yleinen | Oksentelu, pahoinvointi, ummetus, vatsakipud, suutulehduse, ripulif | |
Iho ja ihonalainen kudos | ||
Hyvin yleinen | Ihottumag, hiusten värimuutokset, kuiva ihoh, aknetyyppinen ihottumai, kutina, ihon värimuutosj, alopesia, valoherkkyysreaktio | |
Luusto, lihakset ja sidekudos | ||
Hyvin yleinen | Kasvun hidastuminenk, raajakipu, lihaskipu, nivelkipu | |
Yleisoireet | ||
Hyvin yleinen | väsymys, kuume, edeemai | |
Tutkimukset | ||
Hyvin yleinen | Pienentynyt veren fosforipitoisuusm, suurentunut veren kreatiinikinaasipitoisuus, suurentunut veren laktaattidehydrogenaasipitoisuus, suurentunut aspartaattiaminotransferaasipitoisuus, painonlasku, suurentunut alaniiniaminotransferaasipitoisuus, pienentynyt lymfosyyttimäärä, suurentunut veren bilirubiinipitoisuus, pienentynyt veren valkosolumäärä. | |
Yleinen | Eosinofilia | |
a Sisältää termin pienentynyt hemoglobiiniarvo b Sisältää termit nenäverenvuoto, ruhje, ikenen verenvuoto, hematooma, petekiat, ruoansulatuskanavan verenvuoto, verioksennus, veriuloste, ruoansulatuskanavan alaosan verenvuoto, purppura, kovakalvonalainen verenvuoto, emättimen verenvuoto c Sisältää termit kasvaimen verenvuoto, kallonsisäinen kasvaimen verenvuoto d Sisältää termin ylävatsakipu e Sisältää termit aftahaavauma, suun haavauma, huulitulehdus, suupielitulehdus, huulen haavauma f Sisältää termin enterokoliitti g Sisältää termit makulopapulaarinen ihottuma, ekseema, erytematoottinen ihottuma, papulaarinen ihottuma, märkärakkulainen ihottuma, dermatiitti, äkillisesti alkanut lääkeihottuma, ihon eksfoliaatio, suurirakkulainen ihottuma, follikulaarinen ihottuma, makulaarinen ihottuma, kutiseva ihottuma, monimuotoinen punavihoittuma, vesirakkulainen ihottuma h Sisältää termit rohtuneet huulet, kuiva huuli, kseroderma i Sisältää termin akne j Sisältää termit ihon depigmentaatio, ihon hyperpigmentaatio, ihon hypopigmentaatio, melanosyyttiluomi k Sisältää termin kasvuvaje l Sisältää termit kasvojen edeema, kasvojen turvotus, periorbitaalinen edeema, silmäturvotus, perifeerinen edeema, ääreisosien turvotus, huulen edeema, ulkosynnyttimien edeema m Sisältää termin hyppofosfatemia | ||
Valikoitujen haittavaikutusten kuvaus
Kasvaimensisäinen verenvuoto
Kasvaimensisäistä verenvuotoa (sisältää termit kasvaimen verenvuoto ja kallonsisäinen kasvaimen verenvuoto) havaittiin FIREFLY‑1-tutkimuksessa 13,9 %:lla potilaista; 3,6 %:lla potilaista ilmoitettiin ≥ 3. asteen tapahtumasta, 0,7 %:lla potilaista ilmoitettiin 5. asteen tapahtumasta. Tovorafenibihoito lopetettiin pysyvästi kasvaimensisäisen verenvuototapahtuman vuoksi 2,9 %:lla potilaista. Keskimääräinen aika verenvuodon ilmenemiseen tovorafenibihoidon aloittamisen jälkeen oli 239,2 päivää (mediaani: 206 päivää, vaihteluväli: 23–671 päivää) ja ensimmäisen kasvaimensisäisen verenvuodon keskimääräinen kesto oli 30,8 päivää (mediaani: 19,5 päivää, vaihteluväli: 1–88 päivää).
Muut verenvuototapahtumat
Muita verenvuototapahtumia havaittiin FIREFLY‑1-tutkimuksessa 40,1 %:lla pediatrisista potilaista; ≥ 3. asteen tapahtumia ilmeni 2,2 %:lla potilaista. Yleisintä verenvuototapahtumaa (nenäverenvuoto) ilmoitettiin 32,1 %:lla potilaista; suurin osa tapahtumista oli 1. asteen tapahtumia; 1 potilaalla nenäverenvuoto oli 3. asteen tapahtuma. Keskimääräinen aika tapahtuman ilmenemiseen tovorafenibihoidon aloittamisen jälkeen oli 124,5 päivää (mediaani: 77 päivää, vaihteluväli: 4–617 päivää) ja ensimmäisen verenvuodon keskimääräinen kesto oli 78,1 päivää (mediaani: 9 päivää, vaihteluväli: 1–428 päivää).
Kasvun hidastuminen
Tovorafenibihoitoa enintään 24 kuukautta saaneilla potilailla pituuden Z-arvot pienenivät lähtötilanteesta verrattuna iän ja sukupuolen mukaan kaltaistettuun normatiiviseen aineistoon, joskin lasten matala-asteista glioomaa sairastavilla lapsilla kasvunopeuden voidaan odottaa olevan erilainen verrattuna lapsiin, joilla ei ole syöpää. Kasvun hidastumista ilmoitettiin FIREFLY‑1-tutkimuksessa 44,5 %:lla potilaista, jotka olivat enintään 18-vuotiaita. Kasvun hidastuminen johti hoidon keskeyttämiseen 5,1 %:lla potilaista ja annoksen pienentämiseen 2,2 %:lla potilaista. Potilailla, joiden kasvu oli hidastunut ja joilta otettiin röntgenkuva kädestä luustoiän määrittämiseksi, ei ollut näyttöä kasvulevyjen ennenaikaisesta sulkeutumisesta tai luustoiän etenemisestä. Kasvun hidastuminen johti hoidon pysyvään lopettamiseen 2,9 %:lla potilaista. Tovorafenibihoidon keskeyttämisen jälkeen seurannassa olleilla potilailla kasvunopeus korjaantui ja Z-arvo suureni.
Maksaan liittyvät tapahtumat
ALAT-arvon suurenemista ilmoitettiin FIREFLY‑1-tutkimuksessa 24,8 %:lla tovorafenibihoitoa saaneista potilaista. ASAT-arvo suureni 38 %:lla tovorafenibia käyttäneistä potilaista. ALAT-arvon ≥ 3. asteen suurenemista todettiin 5,8 %:lla potilaista ja ASAT-arvon ≥ 3. asteen suurenemista 2,9 %:lla potilaista. Lisäksi bilirubiinipitoisuuden suurenemista ilmoitettiin 14,6 %:lla potilaista. Keskimääräinen aika suurentuneiden ALAT-arvojen ilmenemiseen oli 215,3 päivää (vaihteluväli: 1–672 päivää), ASAT-arvon suurenemiseen 123,4 päivää (vaihteluväli: 12–813 päivää) ja suurentuneen bilirubiinipitoisuuden ilmenemiseen 79,6 päivää (vaihteluväli: 13–645 päivää). ALAT-arvon suureneminen johti hoidon keskeyttämiseen 5,1 %:lla potilaista ja annoksen pienentämiseen 1,5 %:lla potilaista, ja ASAT-arvon suureneminen johti hoidon keskeyttämiseen 2,9 %:lla potilaista ja annoksen pienentämiseen 0,7 %:lla potilaista. Bilirubiinipitoisuuden suureneminen johti hoidon keskeyttämiseen 0,7 %:lla potilaista, eikä yhdenkään potilaan annosta tarvinnut pienentää.
Veren kreatiinikinaasipitoisuuden suureneminen
Veren kreatiinikinaasipitoisuuden suurenemista ilmoitettiin FIREFLY‑1-tutkimuksessa 62 %:lla potilaista; 12,4 %:lla potilaista ilmoitettiin ≥ 3. asteen tapahtumia. Yksikään tapahtumista ei ollut vakava. Potilaista, joilla ilmoitettiin kreatiinikinaasipitoisuuden suurenemista, valtaosalla (61,2 %) suurenemista ilmoitettiin 4 ensimmäisen viikon aikana tovorafenibihoidon aloittamisen jälkeen. Joillakin potilailla oli useita tapahtumia. Kreatiinikinaasipitoisuuden suureneminen johti hoidon keskeyttämiseen 3,6 %:lla potilaista. Keskimääräinen aika pitoisuuden suurenemisen ilmenemiseen tovorafenibihoidon aloituksen jälkeen oli 98,5 päivää (mediaani: 29 päivää, vaihteluväli: 4–701 päivää). Ensimmäisen tapahtuman keskimääräinen kesto oli 238,4 päivää (mediaani: 122 päivää, vaihteluväli: 8–926 päivää).
Anemia
Anemiaa ilmoitettiin FIREFLY‑1-tutkimuksessa 61,3 %:lla potilaista. 13,1 %:lla potilailla oli ≥ 3. asteen anemia. Valtaosalla näistä potilaista (54,8 %) anemiaa ilmoitettiin 60 päivän kuluessa tovorafenibihoidon aloittamisesta. Yhdellä potilaalla oli vakava tapahtuma. Yhdenkään potilaan hoitoa ei lopetettu anemian takia; 2,2 %:lla potilaista anemia edellytti hoidon keskeyttämistä tai annoksen muuttamista. Keskimääräinen aika anemian ilmenemiseen tovorafenibihoidon aloituksen jälkeen oli 107,4 päivää (mediaani: 57 päivää, vaihteluväli: 8–737 päivää). Anemian ensimmäisen ilmenemiskerran keskimääräinen kesto oli 207,1 päivää (mediaani: 89,5 päivää, vaihteluväli: 1–826 päivää).
Ihotoksisuus, mukaan lukien valoherkkyys
Ihottumaa ilmeni FIREFLY‑1-tutkimuksessa 83,2 %:lla potilaista. Useimmat tapahtumat olivat lieviä, ja ≥ 3. asteen tapahtumia ilmoitettiin 12,4 %:lla potilaista. Ihottuman vuoksi hoito keskeytettiin 16,1 %:lla potilaista ja annosta pienennettiin 8,8 %:lla potilaista, ja 1 potilas (0,7 %) lopetti hoidon kutisevan ihottuman vuoksi. Keskimääräinen aika ihottuman ilmenemiseen tovorafenibihoidon aloituksen jälkeen oli 87,6 päivää (mediaani: 14,5 päivää, vaihteluväli: 1–617 päivää), ja ihottuman ensimmäisen ilmaantumiskerran keston mediaani oli 103 päivää (mediaani: 43 päivää, vaihteluväli: 1–777 päivää). Valoherkkyyttä ilmeni 14,6 %:lla potilaista, mukaan lukien yksi 3. asteen tapahtuma yhdellä potilaalla (0,7 %), ja se johti hoidon keskeyttämiseen yhdellä potilaalla (0,7 %).
Epäillyistä haittavaikutuksista ilmoittaminen
On tärkeää ilmoittaa myyntiluvan myöntämisen jälkeisistä lääkevalmisteen epäillyistä haittavaikutuksista. Se mahdollistaa lääkevalmisteen hyöty-haittatasapainon jatkuvan arvioinnin. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan kaikista epäillyistä haittavaikutuksista
www-sivusto: www.fimea.fi
Lääkealan turvallisuus- ja kehittämiskeskus Fimea
Lääkkeiden haittavaikutusrekisteri
PL 55
00034 FIMEA
Yliannostus
Tovorafenibin yliannostuksesta ei ole tietoja. Yliannostuksen tapahduttua tovorafenibihoito on keskeytettävä ja potilaalle on annettava tukihoitoa ja häntä on seurattava tarpeen mukaan. Tovorafenibi sitoutuu voimakkaasti plasman proteiineihin, joten hemodialyysista ei todennäköisesti ole hyötyä tovorafenibiyliannostuksen hoidossa.
Farmakologiset ominaisuudet
Farmakodynamiikka
Farmakoterapeuttinen ryhmä: Antineoplastiset lääkeaineet, proteiinikinaasin estäjät, B-raf seriini-treoniini kinaasin (BRAF) estäjät, ATC-koodi: L01EC04
Vaikutusmekanismi
Tovorafenibi on keskushermoston läpäisevä selektiivinen pienimolekyylinen tyypin II RAF-kinaasin estäjä, joka estää mutatoitunutta BRAF V600E:tä ja villityypin BRAF- ja CRAF-kinaasien toimintaa, mukaan lukien RAF-monomeerejä ja ‑dimeerejä sekä BRAF-fuusiota, ja vaimentaa MAPK (mitogeenin aktivoima proteiinikinaasi) ‑reitin aktivoitumista (ks. kohta Prekliiniset tiedot turvallisuudesta).
Farmakodynaamiset vaikutukset
Sydämen elektrofysiologia
Suositellulla annoksella 380 mg/m2 tovorafenibia suun kautta kerran viikossa (enintään 600 mg) ei havaittu QT-ajan > 20 millisekunnin keskimääräistä pitenemistä.
Kliininen teho ja turvallisuus
Tovorafenibin tehoa arvioitiin vähintään 6 kuukauden ikäisillä potilailla avoimessa, yhden tutkimushaaran käsittävässä kliinisessä monikeskustutkimuksessa (FIREFLY‑1 [1. haara]). Tutkimukseen soveltuvilla potilailla (n = 76), jotka olivat iältään 6 kuukaudesta 25 vuoteen, tuli olla relapsoitunut tai refraktorinen lasten matala-asteinen gliooma, jossa oli paikallisessa laboratoriotutkimuksessa todettu aktivoiva BRAF-muutos. Lisäksi potilailla piti olla vähintään yksi RANO 2010 ‑kriteerien mukainen mitattavissa oleva leesio. Kaikki potilaat olivat saaneet vähintään yhtä aiempaa systeemistä hoitoa, ja heillä oli dokumentoitua näyttöä radiologisesta etenemisestä. Tutkimuksesta suljettiin pois potilaat, joiden kasvaimissa oli lisäksi aktivoivia molekyylimuutoksia (esim. IDH1/2-mutaatioita, FGFR-mutaatioita) tai joilla oli neurofibromatoosi-1 (NF1) tai sitä epäiltiin.
Potilaat saivat tovorafenibia kehon pinta-alaan perustuvan annoksen noin 420 mg/m2 suun kautta kerran viikossa (vaihteluväli: 290–476 mg/m2, 0,76–1,25 kertaa suositeltu annos; maksimiannos 600 mg) kunnes tauti eteni, hoidosta ei ollut enää kliinistä hyötyä tai ilmeni toksisuutta, joka ei ollut hyväksyttävissä.
Kasvainta arvioitiin 12 viikon välein.
Pääasialliset tehon päätetapahtumat olivat riippumattomasti RANO‑HGG (Response Assessment in Neuro‑Oncology for High‑Grade Glioma) -kriteerien perusteella arvioitu kokonaisvasteprosentti (overall response rate, ORR), joka oli ensisijainen päätetapahtuma, ja RAPNO‑LGG (Response Assessment in Paediatric Neuro‑Oncology) -kriteerien perusteella arvioitu kokonaisvasteprosentti. Muita tehoa koskevien tulosten mittareita olivat vasteen kesto, aika vasteen alkamiseen, ORR ja etenemättömyysaika RANO‑LGG (2011) ‑kriteerien mukaisen riippumattoman arvion perusteella.
Iän mediaani oli 8,5 vuotta (vaihteluväli: 2–21 vuotta); 14 potilasta oli iältään alle 6 vuotta, 42 oli iältään 6–12-vuotiaita, 15 oli iältään 12–16‑vuotiaita ja 6 potilasta oli iältään yli 16 vuotta mutta alle 25 vuotta; 53 % oli miespuolisia; 61 % oli valkoihoisia ja 93 %:lla Karnofsky/Lansky-toimintakykyluokka oli 80–100. Potilaiden aiemmin saamien systeemisten hoitojen mediaani oli 3 (vaihteluväli: 1–9); 22 % oli saanut yhtä aiempaa systeemistä hoitoa, 26 % oli saanut kahta aiempaa systeemistä hoitoa, 21 % oli saanut kolmea aiempaa systeemistä hoitoa ja 30 % oli saanut > 3:a aiempaa systeemistä hoitoa. Yleisimpiä aiempia systeemisiä hoitoja olivat solunsalpaajahoidot (karboplatiini ja vinkristiini). 46 potilasta (60 %) oli saanut aiempaa hoitoa MAP-kinaasireitin estäjällä. Kasvainten yleisimmät sijaintipaikat olivat näkörata (51 %), syvät keskiviivarakenteet (12 %), aivorunko (8 %), pikkuaivot (7 %) ja aivopuolisko (5 %). 63 potilaalla (83 %) oli BRAF-fuusio tai ‑uudelleenjärjestymä, ja 13 potilaalla (17 %) oli V600-mutaatio.
Hoidon keston mediaani oli 23,7 kuukautta (vaihteluväli: 0,7–32,1 kuukautta).
Tutkimussuunnitelman mukaan potilailla oli mahdollisuus pitää lääkitystauko 26 hoitosyklin / 24 kuukauden hoidon jälkeen ja tutkijalääkärin harkinnan mukaan: 43 % (33/76) potilaista piti lääkitystauon, 14 % (11/76) jatkoi hoitoa. Lääkitystauon pitäneistä potilaista 3 potilasta (9,1 %) sai uudelleen tovorafenibia, kun taudin etenemisestä oli saatu kliinistä tai radiologista näyttöä.
RANO‑HGG-kriteerien mukaisen riippumattoman arvion perusteella 69:n arvioitavissa olleen potilaan kokonaisvasteprosentti oli 71,0 % (58,8; 81,3; 95 %:n luottamusväli), ja 23,2 %:lla potilaista oli täydellinen vaste, 47,8 %:lla oli osittainen vaste ja 21,7 %:lla oli vakaa tauti. Vasteen keston mediaani oli 19,7 kuukautta (95 %:n luottamusväli: 13,7; ei arvioitavissa).
RAPNO‑LGG-kriteerien mukaiset tehoa koskevat tulokset esitetään taulukossa 5.
Taulukko 5: FIREFLY‑1 (1. haara) ‑tutkimuksen riippumattomaan arviointiin perustuvat tehoa koskevat tulokset
Tehon parametri | RAPNO‑LGG N = 76* |
Kokonaisvasteprosentti | |
ORR (CR+PR+MR) 95 %:n lva | 52,6 % (40,8; 64,2) |
Paras kokonaisvaste | |
Täydellinen vaste (CR), n (%) | 0 (0) |
Osittainen vaste (PR), n (%) | 29 (38,2 %) |
Vähäinen vaste (MR), n (%) | 11 (14,5 %) |
Vakaa tauti (SD), n (%) | 22 (28,9 %) |
Etenevä tauti (PD), n (%) | 13 (17,1 %) |
Vasteen kesto (DoR) | N = 40 |
Mediaani (95 %:n lv)b, kk | 18,0 (12,0; 22,8) |
Vasteen keston osuus ≥ 12 kk:n kohdalla (95 %:n lv)b | 65,0 % (48,2 %; 77,6 %) |
Vasteen keston osuus ≥ 24 kk:n kohdalla (95 %:n lv)b | 25,6 % (11,4 %; 42,6 %) |
Lyhenteet: RAPNO‑LGG = Response Assessment in Paediatric Neuro‑Oncology for Low‑Grade Glioma; CR = complete response; PR = partial response; MR = minor response; DoR = duration of response; lv = luottamusväli.
* Lähtötilanteessa vähintään yksi asianmukaisten kuvantamiskriteerien mukaan mitattavissa oleva leesio RAPNO‑LGG-kriteerien perusteella.
a Clopper–Pearsonin eksaktin luottamusvälin perusteella.
b Kaplan–Meierin estimaattien perusteella.
Pediatriset potilaat
Euroopan lääkevirasto on myöntänyt lykkäyksen velvoitteelle toimittaa FIREFLY-2-tutkimuksen tulokset kesäkuuhun 2030 asti Ojemda-valmisteen käytöstä lasten matala-asteisen gliooman hoidossa yhdessä tai useammassa pediatrisessa potilasryhmässä (ks. kohdasta Annostus ja antotapa ohjeet käytöstä pediatristen potilaiden hoidossa).
Ehdollinen myyntilupa
Tämä lääkevalmiste on saanut ns. ehdollisen myyntiluvan. Se tarkoittaa, että lääkevalmisteesta odotetaan uutta tietoa. Euroopan lääkevirasto arvioi vähintään kerran vuodessa tätä lääkevalmistetta koskevat uudet tiedot, ja tarvittaessa tämä valmisteyhteenveto päivitetään.
Farmakokinetiikka
Tovorafenibin farmakokineettiset parametrit esitetään keskiarvoina (variaatiokerroin %), jollei toisin ole sanottu. Populaatiofarmakokineettisen mallinnuksen perusteella tovorafenibin vakaan tilan maksimipitoisuus (Cmax) on 6,9 mikrog/ml (23 %) ja pitoisuus-aikakuvaajan pinta-ala (AUC) on 508 mikrog.h/ml (31 %). Aika tovorafenibipitoisuuden vakaan tilan saavuttamiseen on 12 päivää (33 %). Tovorafenibialtistus suurenee suhteessa annokseen. Kliinisesti merkittävää tovorafenibin kumuloitumista ei tapahdu.
Imeytyminen
Terveillä vapaaehtoisilla tehdyn kliinisen tutkimuksen perusteella tovorafenibin huippupitoisuuden saavuttamiseen plasmassa kuluvan ajan (Tmax) mediaani on 3 tuntia (minimi: 1,5 tuntia; maksimi: 4 tuntia) tablettien tai oraalisuspension kerta-annoksen jälkeen.
Ruuan vaikutus
Terveillä vapaaehtoisilla tehdyn kliinisen tutkimuksen perusteella tovorafenibin Cmax- ja AUC-arvoissa ei todettu kliinisesti merkittäviä eroja, kun tabletteja annettiin runsaasti rasvaa sisältävän aterian yhteydessä (kokonaiskalorimäärä noin 859 kaloria, 54 % rasvaa) verrattuna antoon paastotilassa, mutta Tmax piteni 6,5 tuntiin.
Jakautuminen
Populaatiofarmakokineettisen mallinnuksen perusteella tovorafenibin näennäinen jakautumistilavuus on 60 l/m2 (23 %). Tovorafenibista 97,5 % sitoutuu ihmisen plasman proteiineihin in vitro. Proteiineista tovorafenibi sitoutuu voimakkaasti albumiiniin (≈ 95 %) ja kohtalaisesti happamaan alfa1-glykoproteiiniin (AAG) (≈ 42 %).
Biotransformaatio
Tovorafenibi metaboloituu pääasiassa aldehydioksidaasin ja CYP2C8:n välityksellä in vitro. Tovorafenibin CYP3A-, CYP2C9- ja CYP2C19-välitteinen metabolaatio on vähäistä.
Lääkeyhteisvaikutustutkimukset
In vitro ‑tutkimukset
CYP450-entsyymit: Tovorafenibi mahdollisesti estää CYP2C8-, CYP2C9-, CYP2C19- ja CYP3A-entsyymejä, mutta ei CYP1A2-, CYP2B6- ja CYP2D6-entsyymejä kliinisesti oleellisina pitoisuuksina.
Tovorafenibi mahdollisesti indusoi CYP3A-, CYP2C8-, CYP1A2-, CYP2B6-, CYP2C9- ja CYP2C19-entsyymejä kliinisesti oleellisina pitoisuuksina.
Kuljettajaproteiinit: Tovorafenibi ei ole rintasyöpäresistenssiproteiinin (BCRP), P‑glykoproteiinin (P‑gp), OATP1B1:n eikä OATP1B3:n substraatti. Tovorafenibia ei ole arvioitu OAT1:n, OAT3:n, MATE1:n, MATE2‑K:n eikä OCT2:n substraattina. Tovorafenibi mahdollisesti estää BCRP:tä, OATP1B1:tä, OATP1B3:a ja MATE1:tä kliinisesti oleellisina pitoisuuksina.
Eliminaatio
Populaatiofarmakokineettisen mallinnuksen perusteella tovorafenibin terminaalinen puoliintumisaika on noin 56 tuntia (33 %) ja näennäinen puhdistuma 0,7 l/h/m2 (31 %). Kliinisessä tutkimuksessa, jossa terveille vapaaehtoisille annettiin suun kautta kerta-annos radioaktiivisesti leimattua tovorafenibia, 66,1 % radioaktiivisesti leimatusta kokonaisannoksesta erittyi ulosteeseen (8,6 % muuttumattomana) ja 28,7 % erittyi virtsaan (0,2 % muuttumattomana).
Erityispotilasryhmät
Pediatriset potilaat
Populaatiofarmakokineettisen mallinnuksen perusteella tovorafenibin farmakokinetiikassa ei havaittu kliinisesti merkittäviä eroja iän perusteella (vaihteluväli: 1–94 vuotta). Pediatrisilla potilailla, joiden ikä oli 11 kuukautta – 17 vuotta, Cmax ja AUC olivat samalla alueella kuin aikuisilla, jotka saivat saman annoksen kehon pinta-alaa kohden.
Potilaat, joilla on munuaisten vajaatoiminta
Populaatiofarmakokineettisen mallinnuksen perusteella tovorafenibilla ei havaittu kliinisesti merkittäviä eroja potilailla, joilla oli lievä tai keskivaikea munuaisten vajaatoiminta (eGFR ≥ 30 ml/min/1,73 m2 Schwartzin kaavalla tai MDRD-kaavalla laskettuna). Tovorafenibia ei ole tutkittu potilailla, joilla on vaikea (eGFR < 30 ml/min/1,73 m2) munuaisten vajaatoiminta.
Potilaat, joilla on maksan vajaatoiminta
Kliinisistä tutkimuksista saatujen populaatiofarmakokineettisten tietojen populaatiofarmakokineettisen mallinnuksen perusteella tovorafenibilla ei havaittu kliinisesti merkittäviä eroja potilailla, joilla oli maksan toimintakokeissa lieviä poikkeavuuksia (määritelmänä bilirubiini ≤ normaaliarvojen yläraja [ULN] ja aspartaattiaminotransferaasi [ASAT] > ULN tai bilirubiini > 1–1,5 x ULN ja mikä tahansa ASAT-arvo). Tovorafenibia ei ole tutkittu potilailla, joilla on maksan toimintakokeissa kohtalaisia poikkeavuuksia (määritelmänä bilirubiini > 1,5–3 x ULN ja mikä tahansa ASAT-arvo) tai vaikea-asteisia poikkeavuuksia (määritelmänä kokonaisbilirubiini > 3 x ULN ja mikä tahansa ASAT-arvo) (ks. kohta Annostus ja antotapa).
Etninen tausta
Tovorafenibin farmakokinetiikassa ei havaittu kliinisesti merkittäviä eroja etnisen taustan (valkoihoinen, mustaihoinen, aasialainen) perusteella.
Sukupuoli
Tovorafenibin farmakokinetiikassa ei havaittu kliinisesti merkittäviä eroja sukupuolen perusteella.
Farmakokineettiset/farmakodynaamiset suhteet
Tovorafenibialtistukseen liittyy pediatrisilla potilailla iänmukaisen pituuden Z-arvon pienenemistä. Pienentyneen iänmukaisen pituuden riski säilyy tovorafenibihoidon aikana. Suureen tovorafenibialtistukseen liittyi suurentunut haittavaikutusten, kuten ihottuman ja kohonneiden maksaentsyymipitoisuuksien (ASAT ja ALAT), riski (ks. kohta Haittavaikutukset). RAPNO‑LGG ‑kriteereihin perustuvan kokonaisvasteprosentin osalta altistus-vastesuhde ei ollut kliinisesti merkittävä annosvälillä 290–476 mg/m2 (0,76–1,25 kertaa suositeltu annos).
Prekliiniset tiedot turvallisuudesta
Tovorafenibi lisäsi in vitro ERK:n (extracellular signal-regulated kinase) fosforylaatiota kliinisesti oleellisina pitoisuuksina soluissa, joissa oli NF1-LOF (neurofibromatosis Type 1 loss of function) ‑mutaatio, mikä viittaa MAP-kinaasireitin aktivaatioon ennemmin kuin estoon. Pleksiformista neurofibroomaa, jossa ei ole BRAF-muutosta, koskevassa NF1-geenimuunnellussa hiirimallissa tovorafenibilla ei ollut antituumorivaikutusta (ks. kohta Varoitukset ja käyttöön liittyvät varotoimet) ja kasvaimen tilavuuden kasvua havaittiin 2 hiirellä 12:sta (noin 17 %), joskaan havainto ei ole tilastollisesti merkitsevä.
hERG-transfektoiduissa HEK293-soluissa hERG-kanavan estyminen osoitti, että QT-ajan piteneminen on mahdollista. Puolet maksimaalisesti estävästä pitoisuudesta oli 8,9 mikroM, mikä on 32-kertainen verrattuna sitoutumattoman aineen kliiniseen pitoisuuteen aikuisten plasmassa.
Seuraavia haittavaikutuksia ei havaittu kliinisissä tutkimuksissa, mutta niitä on havaittu eläimillä altistustasoilla, jotka ovat samankaltaisia kuin kliiniset altistustasot, ja niillä voi olla merkitystä kliinisen käytön kannalta:
Tovorafenibi ei ollut karsinogeeninen 26 viikkoa (eli 6 kuukautta) kestäneessä siirtogeenisillä hiirillä tehdyssä tutkimuksessa altistuksilla, jotka olivat noin 0,6‑kertaisia verrattuna ihmisen altistukseen (AUC) suositellulla annoksella. In vitro- ja in vivo ‑tutkimusten perusteella tovorafenibia ei pidetä genotoksisena kliinisesti oleellisilla altistuksilla.
Rotilla tehdyssä alustavassa alkion ja sikiön kehitystä koskevassa tutkimuksessa havaittiin varhaisesta resorptiosta johtuvia kokonaisten poikueiden menetyksiä kaikilla naarailla altistustasoilla, jotka olivat pienempiä kuin ihmiselle suositeltu annos. Näin ollen sikiöitä ei ollut saatavilla lisätutkimuksia varten, mikä selittää muiden kehitystä koskevien tutkimusten (alkion ja sikiön kehitystä koskevat pivotaalitutkimukset ja prenataalista ja postnataalista kehitystä koskeva tutkimus) puuttumisen.
Naarasrotille tehdyssä hedelmällisyyttä ja varhaista alkion kehitystä koskeneessa tutkimuksessa tovorafenibi vähensi tiineyksien, keltarauhasten ja elävien alkioiden lukumäärää sekä lisäsi kiinnittymisen jälkeisiä alkiokuolemia annoksilla, jotka olivat AUC:n perusteella niinkin pieniä kuin suunnilleen 0,8‑kertaisia ihmisen altistukseen nähden suositeltua annosta käytettäessä.
Rotilla tehdyissä enintään 3 kuukautta kestäneissä toistettujen annosten toksisuutta koskevissa tutkimuksissa tovorafenibiin liittyviä löydöksiä naarasrotilla olivat muun muassa emättimen limakalvon korjaantuva paksuuntuminen, keltarauhashematoomien ja verenvuotojen suuruuden ja/tai lukumäärän suureneminen, korjautumattomat kystiset follikkelit sekä munasarjoissa havaittu keltarauhasten väheneminen ja välisolujen hyperplasia annoksilla, jotka olivat AUC:n perusteella suunnilleen 0,4‑kertaisia ihmisen altistukseen nähden suositeltua annosta käytettäessä. Urosrotilla tovorafenibi pienensi lisäkivesten ja kivesten painoa, mikä korreloi kivesten tiehyiden korjautuvan degeneraation/atrofian ja lisäkivessiittiöiden vähentyneen määrän kanssa annoksilla, jotka olivat AUC:n perusteella suunnilleen 0,3‑kertaisia ihmisen altistukseen nähden suositeltua annosta käytettäessä.
Farmaseuttiset tiedot
Apuaineet
Kopovidoni
Selluloosa, mikrokiteinen
Mannitoli (E421)
Natriumlauryylisulfaatti
Simetikoni
Maltodekstriini
Piidioksidi, kolloidinen, vedetön
Sukraloosi
Keinotekoinen mansikka-aromi (sisältää maltodekstriiniä, triasetiinia, keinotekoista aromia)
Yhteensopimattomuudet
Ei oleellinen.
Kestoaika
Jauhe oraalisuspensiota varten:
3 vuotta.
Käyttökuntoon saatettu oraalisuspensio:
15 minuuttia.
Säilytys
Tämä lääkevalmiste ei vaadi erityisiä säilytysolosuhteita.
Pakkaukset ja valmisteen kuvaus
Markkinoilla olevat pakkaukset
Resepti
OJEMDA jauhe oraalisuspensiota varten
25 mg/ml (L:ei) 300 mg (pullon sovitin + 20 ml mittaruisku) (5136,01 €)
PF-selosteen tieto
30 ml:n kirkas lasipullo (tyypin III lasia), jossa on induktiosinetti ja valkoinen polypropeenikorkki.
Yksi pakkaus sisältää yhden pullon, 20 ml:n mittaruiskun ja pullon sovittimen.
Valmisteen kuvaus:
Valkoinen tai luonnonvalkoinen jauhe.
Käyttö- ja käsittelyohjeet
-
Nämä käyttöohjeet on luettava huolellisesti aina ennen kuin Ojemda-annos valmistellaan käyttövalmiiksi.
-
Lääkärin tai apteekkihenkilökunnan pitää näyttää potilaalle tai potilasta hoitavalle henkilölle, miten Ojemda-annos valmistellaan käyttövalmiiksi, mitataan ja annetaan oikein.
-
Pullo on valmistettu lasista. Tätä lääkettä ei pidä käyttää, jos pullo on rikki tai vaurioitunut tai jos turvasinetti korkin alla on rikki tai puuttuu.
-
Ojemda-valmisteen käyttövalmiiksi valmisteluun saa käyttää vain 14 ml huoneenlämpöistä vettä.
-
Käytä kustakin käyttövalmiiksi valmistellusta pullosta enintään 12 ml Ojemda-valmistetta. Jos määrätty annos on suurempi kuin 12 ml (300 mg), jaa annos mahdollisimman tasan käyttövalmiiksi valmisteltujen pullojen välillä (esimerkiksi 6 ml ja 7 ml, jos annos on 325 mg). Valmistele ensimmäinen pullo käyttövalmiiksi ja anna annos ennen kuin valmistelet toisen pullon käyttövalmiiksi.
-
Annos on annettava 15 minuutin kuluessa käyttövalmiiksi saattamisesta.
Ohjeet Ojemda jauheen oraalisuspensiota varten saattamiseen käyttökuntoon
Huomaa: jos määrättyyn annokseen tarvitaan useampi pullo, pullot on saatettava käyttökuntoon yksi kerrallaan. Jaa annos mahdollisimman tasan valmisteltujen pullojen kesken.
Tämä toimenpide on tehtävä puhtaalla ja tasaisella alustalla puhtain käsin.
Vaihe 1: Täytä muki puolilleen huoneenlämpöistä vettä. Älä käytä kylmää vettä.
Vaihe 2: Vedä mittaruiskun mäntää ulospäin vetääksesi mittaruiskuun vettä täsmälleen 14 ml:n merkinnän kohdalle.
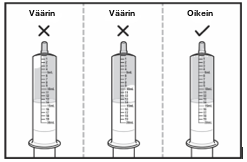
Vaihe 3: Käännä mittaruiskun kärki ylöspäin ja tarkista, näkyykö ilmakuplia. Jos mittaruiskussa näkyy suuria ilmakuplia, paina vesi takaisin mukiin ja vedä sitten uudelleen vettä 14 ml:n merkinnän kohdalle. Toista tätä vaihetta, kunnes suuria kuplia ei enää näy. Pienet ilmakuplat eivät haittaa (ks. kuva 1).
Kuva 1
Vaihe 4: Avaa jauheen sisältävä pullo painamalla korkkia voimakkaasti ja kiertämällä sitä vasemmalle (vastapäivään). Älä käytä valmistetta, jos pullo on rikki tai vaurioitunut tai jos korkin alla oleva turvasinetti on rikki tai puuttuu. Älä hävitä korkkia.
Vaihe 5: Ruiskuta mittaruiskulla pulloon tarkasti 14 ml vettä (ks. kuva 2). Kiinnitä korkki heti takaisin pulloon painamalla sitä alaspäin ja kiertämällä samalla oikealle (myötäpäivään). Ravista pulloa huolellisesti kaikkiin suuntiin 60 sekunnin ajan.
Käännä pullo ylösalaisin tarkistaaksesi, ettei pullon sisäpuolelle ole takertunut jauhetta (ks. kuva 3). Jos vielä näet pullossa jauhetta, jatka pullon ravistamista vielä 15 sekunnin ajan, kunnes et enää näe pullon sisällä jauhetta. Pulloa ei saa ravistaa yhteensä pidempään kuin 2 minuuttia. Jos edelleen näet pullossa jauhetta, pyydä uusi pullo.
Kuva 2 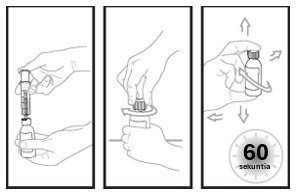 | Kuva 3 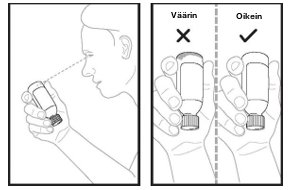 |
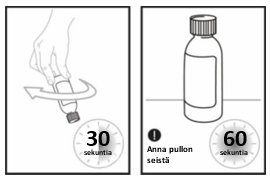
Vaihe 6: Käännä pullo jälleen ylösalaisin ja pyörittele sitä 30 sekunnin ajan (ks. kuva 4). Irrota korkki ja tarkista, ettei pullonkaulaan ole takertunut kiinteää ainesta. Jos näet pullonkaulassa kiinteää ainesta, kiinnitä korkki takaisin pulloon, käännä pullo ylösalaisin ja pyörittele sitä vielä 15 sekunnin ajan.
Anna pullon seistä 60 sekunnin ajan, jotta suurin osa vaahdosta häviää. Huom.: Pullossa oleva vaahto vähentää Ojemda-oraalisuspension määrää.
Kuva 4
Vaihe 7: Paina pullon sovitin tukevasti pullonsuuhun kiinni. Pullon sovittimen yläreunan pitää olla samalla tasolla pullonsuun yläreunan kanssa.
Älä irrota pullon sovitinta sen jälkeen, kun se on kiinnitetty pulloon.
Vaihe 8: Tarkista lääkärin määräämä annos millilitroina (ml). Vedä mittaruiskuun ilmaa vetämällä mäntää ulospäin määrätyn annoksen kohdalle.
Vaihe 9: Työnnä mittaruiskun kärki pullon sovittimeen. Mittaruiskun kärjen pitää sopia tiiviisti pullon sovittimen aukkoon. Pidä mittaruisku paikoillaan ja pidä pullosta kiinni kohdasta, jossa mittaruiskun kärki on työnnettynä pullon sovittimeen. Pyörittele oraalisuspensiota 30 sekunnin ajan (ks. kuva 5).
Kuva 5
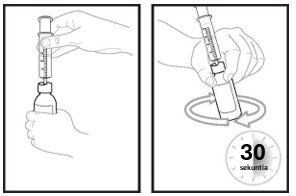
Vaihe 10: Ruiskuta mittaruiskussa oleva ilma pulloon (ks. kuva 6). Pidä mittaruisku paikoillaan ja käännä pullo ylösalaisin. Mittaa määrätty annos pitämällä mittaruiskua kärki ylöspäin ja vetämällä mäntää alaspäin, kunnes männän yläosa on määrätyn annoksen (millilitroina) kohdalla.
Kuva 6
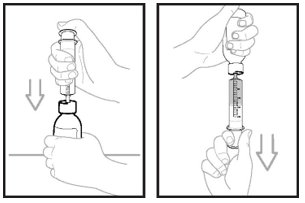
Vaihe 11: Kun ruisku on edelleen sovittimessa pulloon kiinnitettynä, poista mittaruiskusta mahdolliset ilmakuplat painamalla Ojemda-valmiste varovasti takaisin pulloon. Vedä sitten määrätty annos ruiskuun vetämällä mäntää taas alaspäin.
Toista tätä vaihetta, kunnes ilmakuplia on näkyvissä enää vähän tai ei lainkaan tai jos olet vetänyt mittaruiskuun väärän annoksen. Käytä kustakin käyttöön valmistellusta pullosta vain enintään 12 ml Ojemda-valmistetta.
Vaihe 12: Jätä mittaruiskun kärki kiinni pullon sovittimeen ja käännä pullo varovasti pystyasentoon. Laita pullo takaisin tasaiselle työtasolle. Irrota mittaruiskun kärki hitaasti pullon sovittimesta vetämällä sitä varovasti kohtisuoraan ylöspäin. Ojemda on nyt valmis annettavaksi.
Antaminen mittaruiskun avulla
Kun suspensio on valmisteltu, aseta mittaruiskun kärki suuhun posken sisäpintaa kohden niin, että kärki koskettaa posken sisäpintaa, ja paina lääke sitten hitaasti suuhun painamalla mäntää sisäänpäin.
Mäntää ei saa painaa voimakkaasti, sillä se voi aiheuttaa tukehtumisen. Anna lapsen niellä samalla, kun annat Ojemda-valmistetta.
Antaminen ravitsemusletkun kautta
Käytä vain ravitsemusletkua, jonka koko on vähintään 12 French. Huuhtele ravitsemusletku valmistajan ohjeiden mukaisesti ennen suspension antamista. Käytä ENFit-ruiskua suspension vetämiseen pullosta ja anna suspensio sitten ravitsemusletkuun ENFit-sovittimen avulla. Annoksen antamisen jälkeen huuhtele lopuksi ravitsemusletku valmistajan ohjeiden mukaisesti.
Jos annokseen tarvitaan 2 pulloa, toista vaiheet 1–12 ja anna loput annoksesta välittömästi. Varmista, että koko Ojemda-annos on annettu.
Käyttämätön lääkevalmiste tai jäte on hävitettävä paikallisten vaatimusten mukaisesti.
Korvattavuus
OJEMDA jauhe oraalisuspensiota varten
25 mg/ml 300 mg
- Ei korvausta.
ATC-koodi
L01EC04
Valmisteyhteenvedon muuttamispäivämäärä
20.04.2026
Yhteystiedot
Kista Science Tower, Färögatan 33
SE-164 51 Kista
Sweden
+46 8 451 60 00
www.ipsen.com
info.se@ipsen.com