
ZYNYZ infuusiokonsentraatti, liuosta varten 500 mg
Huomioitavaa
▼Tähän lääkevalmisteeseen kohdistuu lisäseuranta. Tällä tavalla voidaan havaita nopeasti turvallisuutta koskevaa uutta tietoa. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan epäillyistä lääkkeen haittavaikutuksista. Ks. kohdasta Haittavaikutukset, miten haittavaikutuksista ilmoitetaan.
Vaikuttavat aineet ja niiden määrät
Yksi 20 ml:n injektiopullo konsentraattia sisältää 500 mg retifanlimabia.
Yksi millilitra konsentraattia sisältää 25 mg retifanlimabia.
Retifanlimabi on humanisoitu monoklonaalinen PD-1:n (programmed cell death protein-1) immunoglobuliini G4 (IgG4) luokan vasta‑aine, joka on valmistettu yhdistelmä‑DNA‑tekniikalla kiinanhamsterin munasarjasolujen (CHO) suspensioviljelmässä.
Täydellinen apuaineluettelo, ks. kohta Apuaineet.
Lääkemuoto
Infuusiokonsentraatti, liuosta varten (steriili konsentraatti).
Kliiniset tiedot
Käyttöaiheet
Peräaukkokanavan levyepiteelisyöpä (SCAC)
ZYNYZ on tarkoitettu käytettäväksi yhdessä karboplatiinin ja paklitakselin kanssa ensilinjan hoitona metastaattista tai leikkaukseen soveltumatonta, paikallisesti uusiutunutta peräaukkokanavan levyepiteelisyöpää (SCAC) sairastavilla aikuispotilailla.
Merkelinsolukarsinooma (MCC)
ZYNYZ on tarkoitettu käytettäväksi monoterapiana ensilinjan hoitona metastaattista tai uusiutunutta, paikallisesti edennyttä merkelinsolukarsinoomaa (MCC) sairastavilla aikuispotilailla, joita ei voida hoitaa kuratiivisella kirurgialla tai sädehoidolla.
Ehto
Hoito tulee aloittaa ja hoitoa tulee jatkaa syöpähoitoihin perehtyneen lääkärin valvonnassa.
Annostus ja antotapa
Hoidon aloittaa ja sitä valvoo syövän hoitoon perehtynyt lääkäri.
Annostus
Peräaukkokanavan levyepiteelisyöpä (SCAC)
Suositeltu annos on 500 mg retifanlimabia 4 viikon välein laskimoinfuusiona 30 minuutin kuluessa yhdessä karboplatiinin ja paklitakselin kanssa 6 hoitosyklin ajan ja kaikilla tätä seuraavilla hoitosykleillä 500 mg retifanlimabia monoterapiana 4 viikon välein. Hoitoa jatketaan, kunnes tauti etenee tai ilmenee haittavaikutuksia, jotka eivät ole hyväksyttävissä, kuitenkin enintään 1 vuosi.
Karboplatiinin ja paklitakselin annostus ja antotapa, mukaan lukien suositeltu potilaiden hoito, ks. kyseisen valmisteen valmisteyhteenveto.
Merkelinsolukarsinooma (MCC)
Suositeltu annos on 500 mg retifanlimabia 4 viikon välein laskimoinfuusiona 30 minuutin kuluessa. Hoitoa jatketaan, kunnes tauti etenee tai ilmenee haittavaikutuksia, jotka eivät ole hyväksyttävissä, kuitenkin enintään 2 vuotta.
Annosmuutokset
Retifanlimabin annosta ei tarvitse suurentaa tai pienentää.
Immuunijärjestelmään liittyvien haittavaikutusten hallintaan liittyvät suositeltavat annosmuutokset on esitetty taulukossa 1 (ks. myös kohdat Varoitukset ja käyttöön liittyvät varotoimet ja Haittavaikutukset).
Taulukko 1: ZYNYZ-valmisteen suositeltavat annosmuutokset
Haittavaikutus | Vaikeusastea | Annosmuutokset |
Pneumoniitti | Aste 2 | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. |
Aste 3 tai 4 | Lopeta pysyvästi. | |
Koliitti | Aste 2 tai 3 | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. |
Asteen 3 uusiutuminen tai aste 4 | Lopeta pysyvästi. | |
Maksatulehdus, ei maksatuumoria TAI Kohonnut kokonaisbilirubiini | Aste 3 ja ASAT tai ALAT yli 3 mutta enintään 8 kertaa ULN | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. Lopeta pysyvästi, elleivät oireet lievity 12 viikon kuluessa steroidihoidon aloittamisesta tai jos prednisoniannosta ei voida alentaa alle 10 mg:aan/päivä (tai vastaava) 12 viikon kuluessa steroidihoidon aloittamisesta. |
Aste 4 ja ASAT tai ALAT enemmän kuin 8 kertaa ULN | Lopeta pysyvästi. | |
Maksatulehdus, maksatuumori TAI Kohonnut kokonaisbilirubiini | Aste 3 ja ASAT tai ALAT enemmän kuin 5 ja enintään 10 kertaa ULN | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. Lopeta pysyvästi, elleivät oireet lievity 12 viikon kuluessa steroidihoidon aloittamisesta tai jos prednisoniannosta ei voida alentaa alle 10 mg:aan/päivä (tai vastaava) 12 viikon kuluessa steroidihoidon aloittamisesta. |
Aste 4 ja ASAT tai ALAT enemmän kuin 10 kertaa ULN | Lopeta pysyvästi. | |
Umpierityssairaudet
| Asteen 2 lisämunuaisten vajaatoiminta | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1 tai tila on muuten kliinisesti vakaa. |
Asteen 3 tai 4 lisämunuaisten vajaatoiminta | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. Lopeta pysyvästi, elleivät oireet lievenny 12 viikon kuluessa steroidihoidon aloittamisesta tai jos prednisoniannosta ei voida alentaa alle 10 mg:aan/päivä (tai vastaava) 12 viikon kuluessa steroidihoidon aloittamisesta. | |
Asteen 3 tai 4 kilpirauhasen vajaatoiminta | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1 tai tila on muuten kliinisesti vakaa. | |
Asteen 3 tai 4 kilpirauhasen liikatoiminta | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1 tai tila on muuten kliinisesti vakaa. | |
Asteen 3 tai 4 tyypin 1 diabetes (tai hyperglykemia) | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1 tai tila on muuten kliinisesti vakaa. | |
Asteen 2 hypofysiitti (oireeton) | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. Hoitoa voidaan jatkaa, kun tila on hoidettu hormonikorvaushoidolla. | |
Asteen 2 hypofysiitti (oireinen, esim. päänsäryt, näköhäiriöt) | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. Hoitoa voidaan jatkaa, kun tila on hoidettu hormonikorvaushoidolla, jos se on indisoitua ja steroidien vähentäminen on suoritettu loppuun. | |
Asteen 3 tai 4 hypofysiitti (oireinen) | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. Lopeta pysyvästi, elleivät oireet lievity 12 viikon kuluessa steroidihoidon aloittamisesta tai jos prednisoniannosta ei voida alentaa alle 10 mg:aan/päivä (tai vastaava) 12 viikon kuluessa steroidihoidon aloittamisesta. | |
Munuaistulehdus, johon liittyy munuaisten vajaatoiminta | Asteen 2 veren kreatiniinitason nousu | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. |
Asteen 3 tai 4 veren kreatiniinitason nousu | Lopeta pysyvästi.b | |
Ihoreaktiot | Aste 3 tai epäilty Stevens–Johnsonin oireyhtymä (SJS) tai epäilty toksinen epidermaalinen nekrolyysi (TEN) Pysyvä aste 2 (≥ 2 viikkoa) | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. |
Aste 4 tai vahvistettu SJS tai vahvistettu TEN | Lopeta pysyvästi. | |
Sydänlihastulehdus | Vahvistettu aste 2, 3 tai 4 | Lopeta pysyvästi. |
Muut immuunijärjestelmään liittyvät haittavaikutukset (kuten lihastulehdus, aivotulehdus, demyelinoiva neuropatia, Guillain‑Barrén oireyhtymä, sarkoidoosi, autoimmuunihemolyyttinen anemia, haimatulehdus, uveiitti, diabeettinen ketoasidoosi, nivelkipu) | Aste 3 | Keskeytä, kunnes haittavaikutukset lievittyvät asteelle 0–1. |
Aste 4 | Lopeta pysyvästi. | |
Jatkuvat asteen 2 tai 3 immuunijärjestelmään liittyvät haittavaikutukset (umpierityssairauksia lukuun ottamatta) | Aste 2 tai 3 (≥ 12 viikkoa viimeisen annoksen jälkeen) Uusiutunut aste 3 tai 4 Uusiutunut asteen 2 pneumoniitti | Lopeta pysyvästi. |
Infuusioon liittyvät reaktiot | Aste 1 | Keskeytä infuusio tai anna infuusio hitaammin. |
Aste 2 | Ensimmäinen kerta: Keskeytä infuusio ja jatka 50 %:lla alkuperäisestä nopeudesta, jos oireet poistuvat 1 tunnin sisällä. Seuraava kerta suositellun estolääkityksen jälkeen: Lopeta pysyvästi. | |
Aste 3 | Lopeta pysyvästi. Retifanlimabihoitoa ei tarvitse lopettaa pysyvästi, jos oire vastaa nopeasti oireenmukaiseen hoitoon ja/tai infuusion lyhyeen keskeytykseen. | |
Aste 4 | Lopeta pysyvästi. |
ASAT = aspartaattiaminotransferaasi; ALAT = alaniiniaminotransferaasi; ULN = viitealueen yläraja.
a Toksisuusasteet perustuvat National Cancer Instituten (NCI) Common Terminology Criteria for Adverse Events ‑kriteereihin (CTCAE), versio 5.
b Lopeta pysyvästi vain, jos munuaistoksisuus liittyy suoraan retifanlimabiin.
Potilaskortti
Kaikkien ZYNYZ‑valmistetta määräävien pitäisi olla perehtynyt potilaskortin sisältöön ja kertoa siitä potilaille sekä selostaa, mitä potilaiden on tehtävä, jos heille ilmaantuu minkäänlaisia immuunijärjestelmään liittyviin haittavaikutuksiin viittaavia oireita. Potilaskortti annetaan jokaiselle retifanlimabihoitoa saavalle potilaalle.
Erityisryhmät
Iäkkäät
Annosta ei tarvitse muuttaa 65 vuotta täyttäneiden potilaiden kohdalla (ks. kohdat Farmakodynamiikka ja Farmakokinetiikka).
Munuaisten vajaatoiminta
Annosta ei tarvitse muuttaa potilailla, joilla on lievä tai keskivaikea munuaisten vajaatoiminta. Vaikeaa munuaisten vajaatoimintaa (kreatiniinipuhdistuma < 30 ml/min) sairastavista ei ole riittävästi tietoja eikä loppuvaiheen munuaissairautta sairastavista ole lainkaan tietoja, minkä vuoksi annossuositusta ei voida antaa (ks. kohta Farmakokinetiikka).
Maksan vajaatoiminta
Annosta ei tarvitse muuttaa potilailla, joilla on lievä maksan vajaatoiminta. Keskivaikeaa maksan vajaatoimintaa sairastavista ei ole riittävästi tietoja eikä vaikeaa maksan vajaatoimintaa sairastavista ole lainkaan tietoja, minkä vuoksi annossuosituksia ei voida antaa (ks. kohta Farmakokinetiikka).
Pediatriset potilaat
Retifanlimabille ei ole olennaista käyttöä peräaukkokanavan levyepiteelisyöpää ja merkelinsolukarsinoomaa sairastavilla lapsilla ja alle 18‑vuotiailla nuorilla.
Annostus ja antotapa
ZYNYZ on tarkoitettu annettavaksi laskimoon. Se on laimennettava ja annettava laskimonsisäisenä infuusiona 30 minuutin kuluessa.
ZYNYZ‑valmistetta ei saa antaa laskimoon paineella nopeana injektiona tai bolusinjektiona.
ZYNYZ‑valmisteen saa antaa vain laskimoyhteyden kautta käyttäen steriiliä, pyrogeenitöntä, vähän proteiineja sitovasta polyeetterisuflonista, polyvinyylideenifluoridista tai selluloosa‑asetaatista valmistettua letkua, jossa on 0,2–5 mikrometrin letkusuodatin tai lisäsuodatin tai 15 mikrometrin verkkoletkusuodatin tai ‑lisäsuodatin. Saman infuusioletkun kautta ei saa antaa samanaikaisesti muita lääkevalmisteita.
Ks. kohdasta Käyttö- ja käsittelyohjeet ohjeet lääkevalmisteen laimentamisesta ennen antamista.
Vasta-aiheet
Yliherkkyys vaikuttavalle aineelle tai kohdassa Apuaineet mainituille apuaineille.
Varoitukset ja käyttöön liittyvät varotoimet
Jäljitettävyys
Biologisten lääkevalmisteiden jäljitettävyyden parantamiseksi on annetun valmisteen nimi ja eränumero dokumentoitava selkeästi.
Immuunijärjestelmään liittyvät haittavaikutukset
Retifanlimabihoitoa saavilla potilailla voi esiintyä immuunijärjestelmään liittyviä haittavaikutuksia, jotka saattavat olla vakavia tai kuolemaan johtavia. Immuunijärjestelmään liittyviä haittavaikutuksia voi esiintyä missä tahansa elimessä tai kudoksessa, ja ne saattavat vaikuttaa samanaikaisesti useampaan kuin yhteen elinjärjestelmään. Vaikka immuunijärjestelmään liittyvät haittavaikutukset ilmaantuvat yleensä hoidon aikana, oireita voi ilmaantua myös hoidon lopettamisen jälkeen. Tässä kohdassa luetellut tärkeät immuunijärjestelmään liittyvät haittavaikutukset eivät sisällä kaikkia mahdollisia immuunijärjestelmään liittyviä haittavaikutuksia.
Immuunijärjestelmään liittyvien haittavaikutusten varhainen tunnistaminen ja hoito on ratkaisevan tärkeää retifanlimabin turvallisen käytön kannalta. Potilaita on tarkkailtava immuunijärjestelmään liittyvien haittavaikutusten oireiden ja merkkien varalta. Verikokeet, mukaan lukien maksakokeet ja kilpirauhasen toimintakokeet, on otettava hoidon alussa ja säännöllisesti hoidon aikana. Immuunijärjestelmään liittyviä haittavaikutuksia epäiltäessä on varmistettava riittävä arviointi ja erikoisalojen konsultointi etiologian vahvistamiseksi tai muiden syiden poissulkemiseksi.
Haittavaikutuksen vakavuuden mukaan retifanlimabihoito on joko keskeytettävä tai lopetettava pysyvästi, ja potilaalle on annettava kortikosteroideja (1–2 mg/kg/vrk prednisonia tai vastaavaa) tai muuta asianmukaista hoitoa. Kortikosteroidihoidon vähentäminen on aloitettava, kun oireet ovat lieventyneet asteelle ≤ 1, ja sitä on jatkettava vähintään 1 kuukauden ajan (ks. taulukko 1).
Havainnoivista tutkimuksista saadut tiedot viittaavat siihen, että immuunivälitteisten haittavaikutusten ilmenemisen riski tarkistuspisteen estäjien saamisen jälkeen saattaa olla suurentunut potilailla, joilla on ennestään jokin autoimmuunisairaus, verrattuna potilaisiin, joilla ei ole ennestään autoimmuunisairautta. Lisäksi taustalla olevan autoimmuunisairauden tilapäinen paheneminen oli yleistä, mutta suurimmassa osassa tapauksista paheneminen oli lievää ja hallittavissa olevaa. Nimenomaan retifanlimabia koskevia tietoja on kuitenkin saatavilla vain vähän.
Immuunijärjestelmään liittyvä pneumoniitti
Immuunijärjestelmään liittyvää pneumoniittia on raportoitu retifanlimabia saavilla potilailla (ks. kohta Haittavaikutukset). Potilaita on tarkkailtava pneumoniitin merkkien ja oireiden varalta. Pneumoniittiepäily on vahvistettava röntgentutkimuksella ja muut syyt on suljettava pois. Potilaita on hoidettava retifanlimabihoitoa mukauttamalla sekä kortikosteroideilla (ks. taulukko 1).
Immuunijärjestelmään liittyvä koliitti
Immuunijärjestelmään liittyvää koliittia on raportoitu retifanlimabia saavilla potilailla (ks. kohta Haittavaikutukset). Potilaita on tarkkailtava koliitin merkkien ja oireiden varalta ja hoidettava retifanlimabihoitoa mukauttamalla, ripulilääkkeillä sekä kortikosteroideilla (ks. taulukko 1).
Immuunijärjestelmään liittyvä maksatulehdus
Immuunijärjestelmään liittyvää maksatulehdusta on raportoitu retifanlimabia saavilla potilailla (ks. kohta Haittavaikutukset). Potilaita on tarkkailtava maksakokeiden poikkeamien varalta ennen hoitoa ja säännöllisesti hoidon aikana kliinisen arvion mukaisesti, ja hoidettava retifanlimabihoitoa mukauttamalla sekä kortikosteroideilla (ks. taulukko 1). Jos kyseessä on asteen 1 maksatulehdus, maksakokeet on otettava kahdesti viikossa, kunnes koetulokset palaavat lähtötasolle.
Immuunijärjestelmään liittyvät umpierityssairaudet
Immuunijärjestelmään liittyviä umpierityssairauksia, kuten kilpirauhasen vajaatoimintaa, kilpirauhasen liikatoimintaa, lisämunuaisten vajaatoimintaa, hypofysiittia ja diabeettista ketoasidoosia on raportoitu retifanlimabia saavilla potilailla (ks. kohta Haittavaikutukset). Potilaita on tarkkailtava kilpirauhasen toimintakokeiden poikkeamien varalta ennen hoitoa ja säännöllisesti hoidon aikana sekä kortisolin osalta oireiden ja/tai tyreotropiiniarvon laskun perusteella.
Kilpirauhasen vajaatoiminta ja kilpirauhasen liikatoiminta
Immuunijärjestelmään liittyvää kilpirauhasen vajaatoimintaa ja kilpirauhasen liikatoimintaa (mukaan lukien kilpirauhastulehdus) on raportoitu retifanlimabia saavilla potilailla. Immuunijärjestelmään liittyvää kilpirauhasen vajaatoimintaa ja kilpirauhasen liikatoimintaa (mukaan lukien kilpirauhastulehdus) on hoidettava mukauttamalla retifanlimabihoitoa taulukon 1 suositusten mukaisesti.
Hypofysiitti
Immuunijärjestelmään liittyvää hypofysiittia on raportoitu retifanlimabia saavilla potilailla (ks. kohta Haittavaikutukset). Potilaita on tarkkailtava hypofysiitin merkkien ja oireiden varalta ja hoidettava retifanlimabihoitoa mukauttamalla, kortikosteroideilla sekä hormonien korvaushoidolla kliinisen tarpeen mukaisesti (ks. taulukko 1).
Lisämunuaisten vajaatoiminta
Immuunijärjestelmään liittyvää lisämunuaisten vajaatoimintaa on raportoitu retifanlimabia saavilla potilailla. Potilaita on tarkkailtava lisämunuaisten vajaatoiminnan merkkien ja oireiden varalta ja hoidettava kortikosteroideilla sekä hormonien korvaushoidolla kliinisen tarpeen mukaisesti (ks. taulukko 1).
Tyypin 1 diabetes
Immuunijärjestelmään liittyvää tyypin 1 diabetesta on raportoitu PD‑1-estäjähoitoa saavilla potilailla (ks. kohta Haittavaikutukset). Potilaita on tarkkailtava diabeteksen merkkien ja oireiden sekä hyperglykemian kliinisen arvion mukaisesti ja hoidettava oraalisilla hyperglykemiavalmisteilla tai insuliinilla sekä retifanlimabihoitoa mukauttamalla (ks. taulukko 1).
Immuunijärjestelmään liittyvä munuaistulehdus
Immuunijärjestelmään liittyvää munuaistulehdusta on raportoitu retifanlimabia saavilla potilailla (ks. kohta Haittavaikutukset). Potilaita on tarkkailtava munuaisten toiminnan muutosten varalta ja hoidettava retifanlimabihoitoa mukauttamalla sekä kortikosteroideilla (ks. taulukko 4.2).
Immuunijärjestelmään liittyvät ihoreaktiot
Immuunijärjestelmään liittyviä ihoreaktioita, kuten toksista epidermaalista nekrolyysiä, on raportoitu retifanlimabia saavilla potilailla (ks. kohta Haittavaikutukset). PD‑1‑estäjähoitoa saaneilla potilailla on raportoitu Stevens‑Johnsonin oireyhtymätapauksia. Potilaita on tarkkailtava ihoreaktioiden merkkien ja oireiden varalta. Immuunijärjestelmään liittyviä ihoreaktioita on hoidettava taulukon 1 suositusten mukaisesti.
Varovaisuutta on noudatettava harkittaessa retifanlimabin käyttöä potilaalla, jolla on aiemmin ollut vaikea tai hengenvaarallinen ihoreaktio aiemman immuuniaktivaation vapauttajahoidon yhteydessä.
Muut immuunijärjestelmään liittyvät haittavaikutukset
Retifanlimabihoitoa kliinisissä tutkimuksissa saaneilla potilailla on raportoitu kliinisesti merkittäviä, immuunijärjestelmään liittyviä haittavaikutuksia. Niitä olivat esimerkiksi uveiitti, niveltulehdus, lihastulehdus, demyelinoiva polyneuropatia (esim. Guillain‑Barrén oireyhtymä), haimatulehdus, sydänlihastulehdus, sappitietulehdus ja suutulehdus (ks. kohta Haittavaikutukset).
Potilaita on tarkkailtava immuunijärjestelmään liittyvien haittavaikutusten merkkien ja oireiden varalta ja hoidettava mukauttamalla retifanlimabihoitoa kohdan Annostus ja antotapa ohjeiden mukaisesti.
Infuusioon liittyvät reaktiot
Retifanlimabi saattaa muiden terapeuttisten proteiinien tapaan aiheuttaa infuusioon liittyviä reaktioita, jotka saattavat joskus olla vakavia. Potilaita on tarkkailtava infuusioon liittyvien reaktioiden merkkien ja oireiden varalta. Reaktion vakavuuden ja hoitovasteen mukaan retifanlimabihoito on keskeytettävä tai infuusionopeutta on alennettava tai hoito on lopetettava pysyvästi (ks. kohta Annostus ja antotapa). Kuumelääkkeen ja/tai antihistamiinin antamista esilääkkeenä on harkittava potilailla, joilla on aiemmin ollut kliinisesti merkittäviä reaktioita terapeuttisten proteiinien infuusioiden yhteydessä (ks. kohta Haittavaikutukset).
Hematologia
Retifanlimabin antaminen yhdessä karboplatiinin ja paklitakselin kanssa suurensi neutropenian riskiä ja vaikeusastetta.
Usein toistuva hematologinen seuranta on suositeltavaa ja neutropenian hoito-ohjeita on noudatettava.
Siirteeseen liittyvät haittavaikutukset
Elinsiirteen hyljintä
PD‑1‑estäjähoitoa saaneilla potilailla on markkinoille tulon jälkeen raportoitu elinsiirteen hyljintää.
Retifanlimabihoito saattaa suurentaa hyljinnän riskiä potilailla, joille on tehty elinsiirto. Tällaisilla potilailla on arvioitava retifanlimabihoidon hyötyä suhteessa siirteenhyljinnän riskiin.
Allogeenisen hematopoieettisen kantasolusiirron (HSCT) komplikaatiot
Allogeenisen hematopoieettisen kantasolusiirron (HCST) saaneilla potilailla voi esiintyä kuolemaan johtavia ja muita vakavia komplikaatioita PD‑1/PD‑L1–estäjävasta‑ainehoidon aikana tai sen jälkeen. Siirtoon liittyviä komplikaatioita ovat esimerkiksi hyperakuutti käänteishyljintä (GvHD), akuutti GvHD, krooninen GvHD, kevennettyä esihoitoa seuraava maksan laskimotukossairaus ja steroidihoitoa vaativa kuumeoireyhtymä (ilman tunnistettua infektiosta johtuvaa syytä). Tällaisia komplikaatioita saattaa ilmaantua PD‑1/PD‑L1-estäjän ja allogeenisen HSCT:n väliseen vuorovaikutukseen liittyvästä hoidosta huolimatta. Potilaita on seurattava tarkasti siirtoon liittyvien komplikaatioiden varalta, ja nopea puuttuminen saattaa olla tarpeen. Ennen allogeenista HSCT:tä tai sen jälkeen annettavan PD‑1/PD‑L1–estäjävasta‑ainehoidon hyödyt ja haitat on arvioitava.
Kliinisestä ohjelmasta poissuljetut potilaat
Kliinisestä ohjelmasta suljettiin pois potilaat, joilla oli jokin seuraavista: Eastern Cooperative Oncology Group (ECOG) ‑suorituskykypistemäärä lähtötilanteessa ≥ 2; oireiset keskushermoston etäpesäkkeet; aiempi immuunihoito tai systeemistä immuunisalpaajahoitoa vaatinut autoimmuunisairaus; muut maligniteetit viimeisten 3 vuoden aikana; elinsiirre tai aktiivinen maksatulehdus. Kliiniseen ohjelmaan ei otettu myöskään potilaita, joilla oli kontrolloimaton HIV‑infektio (CD4+‑arvo < 300 solua/μl, havaittavissa oleva viruskuorma, tai eivät saaneet erittäin aktiivista antiretroviraalista hoitoa).
Natriumpitoisuus
Tämä lääkevalmiste sisältää alle 1 mmol natriumia (23 mg) per annos eli sen voidaan sanoa olevan ”natriumiton”.
Yhteisvaikutukset
Retifanlimabilla ei ole tehty muodollisia farmakokineettisiä lääkevalmisteiden yhteisvaikutustutkimuksia. Koska retifanlimabi poistuu verenkierrosta katabolian kautta, metabolisia yhteisvaikutuksia muiden lääkevalmisteiden kanssa ei ole odotettavissa.
Systeemisten kortikosteroidien tai immuunisalpaajien käyttöä on systeemisten kortikosteroidien fysiologisia annoksia (≤ 10 mg/vrk prednisonia tai vastaavaa) lukuun ottamatta vältettävä ennen retifanlimabihoidon aloittamista, koska ne saattavat vaikuttaa retifanlimabin farmakodynaamiseen aktiivisuuteen ja tehoon. Systeemisiä kortikosteroideja tai muita immuunisalpaajia voidaan kuitenkin retifanlimabihoidon aloittamisen jälkeen käyttää immuunijärjestelmään liittyvien haittavaikutusten hoitamiseen (ks. kohdat Annostus ja antotapa ja Varoitukset ja käyttöön liittyvät varotoimet).
Retifanlimabiin ei odoteta kohdistuvan eikä sen odoteta aiheuttavan lääkevalmisteiden välisiä interaktiota, jotka liittyvät lääkeaineiden kuljettajaproteiineihin tai CYP‑entsyymeihin.
Raskaus ja imetys
Naiset, jotka voivat tulla raskaaksi / ehkäisy
Naisten, jotka voivat tulla raskaaksi, on käytettävä tehokasta ehkäisyä retifanlimabihoidon aikana ja vähintään 4 kuukauden ajan viimeisen retifanlimabiannoksen jälkeen.
Raskaus
Retifanlimabin käytöstä raskaana oleville naisille ei ole olemassa tietoja. Retifanlimabin vaikutusta lisääntymiseen ei ole tutkittu koe‑eläimillä. Koe‑eläimillä tehdyissä tutkimuksissa on havaittu, että PD‑1/PD‑L1-reitin estäminen saattaa suurentaa kehittyvään sikiöön kohdistuvaa immuunivälitteistä hyljintää, joka johtaa sikiökuolemaan. Retifanlimabi saattaa siten vaikutusmekanisminsa perusteella aiheuttaa haittaa sikiölle, jos sitä annetaan raskaana olevalle naiselle. Ihmisen IgG4‑immunoglobuliinien tiedetään ylittävän istukkaesteen, minkä vuoksi retifanlimabi saattaa siirtyä äidistä kehittyvään sikiöön. ZYNYZ‑valmisteen käyttöä ei suositella raskauden aikana eikä sellaisten naisten hoitoon, jotka voivat tulla raskaaksi mutta eivät käytä tehokasta ehkäisyä (ks. kohta Prekliiniset tiedot turvallisuudesta).
Imetys
Ei tiedetä, erittyykö retifanlimabi ihmisillä äidinmaitoon. Ei ole riittävästi tietoa retifanlimabin erittymisestä maitoon koe‑eläimillä.
Ihmisen IgG:iden tiedetään erittyvän rintamaitoon muutamien päivien ajan synnytyksestä lukien. Pitoisuudet laskevat vähäisiksi pian sen jälkeen. Näin ollen imetettävälle vauvalle aiheutuvaa riskiä ei voida sulkea pois tämän lyhyen jakson aikana. Kyseisen jakson osalta on päätettävä, keskeytetäänkö/lopetetaanko retifanlimabihoito ottaen huomioon imetyksestä aiheutuvat hyödyt lapselle ja hoidosta koituvat hyödyt äidille. Retifanlimabia voidaan käyttää myöhemmin imetyksen aikana, jos se on kliinisesti tarpeen.
Hedelmällisyys
Retifanlimabin vaikutuksesta hedelmällisyyteen ei ole kliinisiä tietoja. Eläinkokeita retifanlimabin vaikutuksesta hedelmällisyyteen ei ole tehty.
Vaikutus ajokykyyn ja koneiden käyttökykyyn
ZYNYZ‑valmisteella on vähäinen vaikutus ajokykyyn ja koneidenkäyttökykyyn. Potilaita on väsymyksen kaltaisten mahdollisten haittavaikutusten (ks. kohta Haittavaikutukset) vuoksi neuvottava varovaisuuteen ajamisen tai koneiden käytön yhteydessä, kunnes he ovat varmoja, ettei retifanlimabi vaikuta heidän toimintakykyynsä haitallisesti.
Haittavaikutukset
Turvallisuusprofiilin yhteenveto
Retifanlimabin käytön yhteydessä on esiintynyt immuunijärjestelmään liittyviä haittavaikutuksia. Useimmat niistä, vaikeat reaktiot mukaan lukien, korjaantuivat asianmukaisen lääkehoidon aloittamisen tai retifanlimabihoidon lopettamisen jälkeen (ks. jäljempänä oleva kohta ”Valikoitujen haittavaikutusten kuvaus”).
Retifanlimabin turvallisuutta monoterapiana on arvioitu 452 potilaalla, joilla oli edenneitä kiinteitä kasvaimia ja jotka saivat suositellun annoksen 500 mg 4 viikon välein. Näistä potilaista 107 sairasti metastaattista tai paikallisesti uusiutunutta, edennyttä merkelinsolukarsinoomaa. Hoidon mediaanikesto oli 5,4 kuukautta (vaihteluväli 1 päivä – 27 kuukautta). Yleisimmät haittavaikutukset olivat väsymys (35,4 %), ihottuma (18,8 %), ripuli (18,6 %), anemia (16,2 %), kutina (15,9 %), nivelkipu (13,3 %), ummetus (13,3 %), pahoinvointi (13,3 %), kuume (13,1 %) ja ruokahalun heikkeneminen (12,6 %). Haittavaikutukset olivat vakavia 11,7 %:lla potilaista. Suurin osa vakavista haittavaikutuksista oli immuunijärjestelmään liittyviä haittavaikutuksia.
ZYNYZ‑hoito lopetettiin pysyvästi haittavaikutusten takia 8 %:lla potilaista, useimmiten immuunijärjestelmään liittyvien haittavaikutusten vuoksi.
Retifanlimabin turvallisuutta yhdessä karboplatiinin ja paklitakselin kanssa käytettynä on arvioitu 154 potilaalla, joilla oli metastaattinen tai leikkaukseen soveltumaton, paikallisesti uusiutunut SCAC. Retifanlimabihoidon mediaanikesto oli 7,4 kuukautta (vaihteluväli 1 päivä – 14,6 kuukautta). Yleisimmät haittavaikutukset olivat neutropenia (70,1 %), kutina (24 %), ihottuma (23,4 %), lymfopenia (14,3 %), kilpirauhasen vajaatoiminta (14,3 %) ja suurentunut alaniiniaminotransferaasiarvo (10,4 %). Haittavaikutukset olivat vakavia 13,6 %:lla potilaista; vakavimmat haittavaikutukset liittyivät immuunijärjestelmään. ZYNYZ-hoito lopetettiin pysyvästi haittavaikutusten takia 5,8 %:lla potilaista, useimmiten immuunijärjestelmään liittyvien haittavaikutusten vuoksi.
Haittavaikutustaulukko
Taulukossa 2 on esitetty haittavaikutukset yhdistetyssä analyysipopulaatiossa ZYNYZ-monoterapiassa (N = 452) ja yhdessä karboplatiinin ja paklitakselin kanssa (N = 154).
Reaktiot esitetään elinjärjestelmän ja esiintymistiheyden mukaan. Esiintymistiheydet määritellään seuraavasti: hyvin yleinen (≥ 1/10), yleinen (≥ 1/100, < 1/10), melko harvinainen (≥ 1/1 000, < 1/100), harvinainen (≥ 1/10 000, < 1/1 000), hyvin harvinainen (< 1/10 000), tuntematon (koska saatavissa oleva tieto ei riitä arviointiin). Haittavaikutukset on esitetty kussakin yleisyysluokassa haittavaikutuksen esiintyvyyden mukaan alenevassa järjestyksessä.
Taulukko 2: Retifanlimabihoitoa saaneilla potilailla havaitut haittavaikutukset
Retifanlimabimonoterapia | Retifanlimabi yhdessä karboplatiinin ja paklitakselin kanssa | |||
Elinjärjestelmä | Kaikkien asteiden esiintymistiheys | Asteiden 3–4 esiintymistiheys | Kaikkien asteiden esiintymistiheys | Asteiden 3–4 esiintymistiheys |
Veri ja imukudos | Hyvin yleinen | Yleinen | Hyvin yleinen | Hyvin yleinen Yleinen |
Umpieritys | Yleinen Melko harvinainen | Melko harvinainen | Hyvin yleinen Yleinen Melko harvinainen | Yleinen Melko harvinainen |
Aineenvaihdunta ja ravitsemus | Hyvin yleinen | Melko harvinainen | Yleinen | Yleinen |
Hermosto | Yleinen Melko harvinainen | Melko harvinainen | Hyvin yleinen Yleinen | Yleinen |
Silmät | Melko harvinainen | Melko harvinainen | ||
Sydän | Melko harvinainen | Melko harvinainen | ||
Hengityselimet, rintakehä ja välikarsina | Yleinen | Melko harvinainen | ||
Ruoansulatuselimistö | Hyvin yleinen Yleinen Melko harvinainen | Melko harvinainen | Hyvin yleinen Yleinen | Yleinen |
Maksa ja sappi | Yleinen Melko harvinainen | Melko harvinainen | Yleinen Melko harvinainen | Yleinen Melko harvinainen |
Iho ja ihonalainen kudos | Hyvin yleinen | Yleinen | Hyvin yleinen | Yleinen Melko harvinainen |
Luusto, lihakset ja sidekudos | Hyvin yleinen Melko harvinainen | Melko harvinainen | Yleinen | |
Munuaiset ja virtsatiet | Yleinen Melko harvinainen | Melko harvinainen | ||
Yleisoireet ja antopaikassa todettavat haitat | Hyvin yleinen | Yleinen Melko harvinainen | Hyvin yleinen | Yleinen |
Tutkimukset | Yleinen Melko harvinainen | Yleinen Melko harvinainen | Hyvin yleinen Yleinen | Yleinen Melko harvinainen |
Vammat, myrkytykset ja hoitokomplikaatiot | Yleinen | Melko harvinainen | Yleinen | Melko harvinainen |
a Sisältää anemian, raudanpuuteanemian, pahanlaatuisesta sairaudesta johtuvan anemian ja B12‑vitamiinin puutoksesta johtuvan anemian.
b Sisältää lymfopenian ja pienentyneen lymfosyyttimäärän.
c Sisältää neutropenian ja pienentyneen neutrofiilimäärän.
d Sisältää kilpirauhastulehduksen ja kilpirauhasen autoimmuunitulehduksen.
e Sisältää diabeettisen ketoasidoosin.
f Sisältää polyneuropatian ja demyelinoivan polyneuropatian.
g Sisältää uveiitin ja iriitin.
h Sisältää pneumoniitin, interstitiaalisen keuhkosairauden, organisoituvan pneumonian ja keuhkojen infiltraation.
i Sisältää koliitin ja immuunivälitteisen enterokoliitin.
j Sisältää koliitin, immuunivälitteisen enterokoliitin ja immuunivälitteisen ripulin.
k Sisältää maksatulehduksen ja autoimmuunimaksatulehduksen.
l Sisältää maksatulehduksen ja immuunivälitteisen maksatulehduksen.
m Sisältää ihottuman, makulopapulaarisen ihottuman, punoittavan ihottuman, kutiavan ihottuman, ihotulehduksen, psoriaasin, täpläisen ihottuman, näppyläisen ihottuman, likenoidin keratoosin, märkärakkulaisen ihottuman, vesikelloisen ihottuman, käsi‑jalkaoireyhtymän, toksisen epidermaalisen nekrolyysin ja toksisen äkillisen ihottuman.
n Sisältää ihottuman, erytematoottisen ihottuman, makulopapulaarisen ihottuman ja kutisevan ihottuman.
o Sisältää niveltulehduksen ja moniniveltulehduksen.
p Sisältää astenian ja väsymyksen.
q Sisältää suurentuneet transaminaasiarvot, suurentuneen ALAT‑arvon ja suurentuneen ASAT‑arvon.
r Sisältää lääkeyliherkkyyden ja infuusioon liittyvän reaktion.
Valikoitujen haittavaikutusten kuvaus
Seuraavassa kuvatut haittavaikutukset perustuvat retifanlimabimonoterapian turvallisuuteen yhdistetyssä analyysipopulaatiossa, johon kuuluvilla 452 potilaalla oli edenneitä kiinteitä maligniteetteja, mukaan lukien potilaat, jotka sairastivat metastaattista tai paikallisesti uusiutunutta, edennyttä MCC:tä, ja retifanlimabin turvallisuuteen yhdessä karboplatiinin ja paklitakselin kanssa 154 potilaalla, jotka sairastivat metastaattista tai leikkaukseen soveltumatonta, paikallisesti uusiutunutta SCAC:tä. Haittavaikutusten hoito‑ohjeet on kuvattu kohdassa Annostus ja antotapa.
Immuunijärjestelmään liittyvät haittavaikutukset (ks. kohta Varoitukset ja käyttöön liittyvät varotoimet)
Immuunijärjestelmään liittyvä pneumoniitti
Immuunijärjestelmään liittyvää pneumoniittia esiintyi 3,1 %:lla retifanlimabimonoterapiaa saaneista potilaista; 1,3 % oli astetta 2, 0,9 % astetta 3 ja 0,2 % astetta 5. Mediaaniaika pneumoniitin ilmaantumiseen oli 100 päivää (vaihteluväli 43–673 päivää). Pneumoniitti johti retifanlimabihoidon lopettamiseen 0,2 %:lla potilaista. Pneumoniitin saaneista potilaista 71,4 % sai systeemisiä kortikosteroideja. Pneumoniitti parani 78,6 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 37 päivää (vaihteluväli 9–104 päivää).
Immuunijärjestelmään liittyvä koliitti
Immuunijärjestelmään liittyvää koliittia esiintyi 2,7 %:lla retifanlimabimonoterapiaa saaneista potilaista; 1,1 % oli astetta 2, 0,4 % astetta 3 ja 0,2 % astetta 4. Mediaaniaika koliitin ilmaantumiseen oli 165,5 päivää (vaihteluväli 11–749 päivää). Koliitti johti retifanlimabihoidon lopettamiseen 0,9 %:lla potilaista. Koliitin saaneista potilaista 75 % sai systeemisiä kortikosteroideja ja 8,3 % muuta immuunisalpaajaa (infliksimabia). Pneumoniitti parani 66,7 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 83,5 päivää (vaihteluväli 15–675 päivää).
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, immuunijärjestelmään liittyvää koliittia esiintyi 10,4 %:lla; 3,2 % oli astetta 2, 2,6 % astetta 3 ja 0,6 % astetta 4. Mediaaniaika koliitin ilmaantumiseen oli 83,5 päivää (vaihteluväli 3–271 päivää). Koliitti johti retifanlimabihoidon lopettamiseen 1,3 %:lla potilaista. Koliitin saaneista potilaista 93,8 % sai systeemisiä kortikosteroideja ja 6,3 % sai muuta immunosuppressanttia (infliksimabi). Koliitti parani 93,8 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 27 päivää (vaihteluväli 1–102 päivää).
Immuunijärjestelmään liittyvä munuaistulehdus
Immuunijärjestelmään liittyvää munuaistulehdusta esiintyi 2 %:lla retifanlimabimonoterapiaa saaneista potilaista; 0,4 % oli astetta 2, 1,1 % astetta 3 ja 0,4 % astetta 4. Mediaaniaika munuaistulehduksen ilmaantumiseen oli 176 päivää (vaihteluväli 15–515 päivää). Munuaistulehdus johti retifanlimabihoidon lopettamiseen 1,1 %:lla potilaista. Munuaistulehduksen saaneista potilaista 66,7 % sai systeemisiä kortikosteroideja. Munuaistulehdus parani 44,4 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 22,5 päivää (vaihteluväli 9–136 päivää).
Immuunijärjestelmään liittyvät umpierityssairaudet
Kilpirauhasen vajaatoimintaa esiintyi 10,2 %:lla retifanlimabimonoterapiaa saaneista potilaista; 4,9 % oli astetta 2. Mediaaniaika kilpirauhasen vajaatoiminnan ilmaantumiseen oli 88 päivää (vaihteluväli 1–505 päivää). Mikään näistä tapahtumista ei johtanut retifanlimabihoidon lopettamiseen. Kilpirauhasen vajaatoiminta parani 32,6 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 56 päivää (vaihteluväli 2–224 päivää).
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, kilpirauhasen vajaatoimintaa esiintyi 14,3 %:lla potilaista; 9,1 % oli astetta 2 ja 0,6 % astetta 4. Mediaaniaika kilpirauhasen vajaatoiminnan ilmaantumiseen oli 138,5 päivää (vaihteluväli 55–390 päivää). Kilpirauhasen vajaatoiminta johti retifanlimabihoidon lopettamiseen 1 potilaalla. Kilpirauhasen vajaatoiminta parani 27,3 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 114 päivää (vaihteluväli 57–212 päivää).
Kilpirauhasen liikatoimintaa esiintyi 5,8 %:lla retifanlimabimonoterapiaa saaneista potilaista; 2,7 % oli astetta 2. Mediaaniaika kilpirauhasen liikatoiminnan ilmaantumiseen oli 55,5 päivää (vaihteluväli 8–575 päivää). Mikään näistä tapahtumista ei johtanut retifanlimabihoidon lopettamiseen. Kilpirauhasen liikatoiminta parani 61,5 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 74 päivää (vaihteluväli 15–295 päivää).
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, kilpirauhasen liikatoimintaa esiintyi 8,4 %:lla potilaista; 3,2 % oli astetta 2 ja 0,6 % astetta 3. Mediaaniaika kilpirauhasen liikatoiminnan ilmaantumiseen oli 82 päivää (vaihteluväli 8–278 päivää). Yksikään tapahtuma ei johtanut retifanlimabihoidon lopettamiseen. Kilpirauhasen liikatoiminta parani 76,9 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 29 päivää (vaihteluväli 8–130 päivää).
Hypofysiittia esiintyi 0,7 %:lla retifanlimabimonoterapiaa saaneista potilaista; 0,4 % oli astetta 2 ja 0,2 % astetta 3. Mediaaniaika hypofysiitin ilmaantumiseen oli 308 päivää (vaihteluväli 266–377 päivää). Hypofysiitti johti retifanlimabihoidon lopettamiseen 0,2 %:lla potilaista. Hypofysiitti parani 33,3 %:lla potilaista, ja paranemiseen kulunut aika oli 6 päivää.
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, hypofysiittiä esiintyi 2 potilaalla (1,3 %, molemmat astetta 2). Mediaaniaika hypofysiitin ilmaantumiseen oli 192 päivää (vaihteluväli 90–294 päivää). Kumpikaan tapahtuma ei johtanut retifanlimabihoidon lopettamiseen. Hypofysiitti parani 1:llä 2:sta potilaasta, ja paranemiseen kulunut aika oli 8 päivää.
Lisämunuaisten vajaatoimintaa esiintyi 0,9 %:lla retifanlimabimonoterapiaaa saaneista potilaista; 0,4 % oli astetta 2 ja 0,4 % astetta 3. Mediaaniaika lisämunuaisten vajaatoiminnan ilmaantumiseen oli 220,5 päivää (vaihteluväli 146–275 päivää). Mikään näistä tapahtumista ei johtanut retifanlimabihoidon lopettamiseen. Lisämunuaisten vajaatoiminta parani 25 %:lla potilaista, ja paranemiseen kulunut aika oli 12 päivää.
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, lisämunuaisen vajaatoimintaa esiintyi 5,8 %:lla potilaista; 1,9 % oli astetta 2 ja 1,9 % astetta 3. Mediaaniaika lisämunuaisen vajaatoiminnan ilmaantumiseen oli 197 päivää (vaihteluväli 63–302 päivää). Yksi tapahtuma johti retifanlimabihoidon lopettamiseen. Lisämunuaisen vajaatoiminta parani 44,4 %:lla potilaista, ja paranemiseen kulunut aika oli 13,5 päivää.
Diabeettisena ketoasidoosina (aste 3) ilmentynyttä tyypin 1 diabetesta esiintyi 0,2 %:lla retifanlimabimonoterapiaa saaneista potilaista. Aika diabeettisen ketoasidoosin ilmaantumiseen oli 284 päivää. Tapahtuma ei johtanut retifanlimabihoidon lopettamiseen, ja se parani 6 päivässä.
Immuunijärjestelmään liittyvä maksatulehdus
Immuunijärjestelmään liittyvää maksatulehdusta esiintyi 3,5 %:lla retifanlimabimonoterapiaa saaneista potilaista; 0,9 % oli astetta 2, 2,4 % astetta 3 ja 0,2 % astetta 4. Mediaaniaika maksatulehduksen ilmaantumiseen oli 70,5 päivää (vaihteluväli 8–580 päivää). Maksatulehdus johti retifanlimabihoidon lopettamiseen 1,5 %:lla potilaista. Maksatulehduksen saaneista potilaista 81,3 % sai systeemisiä kortikosteroideja ja 6,3 % muuta immuunisalpaajaa (mykofenolaattimofetiilia). Maksatulehdus parani 56,3 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 22 päivää (vaihteluväli 6–104 päivää).
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, immuunijärjestelmään liittyvää maksatulehdusta esiintyi 2 potilaalla (1,3 %, molemmat astetta 3). Mediaaniaika maksatulehduksen ilmaantumiseen oli 195,5 päivää (vaihteluväli 140–251 päivää). Maksatulehdus johti retifanlimabihoidon lopettamiseen 1 potilaalla. Molemmat maksatulehduspotilaat saivat systeemisiä kortikosteroideja ja toista immunosuppressanttia (mykofenolaattimofetiilia). Maksatulehdus parani molemmilla potilailla, ja paranemiseen kulunut mediaaniaika oli 58,5 päivää (vaihteluväli 57–60 päivää).
Immuunijärjestelmään liittyvät ihoreaktiot
Immuunijärjestelmään liittyviä ihoreaktioita esiintyi 9,5 %:lla retifanlimabimonoterapiaa saaneista potilaista; 8 % oli astetta 2, 1,1 % astetta 3 ja 0,2 % astetta 4. Mediaaniaika ihoreaktioiden ilmaantumiseen oli 86 päivää (vaihteluväli 2–589 päivää). Ihoreaktiot johtivat retifanlimabihoidon lopettamiseen 0,7 %:lla potilaista. Ihoreaktioita saaneista potilaista 32,6 % sai systeemisiä kortikosteroideja. Ihoreaktiot paranivat 72,1 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 37 päivää (vaihteluväli 3–470 päivää).
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, immuunijärjestelmään liittyviä ihoreaktioita esiintyi 11,7 %:lla potilaista; 9,7 % oli astetta 2 ja 1,9 % astetta 3. Mediaaniaika ihoreaktioiden ilmaantumiseen oli 46,5 päivää (vaihteluväli 2–443 päivää). Ihoreaktiot johtivat retifanlimabihoidon lopettamiseen 2 potilaalla. Ihoreaktioita saaneista potilaista 33,3 % sai systeemisiä kortikosteroideja. Ihoreaktiot paranivat 72,2 %:lla potilaista, ja paranemiseen kulunut mediaaniaika oli 22 päivää (vaihteluväli 5–385 päivää).
Infuusioon liittyvät reaktiot
Infuusioon liittyviä reaktioita esiintyi 6,2 %:lla retifanlimabimonoterapiaa saaneista potilaista; 2,2 % oli astetta 2 ja 0,4 % astetta 3. Infuusioon liittyvät reaktiot johtivat retifanlimabihoidon lopettamiseen 0,4 %:lla potilaista.
SCAC-potilailla, jotka saivat retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa, infuusioon liittyviä reaktioita esiintyi 9,7 %:lla potilaista; 1,9 % oli astetta 3. Yksikään tapahtuma ei johtanut retifanlimabihoidon lopettamiseen.
Laboratoriokokeiden poikkeamat
SCAC-potilailla, jotka saivat retifanlimabia yhdessä kemoterapian kanssa, niiden potilaiden osuus, joilla > 3 %:lla potilaista esiintyi laboratoriokokeiden poikkeamien muutos lähtötilanteesta asteeseen 3 tai 4, oli 42,8 % lymfosyyttimäärän pienenemisen, 52 % neutrofiilimäärän pienenemisen, 4,5 % lipaasiarvon, 3,9 % alaniiniaminotransferaasin ja 3,9 % aspartaattiaminotransferaasin osalta.
Epäillyistä haittavaikutuksista ilmoittaminen
On tärkeää ilmoittaa myyntiluvan myöntämisen jälkeisistä lääkevalmisteen epäillyistä haittavaikutuksista. Se mahdollistaa lääkevalmisteen hyöty‑haittatasapainon jatkuvan arvioinnin. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan kaikista epäillyistä haittavaikutuksista seuraavalle taholle:
www-sivusto: www.fimea.fi
Lääkealan turvallisuus- ja kehittämiskeskus Fimea
Lääkkeiden haittavaikutusrekisteri
PL 55
00034 FIMEA
Yliannostus
Yliannostustapauksissa potilaita on seurattava tarkoin haittavaikutusten merkkien tai oireiden varalta, ja asianmukainen oireenmukainen hoito on aloitettava.
Farmakologiset ominaisuudet
Farmakodynamiikka
Farmakoterapeuttinen ryhmä: Antineoplastiset lääkeaineet, PD‑1/PD‑L1 (ohjelmoitu solukuolemaproteiini 1/kuolemaligandi 1) estäjät. ATC‑koodi: L01FF10
Vaikutusmekanismi
Retifanlimabi on immunoglobuliini G4-luokan (IgG4) monoklonaalinen vasta‑aine, joka sitoutuu ohjelmoidun solukuoleman reseptoriin‑1 (PD‑1) ja estää sen vuorovaikutuksen ligandien PD‑L1 ja PD‑L2 kanssa. Ligandit PD-L1 ja PD-L2 ilmentyvät antigeenia esittelevissä soluissa, ja näitä ligandeja saattavat ilmentää tuumorisolut ja/tai muut tuumorimikroympäristön solut. PD-1:n sitoutuminen sen ligandeihin PD-L1 ja PD-L1 estää T‑solujen toimintoja, kuten proliferaatiota, sytokiinien eritystä ja sytotoksista aktiivisuutta. Retifanlimabi sitoutuu PD‑1-reseptoriin, estää sen vuorovaikutuksen ligandiensa PD‑L1 ja PD‑L2 kanssa sekä voimistaa T‑solujen aktiivisuutta.
Farmakodynaamiset vaikutukset
Immunogeenisyys
Anti‑lääkevasta‑aineita (ADA) havaittiin harvoin. Merkkejä ADA:n vaikutuksesta farmakokinetiikkaan, tehoon tai turvallisuuteen ei havaittu.
Kliininen teho ja turvallisuus
Peräaukkokanavan levyepiteelisyöpä (SCAC)
Retifanlimabin tehoa ja turvallisuutta yhdessä karboplatiinin ja paklitakselin kanssa tutkittiin POD1UM-303/InterAACT-2-tutkimuksessa. Tähän satunnaistettuun, kaksoissokkoutettuun vaiheen 3 monikeskustutkimukseen otettiin potilaita, joilla oli metastaattinen tai leikkaukssen soveltumaton paikallisesti uusiutunut SCAC, jota ei ollut aiemmin hoidettu kemoterapialla. Tutkimukseen ei otettu potilaita, joilla oli autoimmuunisairaus tai immuunisalpausta edellyttävä sairaus, vaikea maksan tai munuaisten vajaatoiminta, kliinisesti merkittävä sydänsairaus, joille oli tehty elinsiirto, joiden Eastern Cooperative Oncology Group (ECOG) -suorituskykypistemäärä (PS) oli ≥ 2 tai joiden osalta oli näyttöä interstitiaalisesta keuhkosairaudesta tai aktiivisesta ei-infektiivinen pneumoniitista. Tutkimukseen otettiin potilaita, jotka eivät olleet saaneet muuta systeemistä hoitoa kuin säteilyherkistettä tai neoadjuvantti- tai adjuvanttihoitoa, joka oli päättynyt > 6 kuukautta ennen tutkimukseen ottamista, sekä HIV-positiivisia potilaita, joiden viruskuorma ei ollut havaittavissa, joiden CD4+-arvo oli ≥ 200 solua/mikrolitra ja jotka saivat antiretroviraalista hoitoa. Tutkimukseen ei otettu potilaita, jotka olivat saaneet PD-(L)1:een kohdistuvaa hoitoa.
Satunnaistaminen ositettiin PD-L1:n ilmentymisen (< 1 % vs. ≥ 1 %), alueen ja sairauden laajuuden mukaan (paikallisesti uusiutunut vs. metastaattinen). Potilaat satunnaistettiin (1:1) saamaan joko
-
retifanlimabia 500 mg laskimoon 4 viikon välein päivänä 1, karboplatiinia, AUC 5 mg/ml, päivänä 1 ja paklitakselia 80 mg/m2 päivinä 1, 8 ja 15 6 syklin ajan ja sen jälkeen retifanlimabia 500 mg laskimoon 4 viikon välein, tai
-
lumelääkettä laskimoon 4 viikon välein päivänä 1, karboplatiinia, AUC 5 mg/ml, päivänä 1 ja paklitakselia 80 mg/m2 päivinä 1, 8 ja 15 6 syklin ajan ja sen jälkeen lumelääkettä 500 mg laskimoon 4 viikon välein.
Retifanlimabihoitoa jatkettiin, kunnes tauti eteni, ilmeni haittavaikutuksia, jotka eivät ole hyväksyttävissä, potilas kuoli tai perui suostumuksensa, kuitenkin enintään 12 kuukautta. Tuumorivaste arvioitiin 8 viikon välein koko hoitojakson ajan. Potilaiden, jotka saivat lumelääkettä ja karboplatiinia sekä paklitakselia ja joiden sairaus eteni dokumentoidusti (sokkoutetulla keskitetyllä arvioinnilla (BICR) varmistettuna), oli mahdollisuus saada retifanlimabia 500 mg monoterapiana cross-over -jaksolla.
Tutkimukseen otettiin 308 potilasta, joiden iän mediaani oli 62 vuotta (vaihteluväli 29–86 vuotta), ja 31 potilaan (10,1 %) ikä oli vähintään 75 vuotta. Potilaista 27,9 % oli miespuolisia; 87,3 % potilaista oli valkoihoisia ja potilaiden ECOG-suorituskykypistemäärä oli 0 (54,5 %) tai 1 (45,1 %). 71 % potilaista oli saanut aiemmin sädehoitoa ja 34,7 % kirurgista hoitoa. Potilaista 4 % oli HIV-positiivisia. Sairaus oli lähtötilanteessa metastaattinen 83 %:lla potilaista. Tuumoreista 91 %:ssa PD-L1-ilmentyminen oli ≥ 1 %.
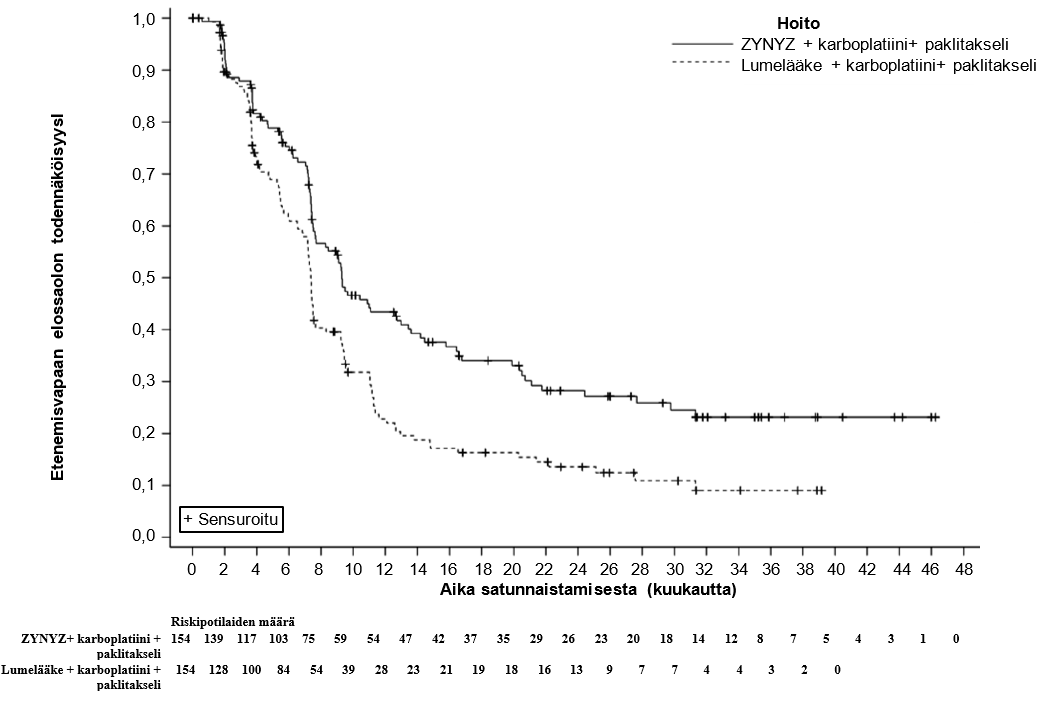
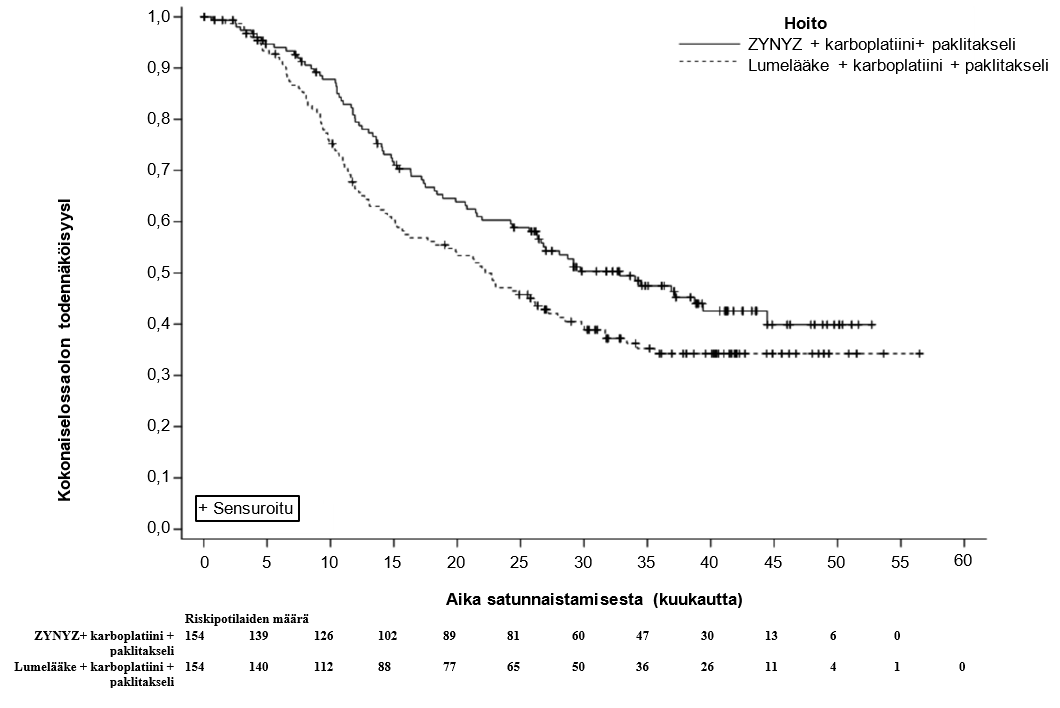
Ensisijainen tehon päätetapahtuma oli etenemisvapaa elossaolo (PFS) riippumattoman keskitetyn arviointilautakunnan arvioimana RECIST v.1.1 ‑kriteerien (Response Evaluation Criteria in Solid Tumors) mukaisesti ja toissijainen tehon päätetapahtuma oli kokonaiselossaolo (OS). Toissijaisia tehon päätetapahtumia olivat lisäksi objektiivinen vasteosuus (ORR) ja vasteen kesto (DOR).
Tehoa koskevat tulokset on esitetty taulukossa 3, kuvassa 1 ja kuvassa 2.
Taulukko 3: POD1UM-303/InterAACT-2-tutkimuksen tehotulokset potilailla, joilla oli metastaattinen tai leikkaukseen soveltumaton, paikallisesti uusiutunut SCAC
Päätetapahtuma | ZYNYZ yhdessä karboplatiinin ja paklitakselin kanssa | Lumelääke yhdessä karboplatiinin ja paklitakselin kanssa |
Etenemisvapaa elossaoloa,b | ||
Tapahtumat, n (%) | 92 (59,7) | 110 (71,4) |
Mediaani, kuukautta (95 %:n LV) | 9,3 (7,5, 11,3) | 7,4 (7,1, 7,7) |
Hasardisuhde (95 %:n LV) | 0,63 (0,47, 0,84) | |
p-arvoc | 0,0013 | |
Kokonaiselossaolod | ||
Kuolemat, n (%) | 78 (50,6) | 94 (61,0) |
Mediaan, kuukautta (95 %:n LV) | 32,8 (25,7, 44,5) | 22,2 (15,7, 27,2) |
Hasardisuhde (95 %:n LV) | 0,75 (0,55, 1,01) | |
Objektiivinen vasteosuusa | ||
Objektiivinen vasteosuus (95 %:n LV) | 55,8 % (47,6, 63,8) | 44,2 % (36,2, 52,4) |
LV = luottamusväli.
a Perustuu ensisijaiseen analyysiin.
b PFS:n seurannan mediaanikesto: ZYNYZ yhdessä karboplatiinin ja paklitakselin kanssa = 7,6 kuukautta (vaihteluväli 0–33,9 kuukautta); lumelääke yhdessä karboplatiinin ja paklitakselin kanssa = 7,1 kuukautta (vaihteluväli 0–27,4 kuukautta).
c Kaksipuolinen p-arvo perustuu ositettuun log-rank-testiin.
d Lopullisen analyysin perusteella OS ei saavuttanut ennalta määritettyä tilastollisen merkitsevyyden raja-arvoa.
Kuva 1: PFS:n Kaplan-Meier-käyrä, POD1UM-303/InterAACT-2 (lopullinen analyysi)
Kuva 2: OS:n Kaplan-Meier-käyrä, POD1UM-303/InterAACT-2 (lopullinen analyysi)
Merkelinsolukarsinooma (MCC)
Retifanlimabin tehoa ja turvallisuutta tutkittiin POD1UM‑201‑tutkimuksessa. Tähän avoimeen, yksihaaraiseen, monialueelliseen tutkimukseen otettiin potilaita, joilla oli metastaattinen tai paikallisesti uusiutunut, edennyt merkelinsolukarsinooma (MMC) ja jotka eivät olleet saaneet edenneeseen sairauteensa aiempaa systeemistä hoitoa. Tutkimukseen ei otettu potilaita, joilla oli autoimmuunisairaus tai immuunisalpausta edellyttävä sairaus, vaikea maksan tai munuaisten vajaatoiminta tai kliinisesti merkittävä sydänsairaus tai joille oli tehty elinsiirto tai joiden ECOG PS oli ≥ 2. Tutkimukseen otettiin HIV‑positiivisia potilaita, joiden viruskuorma ei ollut havaittavissa, joiden CD4+‑arvo oli ≥ 300 solua/mikrolitra ja jotka saivat antiretroviraalista hoitoa.
Potilaat saivat retifanlimabia 500 mg 4 viikon välein, kunnes tauti eteni tai ilmeni haittavaikutuksia, jotka eivät olleet hyväksyttävissä, kuitenkin enintään 2 vuotta. Tehoa arvioitiin ensimmäisen hoitovuoden ajan 8 viikon välein ja sen jälkeen 12 viikon välein. Tärkeintä tehon tulosmuuttujaa, vahvistettua objektiivista vasteosuutta, ja vasteen kestoa arvioi riippumaton keskitetty arviointilautakunta RECIST v1.1 ‑kriteerien mukaan. Kaikkia jatkuvia vasteita seurattiin vähintään 12 kuukauden ajan.
Teho analysoitiin yhteensä 101 potilaan osalta. Tutkimukseen otettujen potilaiden iän mediaani oli 71,1 vuotta (vaihteluväli 38–90 vuotta), ja 39 potilaan (39 %) ikä oli vähintään 75 vuotta. Potilaista 67,3 % oli miespuolisia, kaikki potilaat yhtä lukuun ottamatta olivat valkoihoisia ja potilaiden Eastern Cooperative Oncology Group ‑suorituskykypistemäärä oli 0 (73,3 %) tai 1 (26,7 %). Potilaista 37 % oli saanut aiemmin sädehoitoa ja 68,3 % kirurgista hoitoa. Sairaus oli metastaattinen 90 %:lla potilaista. Yksi potilas oli HIV‑positiivinen. Valtaosa testatuista tuumorinäytteistä (72,3 %) oli positiivisia Merkelin solun polyoomaviruksen (MCPyV) suhteen.
Yhteenveto tehotuloksista on esitetty taulukossa 4. Hoidon mediaanikesto oli 10,3 kuukautta (vaihteluväli 1 päivä – 24,8 kuukautta).
Taulukko 4: POD1UM‑201‑tutkimuksen tehotulokset potilailla, joilla oli metastaattinen tai uusiutunut, paikallisesti edennyt MCC
Päätetapahtuma | ZYNYZ (N = 101) |
Objektiivinen vasteosuus | |
Objektiivinen vasteosuus (95 %:n LV) | 53,5 % (43,3, 63,5) |
Täydellinen vaste | 16,8 % |
Osittainen vaste | 36,6 % |
Vasteen kesto | |
Mediaani kuukausina (95 %:n LV) | 25,3 (14,2, Ei arv.) |
Minimi, maksimi (kuukautta) | 1,1, 38,7+ |
LV = luottamusväli; Ei arv. = Ei arvioitavissa; + tarkoittaa vasteen jatkumista edelleen.
Seurannan mediaanikesto: 17,6 kuukautta (vaihteluväli 1,1–38,7 kuukautta).
Teho ja PDL1/MCPyV-status
Kliinistä aktiivisuutta havaittiin PDL1- tai MCPyV-statuksesta riippumatta. Taulukossa 5 on objektiivisten vasteosuuksien yhteenveto tuumorin PDL1-ilmentymisen ja MCPyV-statuksen mukaan MCC-potilailla, jotka eivät olleet saaneet aiempaa kemoterapiaa, sekä näiden potilaiden keskeiset biomarkkeritulokset POD1UM-201-tutkimuksessa.
Taulukko 5: Objektiiviset vasteosuudet tuumorin PD‑L1-ilmentämisen ja MCPyV‑statuksen mukaan
ZYNYZ | |
PD-L1-ilmentyminena, katkaisuarvo ≥ 1 % |
|
MCPyV-status |
|
MCPyV = Merkelin solun polyoomavirus.
a PD-L1-ilmentyminen määritettiin immunohistokemian (IHC) avulla Combined Positive Score (CPS) ‑pistemäärän perusteella.
Iäkkäät potilaat
Peräaukkokanavan levyepiteelisyöpä (SCAC)
POD1UM-303/InterAACT-2-tutkimuksessa retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa saaneista tehopopulaation 154 potilaasta 37,7 % (58/154) oli iältään vähintään 65 vuotta ja 9,1 % (14/154) oli iältään vähintään 75 vuotta. Tehossa ei havaittu kokonaiseroja retifanlimabia yhdessä karboplatiinin ja paklitakselin kanssa saaneiden iäkkäämpien ja nuorempien potilaiden välillä.
Merkelinsolukarsinooma (MCC)
POD1UM-201-tutkimuksen tehopopulaation retifanlimabihoitoa saaneista 101 potilaasta 76,2 % (77/101) oli iältään vähintään 65‑vuotiaita ja 38,6 % (39/101) vähintään 75‑vuotiaita. Objektiiviset vasteosuudet näissä ikäryhmissä olivat vastaavasti 55,8 % (95 %:n LV: 44,1, 67,2) ja 48,7 % (95 %:n LV: 32,4, 65,2).
Pediatriset potilaat
Euroopan lääkevirasto on myöntänyt vapautuksen velvoitteesta toimittaa tutkimustulokset ZYNYZ‑valmisteen käytöstä kaikkien pediatristen potilasryhmien MCC:n ja SCAC:n hoidossa. Ks. kohdasta Annostus ja antotapa tiedot käytöstä pediatristen potilaiden hoidossa.
Farmakokinetiikka
Retifanlimabin farmakokinetiikkaa tutkittiin populaatiofarmakokineettisessä analyysissa, jossa kerättiin 788 potilasta koskevaa pitoisuusdataa. Potilaiden retifanlimabiannokset olivat 1, 3, 10 mg/kg 2 viikon välein, 375 mg 3 viikon välein tai 3 mg/kg, 10 mg/kg, 500 mg ja 750 mg 4 viikon välein. AUC‑arvo muuttui tutkitulla annosalueella suhteessa annoksen kokoon. Vakaan tilan Cmax‑ ja AUC‑arvojen geometriset keskiarvot (CV %) suositellulla annoksella, 500 mg 4 viikon välein, olivat 197 mg/l (25,4 %) ja 2 270 vrk*mg/l (35,1 %).
Jakautuminen
Vakaan tilan jakautumistilavuuden geometrinen keskiarvo (CV %) oli 6 l (19,8 %).
Biotransformaatio
Retifanlimabin aineenvaihduntareittiä ei ole karakterisoitu. Retifanlimabin oletetaan kataboloituvan proteiinin hajoamisprosessien kautta.
Eliminaatio
Populaatiofarmakokineettisten analyysien perusteella arvioitu retifanlimabin puhdistuman geometrinen keskiarvo (CV %) ensimmäisen annoksen jälkeen on 0,301 l/vrk (38,3 %). Puhdistuma laski ajan mittaan 22,9 %:lla, mistä seurasi, että vakaan tilan puhdistuma oli 0,232 l/vrk (35,7 %). Suositellulla annoksella 500 mg 4 viikon välein puoliintumisaika on ensimmäisen annoksen jälkeen 15,6 päivää (31,5 %) ja vakaassa tilassa 19,8 päivää (29,9 %).
Erityisryhmät
Seuraavilla tekijöillä ei odoteta olevan kliinisesti olennaista vaikutusta retifanlimabin farmakokinetiikkaan: ikä (vaihteluväli: 18–94 vuotta), paino (33–133 kg), sukupuoli, rotu tai tuumorikuorma.
Munuaisten vajaatoiminta
Munuaisten vajaatoiminnan vaikutusta retifanlimabin puhdistumaan arvioitiin populaatiofarmakokineettisissä analyyseissa potilailla, joilla oli lievä (n = 354) tai keskivaikea (n = 151) munuaisten vajaatoiminta (eGFR 89–30 ml/min/1,73m2; n = 505), verrattuna potilaisiin, joiden munuaistoiminta oli normaali (eGFR ≥ 90 ml/min/1,73m2; n = 263). Retifanlimabin puhdistumassa ei havaittu kliinisesti olennaisia eroja. Potilaista, joilla on vaikea munuaisten vajaatoiminta (n = 4, alin eGFR 26,0 ml/min/1,73m2), on vain rajallisesti tietoa. Retifanlimabia ei ole tutkittu potilailla, joilla on loppuvaiheen munuaissairaus.
Maksan vajaatoiminta
Maksan vajaatoiminnan vaikutusta retifanlimabin puhdistumaan arvioitiin populaatiofarmakokineettisissä analyyseissa potilailla, joilla oli lievä (n = 93; kokonaisbilirubiini > ULN – 1,5 ULN tai ASAT > ULN) maksan vajaatoiminta, verrattuna potilaisiin, joiden maksan toiminta oli normaali (n = 692; kokonaisbilirubiini ja ASAT ≤ ULN). Retifanlimabin puhdistumassa ei havaittu kliinisesti olennaisia eroja. Potilaista, joilla on keskivaikea maksan vajaatoiminta (n = 1; kokonaisbilirubiini 1,5–3,0 kertaa ULN, ASAT‑arvo mikä tahansa), on vain rajallisesti tietoa. Retifanlimabia ei ole tutkittu potilailla, joilla on vaikea maksan vajaatoiminta (kokonaisbilirubiini 3,0–10 kertaa ULN, ASAT‑arvo mikä tahansa).
Prekliiniset tiedot turvallisuudesta
Apinatutkimuksissa ei tehty toksikologisesti merkittäviä havaintoja enintään 13 viikkoa kestäneessä altistuksessa tasoilla, jotka ylittävät riittävästi kliinisen altistuksen suositellulla annoksella, 500 mg retifanlimabia 4 viikon välein.
Retifanlimabin karsinogeenisuutta tai genotoksisuutta ei ole tutkittu.
Retifanlimabin vaikutusta lisääntymiseen ja kehitystoksisuutta ei ole tutkittu koe‑eläimillä. PD‑1/PD‑L1-reitin keskeisiin toimintoihin kuuluu raskauden jatkumisen tukeminen ylläpitämällä äidin immuunitoleranssia sikiötä kohtaan. Raskauden rottamalleissa PD‑L1-signaaloinnin estämisen on osoitettu haittaavan toleranssia sikiötä kohtaan ja lisäävän sikiöiden menetyksiä. Siksi retifanlimabin antoon raskauden aikana saattaa liittyä suurentunut keskenmenon tai kuolleena syntymisen riski. Kirjallisuudessa ei ole raportoitu PD‑1/PD‑L1-signaaloinnin estämiseen liittyviä epämuodostumia näiden eläinten jälkeläisillä. Immuunivälitteisiä sairauksia esiintyi kuitenkin PD‑1 ja PD‑L1 poistogeenisillä hiirillä. Sikiön altistuminen retifanlimabille voi retifanlimabin vaikutusmekanismin vuoksi suurentaa immuunivälitteisten sairauksien kehittymisen tai normaalin immuunivasteen muuttumisen riskiä.
Farmaseuttiset tiedot
Apuaineet
Natriumasetaattitrihydraatti (pH:n säätämiseen) (E262)
Jääetikkahappo (E260)
Sakkaroosi
Polysorbaatti 80 (E433)
Injektionesteisiin käytettävä vesi
Yhteensopimattomuudet
Koska yhteensopivuustutkimuksia ei ole tehty, tätä lääkevalmistetta ei saa sekoittaa muiden lääkevalmisteiden ja/tai laimenninten kanssa, lukuun ottamatta niitä, jotka mainitaan kohdassa Käyttö- ja käsittelyohjeet. Saman infuusioletkun kautta ei saa antaa samanaikaisesti muita lääkevalmisteita.
Kestoaika
Avaamaton injektiopullo
2 vuotta
Laimennuksen jälkeen
Kemiallinen ja fyysinen stabiilisuus käytössä on osoitettu 24 tunnin ajalta 2 ºC–8 ºC:ssa ja 8 tunnin ajalta huoneenlämmössä (20 ºC–25 ºC).
Mikrobiologiselta kannalta valmiste olisi käytettävä välittömästi. Ellei sitä käytetä välittömästi, käyttäjä on vastuussa käyttöön liittyvistä säilytysajoista ja säilytysolosuhteista ennen käyttöä, eikä valmistetta yleisesti ottaen saa säilyttää yli 24 tuntia 2 ºC–8 °C:ssa, ellei laimennusta ole tehty kontrolloiduissa ja validoiduissa aseptisissa olosuhteissa.
Säilytys
Säilytä jääkaapissa (2 °C–8 °C).
Ei saa jäätyä.
Säilytä alkuperäispakkauksessa. Herkkä valolle.
Laimennetun lääkevalmisteen säilytys, ks. kohta Kestoaika.
Pakkaukset ja valmisteen kuvaus
Markkinoilla olevat pakkaukset
Ei markkinoilla olevia pakkauksia.
PF-selosteen tieto
Tyypin I injektiopullo, joka on suljettu FluroTec‑pinnoitetulla klooributyylikumitulpalla, alumiinitiivisteellä ja muovisella repäisykorkilla, ja jonka sisältö on 20 ml konsentraattia.
Jokaisessa rasiassa on yksi injektiopullo.
Valmisteen kuvaus:
Kirkas tai hieman opalisoiva, väritön tai vaaleankeltainen liuos, jonka pH on 5,1 ja osmolaliteetti 275–355 mOsm/kg.
Käyttö- ja käsittelyohjeet
Valmistelu ja antotapa
-
Parenteraaliset lääkevalmisteet on ennen antamista tarkistettava silmämääräisesti hiukkasten ja värimuutosten varalta. Retifanlimabi on kirkas tai hieman opalisoiva, väritön tai vaaleankeltainen liuos, jossa ei ole näkyviä hiukkasia. Hävitä injektiopullo, jos liuos on samea tai värjäytynyt tai jos siinä on näkyviä hiukkasia.
-
Injektiopulloa ei saa ravistaa.
-
Ota injektiopullosta 20 ml (500 mg) retifanlimabia ja siirrä se laskimoinfuusiopussiin, jossa on natriumkloridi 9 mg/ml (0,9 %) ‑injektioliuosta tai glukoosi 50 mg/ml (5 %) ‑injektioliuosta ja valmista näin laimennettu liuos, jonka lopullinen konsentraatio on 1,4 mg/ml – 10 mg/ml. Käytä polyvinyylikloridista (PVC) ja di‑2‑etyyliheksyyliftalaatista (DEHP), polyolefiinikopolymeerista, polyolefiinista ja polyamidista tai etyleenivinyyliasetaatista valmistettuja infuusiopusseja.
-
Sekoita laimennettu liuos kääntämällä pussi varovasti ylösalaisin. Infuusiopussia ei saa ravistaa.
-
Mikrobiologiselta kannalta laimennettu liuos olisi käytettävä välittömästi. Jos sitä ei käytetä välittömästi, kemiallinen ja fysikaalinen stabiilius käytön kannalta on osoitettu seuraavasti:
8 tuntia huoneenlämmössä (20 °C–25 °C) (sisältäen infuusion keston).
TAI24 tuntia jääkaapissa (2 °C–8 °C). Jos laimennettua liuosta on säilytetty jääkaapissa, anna sen lämmetä huoneenlämpöön ennen antamista. Laimennettu liuos on annettava 4 tunnin kuluessa (sisältäen infuusion keston) jääkaapista ottamisen jälkeen. Ei saa jäätyä.
-
Hävitä, jos laimennetussa liuoksessa on värimuutoksia tai jos siinä on vierasainehiukkasia lukuun ottamatta pieniä määriä läpikuultavia tai valkoisia hiukkasia.
-
Anna retifanlimabi laskimoinfuusiona 30 minuutin aikana käyttäen steriiliä, pyrogeenitöntä, vähän proteiineja sitovasta polyeetterisuflonista, polyvinyylideenifluoridista tai selluloosa‑asetaatista valmistettua letkua, jossa on 0,2–5 mikrometrin letkusuodatin tai lisäsuodatin tai 15 mikrometrin verkkoletkusuodatin tai ‑lisäsuodatin.
-
Saman infuusioletkun kautta ei saa antaa samanaikaisesti muita lääkevalmisteita.
Hävittäminen
-
Retifanlimabi on tarkoitettu kertakäyttöön. Hävitä injektiopulloon mahdollisesti jäljelle jäänyt lääkevalmiste.
-
Käyttämätön lääkevalmiste tai jäte on hävitettävä paikallisten vaatimusten mukaisesti.
ATC-koodi
L01FF10
Valmisteyhteenvedon muuttamispäivämäärä
05.03.2026
Yhteystiedot
Paasheuvelweg 25
1105 BP Amsterdam
Netherlands
09 7479 0132
eumedinfo@incyte.com