
ZYNYZ koncentrat till infusionsvätska, lösning 500 mg
Observera
▼Detta läkemedel är föremål för utökad övervakning. Detta kommer att göra det möjligt att snabbt identifiera ny säkerhetsinformation. Hälso‑och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning. Se avsnitt Biverkningar om hur man rapporterar biverkningar.
Kvalitativ och kvantitativ sammansättning
En injektionsflaska med 20 ml koncentrat innehåller 500 mg retifanlimab.
1 ml koncentrat innehåller 25 mg retifanlimab.
Retifanlimab är en humaniserad monoklonal immunglobulin G4‑(IgG4)‑antikropp mot programmerad celldödsprotein‑1 (PD‑1) som framställs med rekombinant DNA‑teknik i en suspensionskultur med ovarieceller från kinesisk dvärghamster (CHO‑celler).
För fullständig förteckning över hjälpämnen, se avsnitt Förteckning över hjälpämnen.
Läkemedelsform
Koncentrat till infusionsvätska, lösning (sterilt koncentrat).
Kliniska uppgifter
Terapeutiska indikationer
Skivepitelkarcinom i analkanalen (SCAC)
ZYNYZ är avsett att användas i kombination med karboplatin och paklitaxel som första linjens behandling av vuxna patienter med metastaserat eller inoperabelt lokalt recidiverande skivepitelkarcinom i analkanalen (SCAC).
Merkelcellskarcinom (MCC)
ZYNYZ är avsett som monoterapi för första linjens behandling av vuxna patienter med metastaserat eller recidiverande lokalt avancerat Merkelcellskarcinom (MCC) där kurativ kirurgi eller strålbehandling ej är lämpligt.
Villkor
Hoito tulee aloittaa ja hoitoa tulee jatkaa syöpähoitoihin perehtyneen lääkärin valvonnassa.
Dosering och administreringssätt
Behandling ska initieras och övervakas av läkare med erfarenhet av cancerbehandling.
Dosering
Skivepitelkarcinom i analkanalen (SCAC)
Rekommenderad dos är 500 mg retifanlimab var 4:e vecka administrerat som en intravenös infusion under 30 minuter, i kombination med karboplatin och paklitaxel i 6 cykler, följt av retifanlimab 500 mg som monoterapi var 4:e vecka i alla efterföljande cykler. Behandlingen ska fortsätta fram till sjukdomsprogression, oacceptabel toxicitet eller upp till 1 år.
För dosering och administrering av karboplatin och paklitaxel, inklusive rekommenderad handläggning av patienter, se respektive produkters produktresumé (SmPC).
Merkelcellskarcinom (MCC)
Rekommenderad dos är 500 mg retifanlimab var 4:e vecka administrerat som en intravenös infusion under 30 minuter. Behandlingen ska fortsätta fram till sjukdomsprogression eller oacceptabel toxicitet, i högst 2 år.
Dosjusteringar
Ökning eller minskning av dosen av retifanlimab är inte indicerad.
Rekommenderade dosjusteringar för att hantera immunrelaterade biverkningar anges i tabell 1 (se även avsnitten 4.4 och 4.8).
Tabell 1: Rekommenderade dosjusteringar för ZYNYZ
Biverkning | Svårighetsgrada | Dosjustering |
Pneumonit | Grad 2 | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. |
Grad 3 eller 4 | Sätt ut permanent. | |
Kolit | Grad 2 eller 3 | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. |
Återkommande grad 3 eller grad 4 | Sätt ut permanent | |
Hepatit utan tumörengagemang i levern ELLER Förhöjt totalbilirubin | Grad 3 med ASAT eller ALAT > 3 till ≤ 8 x ULN | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. Sätt ut permanent om ingen tillbakagång ses inom 12 veckor efter insättning av steroider eller om prednisondosen inte kan minskas till <10 mg/dag (eller motsvarande) inom 12 veckor efter insättning av steroider. |
Grad 4 med ökning av ASAT eller ALAT till > 8 x ULN | Sätt ut permanent. | |
Hepatit med tumörengagemang i levern ELLER Förhöjt totalt bilirubin | Grad 3 med ASAT eller ALAT > 5 till ≤ 10 x ULN | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. Sätt ut permanent om ingen tillbakagång ses inom 12 veckor efter insättning av steroider eller om prednisondosen inte kan minskas till <10 mg/dag (eller motsvarande) inom 12 veckor efter insättning av steroider. |
Grad 4 med ökning av ASAT eller ALAT till > 10 x ULN | Sätt ut permanent. | |
Endokrinopatier
| Binjurebarksvikt av grad 2 | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1 eller är kliniskt stabil i övrigt. |
Binjurebarksvikt av grad 3 eller 4 | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. Sätt ut permanent om ingen tillbakagång ses inom 12 veckor efter insättning av steroider eller om prednisondosen inte kan minskas till <10 mg/dag (eller motsvarande) inom 12 veckor efter insättning av steroider. | |
Hypotyreos av grad 3 eller 4 | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1 eller är kliniskt stabil i övrigt. | |
Hypertyreos av grad 3 eller 4 | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1 eller är kliniskt stabil i övrigt. | |
Typ 1‑diabetes mellitus av grad 3 eller 4 (eller hyperglykemi) | Gör ett uppehåll till dess att biverkningen återgår till grad 0‑1 eller är kliniskt stabil i övrigt. | |
Hypofysit av grad 2 (asymtomatisk) | Gör ett uppehåll till dess att biverkningarna återgår till grad 0‑1. Kan återupptas när den är kontrollerad med hormonell substitutionsbehandling | |
Hypofysit av grad 2 (symtomatisk, t.ex. huvudvärk, synrubbningar) | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. Kan återupptas när den, om indicerat, är kontrollerad med hormonell substitutionsbehandling och efter genomförd nedtrappning av steroiddosen. | |
Hypofysit av grad 3 eller 4 (symtomatisk) | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. Sätt ut permanent om ingen tillbakagång ses inom 12 veckor efter insättning av steroider eller om prednisondosen inte kan minskas till <10 mg/dag (eller motsvarande) inom 12 veckor efter insättning av steroider. | |
Nefrit med nedsatt njurfunktion | Förhöjt blodkreatinin av grad 2 | Gör ett uppehåll till dess att biverkningen återgår till grad 0‑1. |
Förhöjt blodkreatinin av grad 3 eller 4 | Sätt ut permanent.b | |
Hudreaktioner | Grad 3 eller misstänkt SJS eller misstänkt TEN Ihållande grad 2 (≥ 2 veckor) | Gör ett uppehåll till dess att biverkningar återgår till grad 0‑1. |
Grad 4 eller bekräftad SJS eller bekräftad TEN | Sätt ut permanent. | |
Myokardit | Bekräftad grad 2, 3 eller 4 | Sätt ut permanent. |
Andra immunrelaterade biverkningar (inklusive myosit, encefalit, demyeliniserande neuropati, Guillain‑Barrés syndrom, sarkoidos, autoimmun hemolytisk anemi, pankreatit, uveit, diabetesketoacidos, artralgi) | Grad 3 | Gör ett uppehåll till dess att biverkningarna återgår till grad 0‑1. |
Grad 4 | Sätt ut permanent. | |
Ihållande immunrelaterade biverkningar av grad 2 eller 3 (exklusive endokrinopatier) | Grad 2 eller 3 (≥ 12 veckor efter sista dosen) Återkommande grad 3 eller 4 Återkommande pneumonit av grad 2 | Sätt ut permanent. |
Infusionsrelaterade reaktioner | Grad 1 | Avbryt infusionen eller minska infusionshastigheten. |
Grad 2 | Första förekomst: Avbryt infusionen och återuppta med 50 % av den ursprungliga infusionshastigheten om symtomen går tillbaka inom 1 timme. Efterföljande förekomster: Sätt ut permanent efter rekommenderad profylax. | |
Grad 3 | Sätt ut permanent. Vid snabbt svar på symtomatisk behandling och/eller på ett kort avbrott i infusionen behöver retifanlimab inte sättas ut permanent. | |
Grad 4 | Sätt ut permanent. |
ASAT = aspartataminotransferas; ALAT = alaninaminotransferas ULN = övre normalgräns; SJS = Stevens‑Johnsons syndrom TEN = toxisk epidermal nekrolys.
a Toxicitet graderad enligt National Cancer Institute (NCI) Common Terminology Criteria for Adverse Events (CTCAE), version 5.
b Sätt ut permanent endast om retifanlimab har en direkt koppling till njurtoxiciteten.
Patientkort
Alla som förskriver ZYNYZ ska känna till och informera patienterna om patientkortet och förklara vad de ska göra om de får symtom på immunrelaterade biverkningar. Patientkortet ges till alla patienter som får behandling med retifanlimab.
Särskilda patientgrupper
Äldre
Ingen dosjustering behövs för patienter i åldern 65 år eller äldre (se avsnitten Farmakodynamiska egenskaper och Farmakokinetiska egenskaper).
Nedsatt njurfunktion
Ingen dosjustering behövs för patienter med lätt eller måttligt nedsatt njurfunktion, Det finns otillräckliga data från patienter med gravt nedsatt njurfunktion (kreatininclearance < 30 ml/min) och inga data från patienter med terminal njursjukdom, och därför kan ingen doseringsrekommendation fastställas (se avsnitt Farmakokinetiska egenskaper).
Nedsatt leverfunktion
Ingen dosjustering behövs för patienter med lätt nedsatt leverfunktion. Det finns otillräckliga data från patienter med måttligt nedsatt leverfunktion och inga data om patienter med gravt nedsatt leverfunktion och därför kan inga doseringsrekommendationer fastställas (se avsnitt Farmakokinetiska egenskaper).
Pediatrisk population
Det finns ingen relevant användning av retifanlimab för barn och ungdomar under 18 år med skivepitelkarcinom i analkanalen eller Merkelcellskarcinom.
Administreringssätt
ZYNYZ är avsett för intravenös användning. Det måste spädas och administreras som intravenös infusion under 30 minuter.
ZYNYZ får inte administreras som intravenös stötdos eller bolusinjektion.
ZYNYZ får endast administreras genom en intravenös infart med inbyggt eller anslutet, sterilt, icke‑pyrogent filter av polyetersulfon, polyvinylidenfluorid eller cellulosaacetat med låg proteinbindningsgrad (porstorlek 0,2‑5 mikrometer) eller ett inbyggt eller anslutet meshfilter med en porstorlek på 15 mikrometer. Andra läkemedel får inte ges samtidigt genom samma infusionsslang.
Anvisningar om spädning av läkemedlet före administrering finns i avsnitt Särskilda anvisningar för destruktion och övrig hantering.
Kontraindikationer
Överkänslighet mot den aktiva substansen eller mot något hjälpämne som anges i avsnitt Förteckning över hjälpämnen.
Varningar och försiktighet
Spårbarhet
För att underlätta spårbarhet av biologiska läkemedel ska läkemedlets namn och tillverkningssatsnummer dokumenteras.
Immunrelaterade biverkningar
Immunrelaterade biverkningar, som kan vara svåra eller dödliga, kan förekomma hos patienter som behandlas med retifanlimab. Immunrelaterade biverkningar kan förekomma i vilket organ eller vilken vävnad som helst och påverka fler än ett system i kroppen samtidigt. Även om immunrelaterade biverkningar vanligen uppkommer under behandlingen kan symtomen också visa sig efter att behandlingen avslutats. De viktiga immunrelaterade biverkningar som presenteras i detta avsnitt innefattar inte alla potentiella immunrelaterade reaktioner.
Tidig identifiering och behandling av immunrelaterade biverkningar är nödvändigt för att säkerställa säker användning av retifanlimab. Patienterna ska övervakas avseende symtom och tecken på immunrelaterade biverkningar. Analys av blodkemi, inklusive kontroll av leverfunktion och sköldkörtelfunktion, ska utföras vid behandlingsstarten och regelbundet under behandlingen. Vid misstänkta immunrelaterade biverkningar ska adekvat utvärdering, inklusive konsultation av en specialist, säkerställas för att bekräfta etiologin eller utesluta andra orsaker.
Baserat på biverkningens svårighetsgrad ska ett uppehåll i behandlingen med retifanlimab göras eller behandlingen sättas ut permanent och kortikosteroider (prednison 1‑2 mg/kg/dag eller motsvarande) eller annan lämplig behandling sättas in. Efter förbättring till grad ≤ 1 ska nedtrappning av kortikosteroiddosen inledas och fortsätta i minst 1 månad (se tabell 1).
Data från observationsstudier tyder på att risken för immunmedierade biverkningar vid behandling med checkpointhämmare kan vara högre hos patienter med underliggande autoimmun sjukdom, jämfört med risken för patienter utan underliggande autoimmun sjukdom. Dessutom var skov av den underliggande autoimmuna sjukdomen vanliga, men majoriteten var milda och hanterbara. Data specifika för retifanlimab är dock begränsade.
Immunrelaterad pneumonit
Immunrelaterad pneumonit har rapporterats hos patienter som får retifanlimab (se avsnitt Biverkningar). Patienterna ska övervakas för tecken och symtom på pneumonit. Misstänkt pneumonit ska bekräftas med radiologisk undersökning och andra orsaker uteslutas. Patienterna ska hanteras genom justeringar av behandlingen med retifanlimab samt med kortikosteroider (se tabell 1).
Immunrelaterad kolit
Immunrelaterad kolit har rapporterats hos patienter som får retifanlimab (se avsnitt Biverkningar). Patienterna ska övervakas för tecken och symtom på kolit och hanteras genom justeringar av behandlingen med retifanlimab, läkemedel mot diarré och med kortikosteroider (se tabell 1).
Immunrelaterad hepatit
Immunrelaterad hepatit har rapporterats hos patienter som får retifanlimab (se avsnitt Biverkningar). Patienterna ska övervakas avseende avvikande levervärden före och regelbundet under behandlingen efter behov, baserat på klinisk utvärdering, och hanteras genom justeringar av behandlingen med retifanlimab samt med kortikosteroider (se tabell 1). Vid hepatit av grad 1 ska kontrollerna av leverstatus utökas till två gånger per vecka till dess att resultaten av leverfunktionstester återgår till utgångsläget.
Immunrelaterade endokrinopatier
Immunrelaterade endokrinopatier, inklusive hypotyreos, hypertyreos, binjurebarksvikt, hypofysit och diabetesketoacidos, har rapporterats hos patienter som får retifanlimab (se avsnitt Biverkningar). Patienterna ska övervakas avseende avvikande sköldkörtelfunktionsvärden före och regelbundet under behandlingen och avseende kortisol, efter behov, baserat på symtom och/eller minskad halt av tyreoideastimulerande hormon.
Hypotyreos och hypertyreos
Immunrelaterad hypotyreos och hypertyreos (inklusive tyreoidit) har rapporterats hos patienter som får retifanlimab. Immunrelaterad hypotyreos och hypertyreos (inklusive tyreoidit) ska hanteras genom justeringar av behandlingen med retifanlimab enligt rekommendationerna i tabell 1.
Hypofysit
Immunrelaterad hypofysit har observerats hos patienter som får retifanlimab (se avsnitt Biverkningar). Patienterna ska övervakas avseende tecken och symtom på hypofysit och hanteras genom justeringar av behandlingen med retifanlimab, kortikosteroider och med hormonell substitutionsbehandling när det är kliniskt indicerat (se tabell 1).
Binjurebarksvikt
Immunrelaterad binjurebarksvikt har rapporterats hos patienter som får retifanlimab. Patienterna ska övervakas avseende kliniska tecken och symtom på binjurebarksvikt och ges kortikosteroider och hormonell substitutionsbehandling när det är kliniskt indicerat (se tabell 1).
Typ 1‑diabetes mellitus
Immunrelaterad typ 1‑diabetes mellitus har observerats hos patienter som behandlas med PD‑1‑hämmare (se avsnitt Biverkningar). Patienterna ska övervakas avseende hyperglykemi och tecken och symtom på diabetes efter behov, baserat på klinisk utvärdering, och hanteras med orala diabetesläkemedel eller insulin och genom justeringar av behandlingen med retifanlimab (se tabell 1).
Immunrelaterad nefrit
Immunrelaterad nefrit har rapporterats hos patienter som får retifanlimab (se avsnitt Biverkningar). Patienterna ska övervakas avseende förändringar i njurfunktionen och hanteras genom justeringar av behandlingen med retifanlimab samt med kortikosteroider (se avsnitt Dosering och administreringssätt).
Immunrelaterade hudreaktioner
Immunrelaterade hudreaktioner, såsom toxisk epidermal nekrolys, har rapporterats hos patienter som får retifanlimab (se avsnitt Biverkningar). Fall av Stevens‑Johnsons syndrom har rapporterats hos patienter som får behandling med PD‑1‑hämmare. Patienterna ska övervakas avseende tecken och symtom på hudreaktioner. Immunrelaterade hudreaktioner ska behandlas enligt rekommendationerna i tabell 1.
Försiktighet ska iakttas när behandling med retifanlimab övervägs för patienter som tidigare fått en svår eller livshotande hudbiverkning i samband med tidigare behandling med andra immunstimulerande läkemedel mot cancer.
Andra immunrelaterade biverkningar
Kliniskt betydelsefulla immunrelaterade biverkningar som rapporterades hos patienter behandlade med retifanlimab i kliniska studier innefattade uveit, artrit, myosit, demyeliniserande polyneuropati (t.ex. Guillain‑Barrés syndrom), pankreatit, myokardit, kolangit och stomatit (se avsnitt Biverkningar).
Patienterna ska övervakas avseende tecken och symtom på immunrelaterade biverkningar och hanteras genom justeringar av behandlingen med retifanlimab enligt anvisningarna i avsnitt Dosering och administreringssätt.
Infusionsrelaterade reaktioner
Liksom andra terapeutiska proteiner kan retifanlimab orsaka infusionsrelaterade reaktioner, varav en del kan vara allvarliga. Patienterna ska övervakas avseende tecken och symtom på infusionsrelaterade reaktioner. Behandlingen med retifanlimab ska avbrytas eller infusionshastigheten minskas, alternativt ska behandlingen sättas ut permanent baserat på reaktionens svårighetsgrad och svaret på behandlingen (se avsnitt Dosering och administreringssätt). Premedicinering med ett febernedsättande läkemedel och/eller ett antihistamin ska övervägas för patienter som tidigare fått kliniskt betydelsefulla reaktioner på infusioner med terapeutiska proteiner (se avsnitt Biverkningar).
Hematologi
Samtidig administrering av retifanlimab i kombination med karboplatin och paklitaxel ökade risken för och allvarlighetsgraden av neutropeni.
Regelbundna hematologiska kontroller rekommenderas och behandlingsriktlinjerna vid neutropeni ska följas.
Transplantationsrelaterade biverkningar
Avstötning av organtransplantat
Avstötning av organtransplantat har rapporterats efter godkännandet för försäljning hos patienter som fått behandling med PD‑1‑hämmare. Behandling med retifanlimab kan öka risken för avstötning hos patienter som fått organtransplantat. Nyttan med behandling med retifanlimab ska vägas mot risken för möjlig organavstötning hos dessa patienter.
Komplikationer vid allogen hematopoetisk stamcellstransplantation (HSCT)
Dödliga och andra allvarliga komplikationer kan förekomma hos patienter som genomgår en allogen hematopoetisk stamcellstransplantation (HSCT) före eller efter behandling med en PD‑1/PD‑L1‑blockerande antikropp. Transplantationsrelaterade komplikationer innefattar hyperakut transplantat‑mot‑värd‑reaktion (GvHD), akut GvHD, kronisk GvHD, venös ocklusiv leversjukdom efter reducerad konditionering vid HSCT samt steroidkrävande feber (utan identifierad infektionsorsak). Dessa komplikationer kan uppkomma trots adekvat behandling mellan PD‑1/PD‑L1‑blockad och allogen HSCT. Patienterna ska övervakas noga avseende tecken på transplantationsrelaterade komplikationer och omedelbara åtgärder kan krävas. Nyttan med behandling med en PD‑1/PD‑L1‑blockerande antikropp före eller efter en allogen HSCT ska vägas mot riskerna.
Patienter som exkluderades från kliniska studier
Patienter med följande tillstånd exkluderades från det kliniska studieprogrammet: funktionsstatus vid baslinjen på ≥ 2 enligt ECOG (Eastern Cooperative Oncology Group); symtomatiska metastaser i centrala nervsystemet; tidigare immunterapi eller en autoimmun sjukdom som krävde systemisk behandling med immunsuppressiva läkemedel; andra maligniteter i anamnesen inom de senaste 3 åren; organtransplantation; eller aktiv hepatit. Patienter med okontrollerad hiv-infektion (antal CD4+‑celler < 300 celler/μl, detekterbar virusmängd, eller som inte fick högaktiv antiretroviral behandling [HAART]) exkluderades också.
Innehåll av natrium
Detta läkemedel innehåller mindre än 1 mmol (23 mg) natrium per dosenhet, d.v.s. är näst intill ”natriumfritt’”.
Interaktioner
Inga formella farmakokinetiska interaktionsstudier har utförts med retifanlimab. Eftersom retifanlimab elimineras från cirkulationen genom katabolism förväntas inga metabola läkemedelsinteraktioner.
Användning av systemiska kortikosteroider eller immunsuppressiva läkemedel före behandlingsstart med retifanlimab ska undvikas, förutom fysiologiska doser av systemiska kortikosteroider (≤ 10 mg prednison/dag eller motsvarande), på grund av deras potentiella påverkan på retifanlimabs farmakodynamiska aktivitet och effekt. Systemiska kortikosteroider eller andra immunsuppressiva läkemedel kan dock användas efter behandlingsstart med retifanlimab för att behandla immunrelaterade biverkningar (se avsnitt Dosering och administreringssätt och Varningar och försiktighet).
Retifanlimab förväntas inte orsaka eller ingå i läkemedelsinteraktioner som innefattar läkemedelstransportörer eller CYP‑enzymer.
Fertilitet, graviditet och amning
Fertila kvinnor/Preventivmedel
Fertila kvinnor ska använda effektiv preventivmetod under behandling med retifanlimab och i minst 4 månader efter den sista dosen av retifanlimab.
Graviditet
Det finns inga data från användningen av retifanlimab hos gravida kvinnor. Inga reproduktionsstudier på djur har utförts med retifanlimab. Data från djurstudier har visat att hämning av PD‑1/PD‑L1‑signalvägen kan leda till ökad risk för immunmedierad avstötning av fostret och orsaka fosterdöd. Därför kan retifanlimab på grund av sin verkningsmekanism orsaka fosterskador om det ges till en gravid kvinna. Det är känt att humant immunglobulin‑G4 (IgG4) passerar placentabarriären, och därför kan retifanlimab överföras från modern till fostret. ZYNYZ rekommenderas inte under graviditet eller till fertila kvinnor som inte använder ett effektivt preventivmedel (se avsnitt Prekliniska säkerhetsuppgifter).
Amning
Det är okänt om retifanlimab utsöndras i bröstmjölk. Det finns inte tillräckligt med information om retifanlimab utsöndras i mjölk från djur.
Det är känt att humant IgG utsöndras i bröstmjölk under de första dagarna efter förlossningen för att snart därefter minska till låga koncentrationer. En risk för det ammade spädbarnet under denna korta period kan därför inte uteslutas. För denna specifika period måste ett beslut fattas om man ska avbryta/avstå från behandling med retifanlimab efter att man tagit hänsyn till fördelen med amning för barnet och nyttan med behandling för kvinnan. Därefter kan retifanlimab användas under amning om det är kliniskt motiverat.
Fertilitet
Det finns inga tillgängliga kliniska data om potentiella effekter av retifanlimab på fertilitet. Inga reproduktionsstudier på djur har utförts för att utvärdera effekten av retifanlimab på fertilitet.
Effekter på förmågan att framföra fordon och använda maskiner
ZYNYZ har mindre effekt på förmågan att framföra fordon och använda maskiner. På grund av potentiella biverkningar som trötthet (se avsnitt Biverkningar) ska patienterna uppmanas att iaktta försiktighet när de framför fordon eller använder maskiner tills de är säkra på att retifanlimab inte påverkar dem negativt.
Biverkningar
Sammanfattning av säkerhetsprofilen
Immunrelaterade biverkningar har förekommit med retifanlimab. De flesta av dessa, inklusive allvarliga reaktioner, avtog efter insättning av lämplig medicinsk behandling eller utsättning av retifanlimab (se ”Beskrivning av utvalda biverkningar” nedan).
Säkerheten för retifanlimab som monoterapi har utvärderats hos 452 patienter med avancerade solida maligniteter, som fick den rekommenderade dosen 500 mg var 4:e vecka, inklusive 107 patienter med metastaserat eller recidiverande lokalt avancerat Merkelcellskarcinom (MCC). Medianbehandlingstiden var 5,4 månader (intervall: 1 dag‑27 månader). De vanligaste biverkningarna var trötthet (35,4 %), hudutslag (18,8 %), diarré (18,6 %), anemi (16,2 %), klåda (15,9 %), artralgi (13,3 %), förstoppning (13,3 %), illamående (13,3 %), feber (13,1 %) och minskad aptit (12,6 %). Biverkningarna var allvarliga hos 11,7 % av patienterna; de allvarligaste biverkningarna var immunrelaterade. ZYNYZ sattes ut permanent på grund av biverkningar hos 8 % av patienterna; i de flesta fall på grund av immunrelaterade biverkningar.
Säkerheten för retifanlimab i kombination med karboplatin och paklitaxel har utvärderats hos 154 patienter med metastaserat eller inoperabelt lokalt recidiverande SCAC. Medianbehandlingstiden för retifanlimab var 7,4 månader (intervall: 1 dag‑14,6 månader). De vanligaste biverkningarna var neutropeni (70,1 %), klåda (24 %), hudutslag (23,4 %), lymfopeni (14,3 %), hypotyreos (14,3 %) och förhöjt alaninaminotransferas (10,4 %). Biverkningarna var allvarliga hos 13,6 % av patienterna; de allvarligaste biverkningarna var immunrelaterade. ZYNYZ sattes ut permanent på grund av biverkningar hos 5,8 % av patienterna; i de flesta fall på grund av immunrelaterade biverkningar.
Tabell över biverkningar
Biverkningar som rapporterats i det poolade datasetet för patienter som behandlats med ZYNYZ som monoterapi (N = 452) och i kombination med karboplatin och paklitaxel (N = 154) presenteras i tabell 2.
Biverkningarna listas enligt organsystem och frekvens. Frekvenserna definieras som: mycket vanliga (≥ 1/10), vanliga (≥ 1/100, < 1/10), mindre vanliga (≥ 1/1 000, < 1/100), sällsynta (≥ 1/10 000, < 1/1 000), mycket sällsynta (< 1/10 000) och ingen känd frekvens (kan inte beräknas från tillgängliga data). Inom varje frekvensområde presenteras biverkningarna efter fallande incidens.
Tabell 2: Biverkningar hos patienter som fått behandling med retifanlimab
Retifanlimab som monoterapi | Retifanlimab i kombination med karboplatin och paklitaxel | |||
Organsystem | Frekvens, alla grader | Frekvens, grad 3‑4 | Frekvens, alla grader | Frekvens, grad 3‑4 |
Blodet och lymfsystemet | Mycket vanliga | Vanliga | Mycket vanliga | Mycket vanliga Vanliga |
Endokrina systemet | Vanliga Mindre vanliga | Mindre vanliga | Mycket vanliga Vanliga Mindre vanliga | Vanliga Mindre vanliga |
Metabolism och nutrition | Mycket vanliga | Mindre vanliga | Vanliga | Vanliga |
Centrala och perifera nervsystemet | Vanliga Mindre vanliga | Mindre vanliga | Mycket vanliga Vanliga | Vanliga |
Ögon | Mindre vanliga | Mindre vanliga | ||
Hjärtat | Mindre vanliga | Mindre vanliga | ||
Andningsvägar, bröstkorg och mediastinum | Vanliga | Mindre vanliga | ||
Magtarmkanalen | Mycket vanliga Vanliga Mindre vanliga | Mindre vanliga | Mycket vanliga Vanliga | Vanliga |
Lever och gallvägar | Vanliga Mindre vanliga | Mindre vanliga | Vanliga Mindre vanliga | Vanliga Mindre vanliga |
Hud och subkutan vävnad | Mycket vanliga | Vanliga | Mycket vanliga | Mycket vanliga Mindre vanliga |
Muskuloskeletala systemet och bindväv | Mycket vanliga Mindre vanliga | Mindre vanliga | Vanliga | |
Njurar och urinvägar | Vanliga Mindre vanliga | Mindre vanliga | ||
Allmänna symtom och/eller symtom vid administrerings-stället | Mycket vanliga | Vanliga Mindre vanliga | Mycket vanliga | Vanliga |
Undersökningar och provtagningar | Vanliga Mindre vanliga | Vanliga Mindre vanliga | Mycket vanliga Vanliga | Vanliga Mindre vanliga |
Skador, förgiftningar och behandlingskomplikationer | Vanliga | Mindre vanliga | Vanliga | Mindre vanliga |
a Innefattar anemi, järnbristanemi, anemi vid malign sjukdom och anemi vid vitamin B12‑brist. | ||||
Beskrivning av utvalda biverkningar
Beskrivningen av de utvalda biverkningarna nedan bygger på säkerhetsdata för retifanlimab som monoterapi i en sammanslagen säkerhetspopulation om 452 patienter med avancerade solida tumörer, inklusive patienter med metastaserat eller recidiverande lokalt avancerat Merkelcellskarcinom (MCC), samt på säkerhetsdata för retifanlimab i kombination med karboplatin och paklitaxel hos 154 patienter med metastaserat eller inoperabelt lokalt recidiverande skivepitalkarcinom i analkanalen (SCAC). Riktlinjer för hantering av dessa biverkningar beskrivs i avsnitt Dosering och administreringssätt.
Immunrelaterade biverkningar (se avsnitt Varningar och försiktighet)
Immunrelaterad pneumonit
Immunrelaterad pneumonit förekom hos 3,1 % av patienterna som fick retifanlimab som monoterapi, varav 1,3 % av patienterna hade pneumonit av grad 2, 0,9 % hade pneumonit av grad 3 och 0,2 % hade pneumonit av grad 5. Mediantiden till uppkomst av pneumonit var 100 dagar (intervall: 43‑673 dagar). Pneumonit ledde till utsättning av retifanlimab hos 0,2 % av patienterna. Bland patienterna med pneumonit fick 71,4 % systemiska kortikosteroider. Pneumoniten gick tillbaka hos 78,6 % av patienterna, med en mediantid på 37 dagar (intervall: 9‑104 dagar) till tillbakagång.
Immunrelaterad kolit
Immunrelaterad kolit förekom hos 2,7 % av patienterna som fick retifanlimab som monoterapi, varav 1,1 % av patienterna hade kolit av grad 2, 0,4 % hade kolit av grad 3 och 0,2 % hade kolit av grad 4. Mediantiden till uppkomst av kolit var 165,5 dagar (intervall: 11‑749 dagar). Kolit ledde till utsättning av retifanlimab hos 0,9 % av patienterna. Bland patienterna med kolit fick 75 % systemiska kortikosteroider och 8,3 % fick ett annat immunsuppressivt läkemedel (infliximab). Koliten gick tillbaka hos 66,7 % av patienterna, med en mediantid på 83,5 dagar (intervall: 15‑675 dagar) till tillbakagång.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom immunrelaterad kolit hos 10,4 % av patienterna, varav 3,2 % av patienterna hade kolit av grad 2, 2,6 % hade kolit av grad 3 och 0,6 % hade kolit av grad 4. Mediantiden till uppkomst av kolit var 83,5 dagar (intervall: 3‑271 dagar). Kolit ledde till utsättning av retifanlimab hos 1,3 % av patienterna. Bland patienterna med kolit fick 93,8 % systemiska kortikosteroider och 6,3 % fick ett annat immunsuppressivt läkemedel (infliximab). Koliten gick tillbaka hos 93,8 % av patienterna, med en mediantid på 27 dagar (intervall: 1‑102 dagar) till tillbakagång.
Immunrelaterad nefrit
Immunrelaterad nefrit förekom hos 2 % av patienterna som fick retifanlimab som monoterapi, varav 0,4 % av patienterna hade nefrit av grad 2, 1,1 % hade nefrit av grad 3 och 0,4 % hade nefrit av grad 4. Mediantiden till uppkomst av nefrit var 176 dagar (intervall: 15‑515 dagar). Nefrit ledde till utsättning av retifanlimab hos 1,1 % av patienterna. Bland patienterna med nefrit fick 66,7 % systemiska kortikosteroider. Nefriten gick tillbaka hos 44,4 % av patienterna, med en mediantid på 22,5 dagar (intervall: 9‑136 dagar) till tillbakagång.
Immunrelaterade endokrinopatier
Hypotyreos förekom hos 10,2 % av patienterna som fick retifanlimab som monoterapi, varav 4,9 % av patienterna hade hypotyreos av grad 2. Mediantiden till uppkomst av hypotyreos var 88 dagar (intervall: 1‑505 dagar). Ingen av händelserna ledde till utsättning av retifanlimab. Hypotyreosen gick tillbaka hos 32,6 % av patienterna, med en mediantid på 56 dagar (intervall: 2‑224 dagar) till tillbakagång.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom hypotyreos hos 14,3 % av patienterna, varav 9,1 % av patienterna hade hypotyreos av grad 2 och 0,6 % hade hypotyreos av grad 4. Mediantiden till uppkomst av hypotyreos var 138,5 dagar (intervall: 55‑390 dagar). Hypotyreos ledde till utsättning av retifanlimab hos 1 patient. Hypotyreosen gick tillbaka hos 27,3 % av patienterna, med en mediantid på 114 dagar (intervall: 57‑212 dagar) till tillbakagång.
Hypertyreos förekom hos 5,8 % av patienterna som fick retifanlimab som monoterapi, varav 2,7 % av patienterna hade hypertyreos av grad 2. Mediantiden till uppkomst av hypertyreos var 55,5 dagar (intervall: 8‑575 dagar). Ingen av händelserna ledde till utsättning av retifanlimab. Hypertyreosen gick tillbaka hos 61,5 % av patienterna med en mediantid på 74 dagar (intervall: 15‑295 dagar) till tillbakagång.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom hypertyreos hos 8,4 % av patienterna, varav 3,2 % av patienterna hade hypertyreos av grad 2 och 0,6 % hade hypertyreos av grad 3. Mediantiden till uppkomst av hypertyreos var 82 dagar (intervall: 8‑278 dagar). Ingen av händelserna ledde till utsättning av retifanlimab. Hypertyreosen gick tillbaka hos 76,9 % av patienterna, med en mediantid på 29 dagar (intervall: 8‑130 dagar) till tillbakagång.
Hypofysit förekom hos 0,7 % av patienterna som fick retifanlimab som monoterapi, varav 0,4 % hade hypofysit av grad 2 och 0,2 % hade hypofysit av grad 3. Mediantiden till uppkomst av hypofysit var 308 dagar (intervall: 266‑377 dagar). Hypofysit ledde till utsättning av retifanlimab hos 0,2 % av patienterna. Hypofysiten gick tillbaka hos 33,3 % av patienterna, med en tid på 6 dagar till tillbakagång.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom hypofysit hos 2 patienter (1,3 %, båda av grad 2). Mediantiden till uppkomst av hypofysit var 192 dagar (intervall: 90‑294 dagar). Ingen av händelserna ledde till utsättning av retifanlimab. Hypofysiten gick tillbaka hos 1 av de 2 patienterna, med en tid på 8 dagar till tillbakagång.
Binjurebarksvikt förekom hos 0,9 % av patienterna som fick retifanlimab som monoterapi, varav 0,4 % hade binjurebarksvikt av grad 2 och 0,4 % hade binjurebarksvikt av grad 3. Mediantiden till uppkomst av binjurebarksvikt var 220,5 dagar (intervall: 146‑275 dagar). Ingen av händelserna ledde till utsättning av retifanlimab. Binjurebarksvikten gick tillbaka hos 25 % av patienterna på 12 dagar.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom binjurebarksvikt hos 5,8 % av patienterna, varav 1,9 % av patienterna hade binjurebarksvikt av grad 2 och 1,9 % hade binjurebarksvikt av grad 3. Mediantiden till uppkomst av binjurebarksvikt var 197 dagar (intervall: 63‑302 dagar). En händelse ledde till utsättning av retifanlimab. Binjurebarksvikten gick tillbaka hos 44,4 % av patienterna på 13,5 dagar.
Diabetes mellitus typ 1 som tog sig uttryck i diabetesketoacidos (grad 3) förekom hos 0,2 % av patienterna som fick retifanlimab som monoterapi. Tiden till uppkomst av diabetesketoacidos var 284 dagar. Händelsen ledde inte till utsättning av retifanlimab och gick tillbaka på 6 dagar.
Immunrelaterad hepatit
Immunrelaterad hepatit förekom hos 3,5 % av patienterna som fick retifanlimab som monoterapi, varav 0,9 % av patienterna hade hepatit av grad 2, 2,4 % hade hepatit av grad 3 och 0,2 % hade hepatit av grad 4. Mediantiden till uppkomst av hepatit var 70,5 dagar (intervall: 8‑580 dagar). Hepatit ledde till utsättning av retifanlimab hos 1,5 % av patienterna. Bland patienterna med hepatit fick 81,3 % systemiska kortikosteroider och 6,3 % fick ett annat immunsuppressivt läkemedel (mykofenolatmofetil). Hepatiten gick tillbaka hos 56,3 % av patienterna, med en mediantid på 22 dagar (intervall: 6‑104 dagar) till tillbakagång.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom immunrelaterad hepatit hos 2 patienter (1,3 %, båda av grad 3). Mediantiden till uppkomst av hepatit var 195,5 dagar (intervall: 140‑251 dagar). Hepatit ledde till utsättning av retifanlimab hos en patient, Båda patienterna med hepatit fick systemiska kortikosteroider och ett annat immunsuppressivt läkemedel (mykofenolatmofetil). Hepatiten gick tillbaka hos båda patienterna, med en mediantid på 58,5 dagar (intervall: 57‑60 dagar) till tillbakagång.
Immunrelaterade hudreaktioner
Immunrelaterade hudreaktioner förekom hos 9,5 % av patienterna som fick retifanlimab som monoterapi, varav 8 % av patienterna hade hudreaktioner av grad 2, 1,1 % hade hudreaktioner av grad 3 och 0,2 % hade hudreaktioner av grad 4. Mediantiden till uppkomst av hudreaktioner var 86 dagar (intervall: 2‑589 dagar). Hudreaktioner ledde till utsättning av retifanlimab hos 0,7 % av patienterna. Bland patienterna med hudreaktioner fick 32,6 % systemiska kortikosteroider. Hudreaktionerna gick tillbaka hos 72,1 % av patienterna, med en mediantid på 37 dagar (intervall: 3‑470 dagar) till tillbakagång.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom immunrelaterade hudreaktioner hos 11,7 % av patienterna, varav 9,7 % av patienterna hade hudreaktioner av grad 2 och 1,9 % hade hudreaktioner av grad 3. Mediantiden till uppkomst av hudreaktioner var 46,5 dagar (intervall: 2‑443 dagar). Hudreaktioner ledde till utsättning av retifanlimab hos 2 patienter, Bland patienterna med hudreaktioner fick 33,3 % systemiska kortikosteroider. Hudreaktionerna gick tillbaka hos 72,2 % av patienterna, med en mediantid på 22 dagar (intervall: 5‑385 dagar) till tillbakagång.
Infusionsrelaterade reaktioner
Infusionsrelaterade reaktioner förekom hos 6,2 % av patienterna som fick retifanlimab som monoterapi, varav 2,2 % hade infusionsrelaterade reaktioner av grad 2 och 0,4 % hade infusionsrelaterade reaktioner av grad 3. Infusionsrelaterade reaktioner ledde till utsättning av retifanlimab hos 0,4 % av patienterna.
Hos patienter med SCAC som fick retifanlimab i kombination med karboplatin och paklitaxel förekom infusionsrelaterade reaktioner hos 9,7 % av patienterna, varav 1,9 % hade infusionsrelaterade reaktioner av grad 3. Ingen av de infusionsrelaterade reaktionerna ledde till utsättning av retifanlimab.
Avvikande laboratorieprover
Hos patienter med SCAC som fick retifanlimab i kombination med kemoterapi var andelen patienter vars laboratorieprover förändrades från baslinjen till avvikelser av grad 3 eller 4 med förekomst hos > 3 % av patienterna 42,8 % för minskat antal lymfocyter, 52 % för minskat antal neutrofiler, 4,5 % för lipas, 3,9 % för alaninaminotransferas och 3,9 % för aspartataminotransferas.
Rapportering av misstänkta biverkningar
Det är viktigt att rapportera misstänkta biverkningar efter att läkemedlet godkänts. Det gör det möjligt att kontinuerligt övervaka läkemedlets nytta‑riskförhållande. Hälso‑ och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning till:
webbplats: www.fimea.fi
Säkerhets- och utvecklingscentret för läkemedelsområdet Fimea
Biverkningsregistret
PB 55
00034 FIMEA
Överdosering
I händelse av överdosering måste patienten övervakas noga med avseende på tecken eller symtom på biverkningar och lämplig symtomatisk behandling sättas in.
Farmakologiska egenskaper
Farmakodynamiska egenskaper
Farmakoterapeutisk grupp: antineoplastiska medel, PD‑1/PDL‑1 (Programmerad celldödsprotein 1/dödsligand 1)‑hämmare. ATC‑kod: L01FF10
Verkningsmekanism
Retifanlimab är en monoklonal immunglobulin G4‑antikropp (IgG4‑antikropp) som binder till programmerad celldöd‑1‑receptorn (PD‑1) och blockerar dess interaktion med liganderna PD‑L1 och PD‑L2. Bindning av PD‑1 till liganderna PD‑L1 och PD‑L2, vilka uttrycks av antigenpresenterande celler och även kan uttryckas av tumörceller och/eller andra celler i tumörens mikromiljö, resulterar i hämning av T‑cellers funktion, inklusive proliferation, cytokinutsöndring och cytotoxisk aktivitet. Retifanlimab binder till PD‑1‑receptorn, blockerar interaktion med liganderna PD‑L1 och PD‑L2 och potentierar T‑cellsaktivitet.
Farmakodynamisk effekt
Immunogenicitet
Anti‑läkemedelsantikroppar (ADA) var sällsynta. Ingen evidens för att antikropparna påverkar farmakokinetik, effekt eller säkerhet observerades.
Klinisk effekt och säkerhet
Skivepitelkarcinom i analkanalen (SCAC)
Effekt och säkerhet för retifanlimab i kombination med karboplatin och paklitaxel undersöktes i studien POD1UM-303/InterAACT-2, en randomiserad, dubbelblind multicenterstudie i fas 3 som inkluderade patienter med metastaserat eller inoperabelt lokalt recidiverande SCAC som inte tidigare behandlats med kemoterapi. Patienter med aktiv autoimmun sjukdom eller ett medicinskt tillstånd som krävde immunsuppression, gravt nedsatt lever- eller njurfunktion, kliniskt signifikant hjärtsjukdom, organtransplantation i anamnesen, funktionsstatus på ≥ 2 enligt ECOG (Eastern Cooperative Oncology Group) eller evidens för interstitiell lungsjukdom eller aktiv icke-infektiös pneumonit, kunde inte delta i studien. Patienter som inte tidigare hade fått någon systemisk behandling förutom ett strålsensibliserande medel eller neoadjuvant eller adjuvant behandling som avslutats > 6 månader innan de började i studien var lämpliga deltagare, liksom hiv-positiva patienter som hade en ej detekterbar virusbörda, ett CD4+-antal på ≥ 200 celler/mikroliter och som stod på antiretroviral behandling. Studien inkluderade inte patienter som fått tidigare behandling riktad mot PD-(L)1. Randomiseringen stratifierades efter PD-L1-uttryck (< 1 % kontra ≥ 1%), region samt sjukdomsspridning (lokalt recidiverande kontra metastaserad sjukdom). Patienterna randomiserades (1:1) till att få antingen:
-
retifanlimab 500 mg intravenöst var 4:e vecka på dag 1, karboplatin med en AUC på 5 mg/ml på dag 1 och paklitaxel 80 mg/m2 på dag 1, 8 och 15 i 6 cykler, följt av retifanlimab 500 mg intravenöst var 4:e vecka
-
placebo intravenöst var 4:e vecka på dag 1, karboplatin med en AUC på 5 mg/ml på dag 1 och paklitaxel 80 mg/m2 på dag 1, 8 och 15 i 6 cykler, följt av placebo 500 mg intravenöst var 4:e vecka.
Behandling med retifanlimab fortsatte fram till sjukdomsprogression, oacceptabel toxicitet, död eller återkallat samtycke, i upp till 12 månader. Tumörrespons bedömdes var 8:e vecka under hela behandlingsperioden. Patienter som fick placebo i kombination med karboplatin och paklitaxel och som hade dokumenterad sjukdomsprogression (verifierad genom blindad oberoende granskning, BICR) kunde få retifanlimab 500 mg som monoterapi under en ”cross over” behandlingsperiod.
Bland de 308 patienterna som rekryterades var medianåldern 62 år (intervall: 29‑86 år), varav 31 patienter (10,1 %) var 75 år eller äldre, 27,9 % av patienterna var män, 87,3 % av patienterna var kaukasier och ECOG-funktionsstatus var 0 (54,5 %) eller 1 (45,1 %). Sjuttioen % av patienterna rapporterades ha genomgått tidigare strålbehandling och 34,7 % hade genomgått operation. Fyra % av patienterna var hiv-positiva. Åttiotre % av patienterna hade metastaserad sjukdom vid baslinjen. PD-L1-uttrycket var ≥ 1 % hos 91 % av tumörerna.
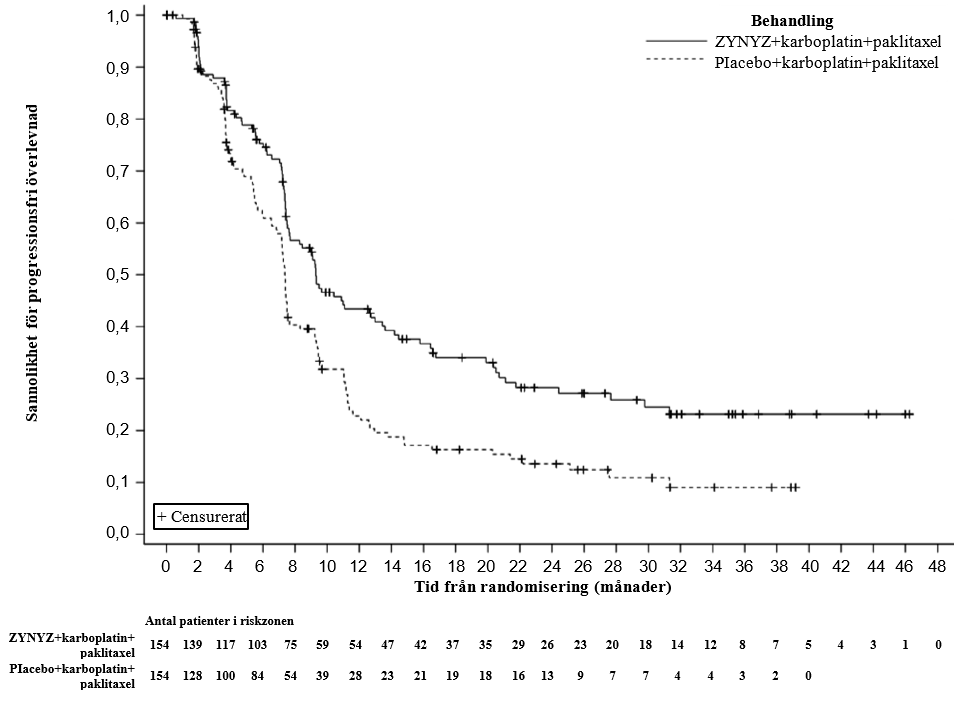
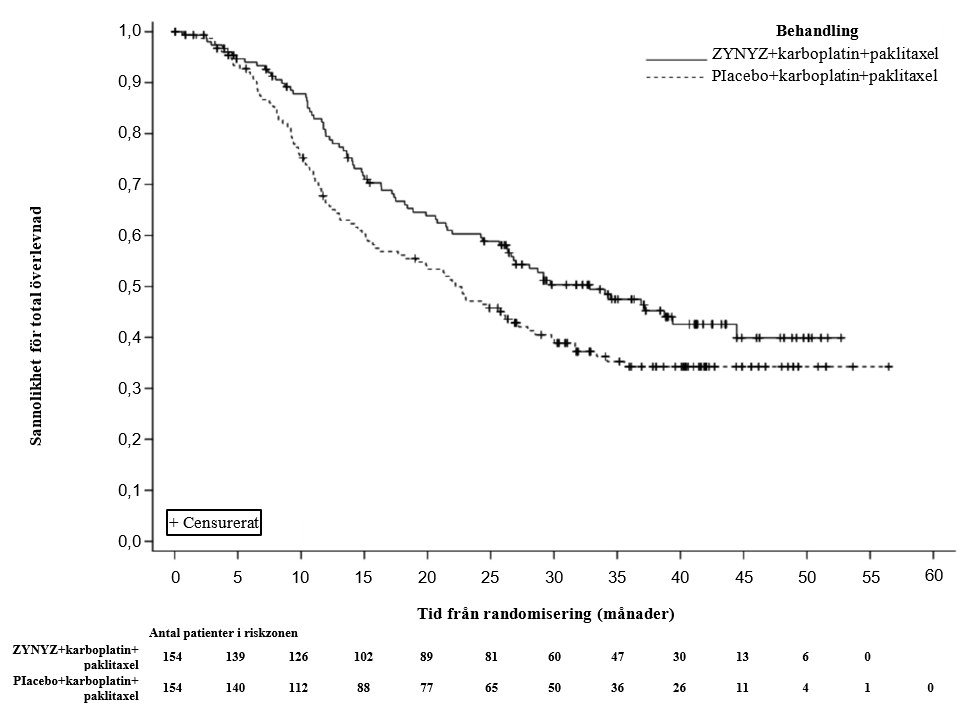
Primärt effektmått var progressionsfri överlevnad (PFS) bedömt genom BICR enligt Response Evaluation Criteria in Solid Tumors (RECIST) v1.1, och det viktigaste sekundära effektmåttet var total överlevnad (OS). Andra sekundära effektmått var objektiv svarsfrekvens (ORR) och svarsduration (DOR).
Effektresultaten sammanfattas i tabell 3, figur 1 och figur 2.
Tabell 3: Effektresultat i POD1UM-303/InterAACT-2 för patienter med metastaserat eller inoperabelt lokalt recidiverande SCAC
Effektmått | ZYNYZ i kombination med karboplatin och paklitaxel | Placebo i kombination med karboplatin och paklitaxel |
Progressionsfri överlevnada,b | ||
Händelser, n (%) | 92 (59,7) | 110 (71,4) |
Median i månader (95 % KI) | 9,3 (7,5; 11,3) | 7,4 (7,1; 7,7) |
Riskkvot (95 % KI) | 0,63 (0,47; 0,84) | |
p-värdec | 0,0013 | |
Total överlevnadd | ||
Dödsfall, n (%) | 78 (50,6) | 94 (61,0) |
Median i månader (95 % KI) | 32,8 (25,7; 44,5) | 22,2 (15,7; 27,2) |
Riskkvot (95 % KI) | 0,75 (0,55; 1,01) | |
Objektiv svarsfrekvensa | ||
Objektiv svarsfrekvens (95 % KI) | 55,8 % (47,6; 63,8) | 44,2 % (36,2; 52,4) |
KI = konfidensintervall.
a Baserat på primär analys.
b Medianduration för uppföljning av PFS: ZYNYZ i kombination med karboplatin och paklitaxel = 7,6 månader (intervall: 0‑33,9 månader); placebo i kombination med karboplatin och paklitaxel = 7,1 månader (intervall: 0‑27,4 månader).
c Tvåsidigt p-värde baserat på stratifierat logrank-test.
d Baserat på slutlig analys: OS uppnådde inte det förspecificerade tröskelvärdet för statistisk signifikans.
Figur 1: Kaplan-Meier-kurva för PFS i POD1UM-303/InterAACT-2 (slutlig analys)
Figur 2: Kaplan-Meier-kurva för OS i POD1UM-303/InterAACT-2 (slutlig analys)
Merkelcellskarcinom (MCC)
Effekt och säkerhet för retifanlimab undersöktes i studien POD1UM‑201, en öppen, enarmad multiregional studie med patienter med metastaserat eller recidiverande lokalt avancerat Merkelcellskarcinom (MCC) som inte fått tidigare systemisk behandling för sin avancerade sjukdom. Patienter med en aktiv autoimmun sjukdom eller ett medicinskt tillstånd som krävde immunsuppression, gravt nedsatt lever‑ eller njurfunktion, kliniskt relevant hjärtsjukdom, organtransplantation i anamnesen eller funktionsstatus på ≥ 2 enligt ECOG kunde inte delta i studien. Hiv-positiva patienter med icke‑detekterbar virusmängd, antal CD4+‑celler ≥ 300 celler/mikroliter och som fick antiretroviral behandling var lämpliga som deltagare i studien.
Patienterna fick retifanlimab i en dos om 500 mg var 4:e vecka fram till sjukdomsprogression eller oacceptabel toxicitet, i högst 2 år. Bedömning av effekten utfördes var 8:e vecka under det första året av behandlingen och därefter var 12:e vecka. De primära effektmåtten bekräftad objektiv svarsfrekvens och svarsduration bedömdes av en oberoende central granskningskommitté enligt RECIST v 1.1. Alla pågående svar följdes i minst 12 månader.
Sammanlagt 101 patienter analyserades avseende effekt. Medianåldern bland patienterna som deltog var 71,1 år (intervall: 38‑90 år), varav 39 (39 %) var 75 år eller äldre; 67,3 % av patienterna var män, alla utom en patient var kaukasiska, och ECOG‑funktionsstatus var 0 (73,3 %) eller 1 (26,7 %). 37 % av patienterna rapporterades ha genomgått tidigare strålbehandling, och 68,3 % hade genomgått operation. 90 % av patienterna hade en metastaserad sjukdom. En (1) patient var hiv-positiv. Majoriteten av tumörproven som analyserades (72,3 %) var positiva för Merkelcellspolyomvirus (MCPyV).
Effektresultaten sammanfattas i tabell 4. Medianbehandlingstiden var 10,3 månader (intervall: 1 dag‑24,8 månader).
Tabell 4: Effektresultat i studien POD1UM‑201 för patienter med metastaserat eller recidiverande lokalt avancerat MCC
Effektmått | ZYNYZ (N = 101) |
Objektiv svarsfrekvens | |
Objektiv svarsfrekvens (95 % KI) | 53,5 % (43,3; 63,5) |
Komplett svar | 16,8 % |
Partiellt svar | 36,6 % |
Svarsduration | |
Median i månader (95 % KI) | 25,3 (14,2; NE) |
Min., max. (månader) | 1,1; 38,7+ |
KI = konfidensintervall; NE = kan inte beräknas; + anger pågående svar.
Medianuppföljningstid: 17,6 månader (intervall: 1,1‑38,7 månader).
Effekt och PD‑L1-/MCPyV‑status
Klinisk aktivitet observerades oavsett PD‑L1- eller MCPyV-status. I tabell 5 sammanfattas de objektiva svarsfrekvenserna per PD‑L1-uttryck i tumör och MCPyV-status hos MCC-patienter som inte tidigare behandlats med kemoterapi och som hade centrala biomarkörresultat i POD1UM-201-studien.
Tabell 5: Objektiva svarsfrekvenser per PD-L1-uttryck i tumör och MCPyV-status
ZYNYZ | |
PD-L1-uttrycka vid cut-off på ≥ 1 % |
|
MCPyV-status |
|
MCPyV = Merkelcellspolyomvirus.
a PD-L1-uttryck bestämdes av IHC med hjälp av Combined Positive Score (CPS).
Äldre
Skivepitelkarcinom i analkanalen (SCAC)
Av de 154 patienter som behandlades med retifanlimab i kombination med karboplatin och paklitaxel i effektpopulationen i POD1UM-303/InterAACT-2, var 37,7 % (58/154) 65 år eller äldre och 9,1 % (14/154) var 75 år eller äldre. Inga generella skillnader i effekt observerades mellan äldre och yngre patienter som behandlades med retifanlimab i kombination med karboplatin och paklitaxel.
Merkelcellskarcinom (MCC)
Av de 101 patienter som behandlades med retifanlimab i effektpopulationen i POD1UM-201 var 76,2 % (77/101) 65 år eller äldre, och 38,6 % (39/101) var 75 år eller äldre. Objektiva svarsfrekvenser i dessa åldersgrupper var 55,8 % (95 % KI: 44,1, 67,2) respektive 48,7 % (95 % KI: 32,4, 65,2).
Pediatrisk population
Europeiska läkemedelsmyndigheten har beviljat undantag från kravet att skicka in studieresultat för ZYNYZ för alla grupper av den pediatriska populationen för behandling av MCC och SCAC (information om pediatrisk användning finns i avsnitt Dosering och administreringssätt).
Farmakokinetiska egenskaper
Farmakokinetiken för retifanlimab karakteriserades genom en populationsfarmakokinetisk analys med koncentrationsdata från 788 patienter med olika typer av cancer, som fick retifanlimab i doser om 1, 3, 10 mg/kg varannan vecka, 375 mg var 3.e vecka, eller 3 mg/kg, 10 mg/kg, 500 mg och 750 mg var 4:e vecka. AUC var dosproportionell i det undersökta dosintervallet. Det geometriska medelvärdet (CV %) för Cmax och AUC vid steady state vid den rekommenderade dosen 500 mg var 4:e vecka var 197 mg/l (25,4 %) och 2 270 dag*mg/l (35,1 %).
Distribution
Det geometriska medelvärdet (CV %) för distributionsvolymen vid steady state är 6 l (19,8 %).
Metabolism
Metabolismvägen för retifanlimab har inte karakteriserats. Retifanlimab förväntas kataboliseras genom proteinnedbrytningsprocesser.
Eliminering
Det geometriska medelvärdet (CV %) för clearance av retifanlimab efter den första dosen var 0,301 l/dag (38,3 %) och minskade över tid med 22,9 %, vilket gav en clearance vid steady state på 0,232 l/dag (35,7 %). För den rekommenderade dosen på 500 mg var 4:e vecka var halveringstiden 15,6 dagar (31,5 %) efter den första dosen och 19,8 dagar (29,9 %) vid steady state.
Särskilda patientgrupper
Följande faktorer förväntas inte ha några kliniskt relevanta effekter på farmakokinetiken för retifanlimab: ålder (intervall: 18‑94 år),vikt (33‑133 kg), kön, etniskt ursprung eller tumörbörda.
Nedsatt njurfunktion
Effekten av nedsatt njurfunktion på clearance för retifanlimab utvärderades genom populationsfarmakokinetiska analyser av patienter med lätt (n = 354) eller måttligt (n = 151) nedsatt njurfunktion (eGFR 30‑89 ml/min/1,73m2; n = 505) jämfört med patienter med normal njurfunktion (eGFR ≥ 90 ml/min/1,73m2; n = 263). Inga kliniskt relevanta skillnader sågs i clearance för retifanlimab. Det finns begränsade data från patienter med gravt nedsatt njurfunktion (n = 4, lägsta eGFR 26,0 ml/min/1,73m2). Retifanlimab har inte studerats hos patienter med terminal njursjukdom.
Nedsatt leverfunktion
Effekten av nedsatt leverfunktion på clearance för retifanlimab utvärderades genom populationsfarmakokinetiska analyser av patienter med lätt (n = 93; totalbilirubin > ULN till 1,5 x ULN eller ASAT > ULN) nedsatt leverfunktion jämfört med patienter med normal (n = 692; totalbilirubin och ASAT ≤ ULN) leverfunktion. Inga kliniskt relevanta skillnader sågs i clearance för retifanlimab. Det finns begränsade data från patienter med måttligt (n = 1; totalbilirubin 1,5‑3,0 x ULN och godtyckligt ASAT) nedsatt leverfunktion. Retifanlimab har inte studerats hos patienter med gravt (totalbilirubin 3,0‑10 x ULN och godtyckligt ASAT) nedsatt leverfunktion.
Prekliniska säkerhetsuppgifter
Inga fynd av toxikologisk betydelse observerade hos apor i studier på högst 13 veckor vid exponeringar som var betydligt högre än den kliniska exponeringen vid den rekommenderade dosen 500 mg retifanlimab var 4:e vecka.
Inga studier har utförts för att bedöma retifanlimabs karcinogena eller gentoxiska potential.
Inga studier avseende reproduktions‑ och utvecklingstoxicitet hos djur har utförts med retifanlimab. En central funktion hos PD‑1/PD‑L1‑signalvägen är att bevara graviditet genom att upprätthålla moderns immuntolerans mot fostret. I modeller med dräktiga möss har blockering av PD‑L1‑signalen visat sig störa toleransen för fostret och leda till ökad fosterförlust; potentiella risker med administrering av retifanlimab under graviditet innefattar därför ökad förekomst av missfall eller dödfödsel. Såsom rapporteras i litteraturen sågs inga missbildningar relaterade till blockaden av PD‑1/PD‑L1‑signalen i avkomman till dessa djur; dock förekom immunmedierade sjukdomar hos PD‑1‑ och PD‑L1‑knockout‑möss. På grund av läkemedlets verkningsmekanism kan exponering för retifanlimab hos foster öka risken för utveckling av immunmedierade sjukdomar eller ändring av det normala immunsvaret.
Farmaceutiska uppgifter
Förteckning över hjälpämnen
Natriumacetattrihydrat (för justering av pH) (E262)
Ättiksyra, koncentrerad (E260)
Sackaros
Polysorbat 80 (E433)
Vatten för injektionsvätskor
Inkompatibiliteter
Då blandbarhetsstudier saknas får detta läkemedel inte blandas med andra läkemedel och/eller spädningsvätskor förutom de som nämns i avsnitt Särskilda anvisningar för destruktion och övrig hantering. Andra läkemedel får inte ges samtidigt genom samma infusionsslang.
Hållbarhet
Oöppnad injektionsflaska
2 år
Efter spädning
Kemisk och fysikalisk stabilitet under användning har visats i 24 timmar vid 2 °C‑8 °C och i 8 timmar i rumstemperatur (20 °C‑25 °C).
Ur ett mikrobiologiskt perspektiv ska produkten användas omedelbart. Om den inte används omedelbart ligger ansvaret för hållbarhetstider under användning och förvaringsförhållanden före användning på användaren och ska normalt inte vara längre än 24 timmar vid 2 ºC‑8 ºC, om inte spädningen skett under kontrollerade och validerade aseptiska förhållanden.
Särskilda förvaringsanvisningar
Förvaras i kylskåp (2 °C‑8 °C).
Får ej frysas.
Förvaras i originalförpackningen. Ljuskänsligt.
Förvaringsanvisningar för läkemedlet efter spädning finns i avsnitt Hållbarhet.
Förpackningstyp och innehåll
Markkinoilla olevat pakkaukset
Ei markkinoilla olevia pakkauksia.
PF-selosteen tieto
Injektionsflaska av typ 1‑glas förseglad med en gummipropp av FluroTec‑belagd klorbutyl, aluminiumförsegling och snäpplock av plast, innehållande 20 ml koncentrat.
En kartong innehåller en injektionsflaska.
Läkemedlets utseende:
Klar till lätt opaliserande, färglös till svagt gul lösning med ett pH på 5,1 och osmolalitet mellan 275 och 355 mOsm/kg.
Särskilda anvisningar för destruktion och övrig hantering
Beredning och administrering
-
Läkemedel som ges parenteralt ska inspekteras visuellt med avseende på partiklar och missfärgning före administrering. Retifanlimab är en klar till lätt opaliserande, färglös till svagt gul lösning utan synliga partiklar. Kassera injektionsflaskan om lösningen är grumlig, missfärgad eller innehåller synliga partiklar.
-
Skaka inte injektionsflaskan.
-
Dra upp 20 ml (500 mg) retifanlimabkoncentrat ur injektionsflaskan och för över det i en infusionspåse innehållande natriumkloridlösning 9 mg/ml (0,9 %) för injektion, , eller glukoslösning 50 mg/ml (5 %) för injektion, för att bereda en utspädd lösning med en slutlig koncentration på 1,4 mg/ml till 10 mg/ml. Använd infusionspåsar av polyvinylklorid (PVC) och di‑2‑etylhexylftalat (DEHP), polyolefinsampolymer, polyolefin med polyamid eller etylvinylacetat.
-
Blanda den utspädda lösningen genom att varsamt vända infusionspåsen. Skaka inte infusionspåsen.
-
Ur mikrobiologisk synvinkel ska den utspädda lösningen användas omedelbart efter beredningen. Om den inte används omedelbart har kemisk och fysikalisk stabilitet under användning visats:
i 8 timmar i rumstemperatur (20 °C‑25 °C) (inklusive infusionstiden).
ELLERi 24 timmar i kylskåp (2 °C‑8 °C). Om den utspädda lösningen förvarats i kylskåp, låt den anta rumstemperatur före administrering. Den utspädda lösningen måste administreras inom 4 timmar (inklusive infusionstiden) efter att den tagits ut ur kylskåpet. Får ej frysas.
-
Kassera om den utspädda lösningen är missfärgad eller innehåller främmande partiklar utöver spårmängder av halvgenomskinliga till vita partiklar.
-
Administrera retifanlimablösningen genom intravenös infusion under 30 minuter med ett inbyggt eller anslutet, sterilt, icke‑pyrogent filter av polyetersulfon, polyvinylidenfluorid eller cellulosaacetat med låg proteinbindningsgrad (porstorlek 0,2‑5 mikrometer) eller ett inbyggt eller anslutet meshfilter med en porstorlek på 15 mikrometer.
-
Administrera inte andra läkemedel samtidigt genom samma infusionsslang.
Destruktion
-
Retifanlimab är endast avsett för engångsbruk; kassera eventuellt oanvänt läkemedel i injektionsflaskan.
-
Ej använt läkemedel och avfall ska kasseras enligt gällande anvisningar.
Atc-kod
L01FF10
Datum för översyn av produktresumén
05.03.2026
Yhteystiedot
Paasheuvelweg 25
1105 BP Amsterdam
Netherlands
09 7479 0132
eumedinfo@incyte.com