
TECVAYLI injektionsvätska, lösning 10 mg/ml, 90 mg/ml
 Lääketurva
Riskienminimointimateriaalit
Potilas
Observera
▼Detta läkemedel är föremål för utökad övervakning. Detta kommer att göra det möjligt att snabbt identifiera ny säkerhetsinformation. Hälso- och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning. Se avsnitt Biverkningar om hur man rapporterar biverkningar.
Kvalitativ och kvantitativ sammansättning
Tecvayli 10 mg/ml injektionsvätska, lösning
En 3 ml injektionsflaska innehåller 30 mg teklistamab (10 mg/ml).
Tecvayli 90 mg/ml injektionsvätska, lösning
En 1,7 ml injektionsflaska innehåller 153 mg teklistamab (90 mg/ml).
Teklistamab är en humaniserad immunglobulin G4‑prolin, alanin, alanin (IgG4‑PAA) bispecifik antikropp riktad mot antigenet BCMA (B-Cell Maturation Antigen) och CD3‑receptorer, producerad i en däggdjurscellinje (kinesisk hamsterovarie [CHO]) med rekombinant DNA‑teknik.
Hjälpämne med känd effekt
Varje 3 ml injektionsflaska innehåller 1,2 mg (0,4 mg/ml) polysorbat 20.
Varje 1,7 ml injektionsflaska innehåller 0,68 mg (0,4 mg/ml) polysorbat 20.
För fullständig förteckning över hjälpämnen, se avsnitt Förteckning över hjälpämnen.
Läkemedelsform
Injektionsvätska, lösning (injektionsvätska).
Kliniska uppgifter
Terapeutiska indikationer
TECVAYLI är indicerat
-
i kombination med daratumumab för behandling av vuxna patienter med recidiverande eller refraktärt multipelt myelom som har fått minst en tidigare terapi
-
som monoterapi för behandling av vuxna patienter med recidiverande och refraktärt multipelt myelom som har fått minst tre tidigare terapier, inkluderande ett immunmodulerande medel, en proteasomhämmare och en anti‑CD38‑antikropp, och som har uppvisat sjukdomsprogression vid den senaste behandlingen.
Villkor
Hoito tulee aloittaa ja sitä tulee seurata multippelin myelooman (MM) hoitoon perehtyneiden lääkäreiden valvonnassa.
Dosering och administreringssätt
Behandling med Tecvayli ska sättas in och övervakas av läkare med erfarenhet av behandling av multipelt myelom.
Tecvayli ska administreras av hälso- och sjukvårdspersonal med adekvat medicinsk utbildning och lämplig medicinsk utrustning för att behandla allvarliga reaktioner, inklusive cytokinfrisättningssyndrom (CRS) (se avsnitt Varningar och försiktighet).
Dosering
Läkemedel för premedicinering ska administreras före varje dos av TECVAYLI i dosupptrappningsschemat (se nedan).
Dosupptrappningsschemat för TECVAYLI ska inte användas till patienter med aktiv infektion (se tabell 4 och avsnitt Varningar och försiktighet).
Behandling med TECVAYLI ska sättas in enligt dosupptrappningsschemat i tabell 1 och 2 för att minska förekomsten och allvarlighetsgraden av cytokinfrisättningssyndrom. På grund av risken för cytokinfrisättningssyndrom ska patienterna instrueras att hålla sig i närheten av en vårdinrättning och övervakas för tecken och symtom dagligen under 48 timmar efter administrering av alla doser i dosupptrappningsschemat för TECVAYLI (se avsnitt Varningar och försiktighet).
Om de rekommenderade doserna eller doseringsschemat vid insättning av behandling eller återinsättning av behandling efter försenade doser inte följs, kan förekomst och allvarlighetsgrad av biverkningar relaterade till verkningsmekanismen, särskilt cytokinfrisättningssyndrom, öka (se avsnitt Varningar och försiktighet).
Rekommenderat doseringsschema för kombinationsbehandling med daratumumab
Doseringsschemat för TECVAYLI i tabell 1 är för kombinationsbehandling med daratumumab.
Tabell 1: Doseringsschema för TECVAYLI för kombinationsbehandling med daratumumab | |||
Doseringsschemaa | Vecka/dag | Dosb | |
Dag 1 | Endast dosering med daratumumab | ||
Dosupptrappningsschemac | Dag 2d | Upptrappningsdos 1 | 0,06 mg/kg |
Dag 4e | Upptrappningsdos 2 | 0,3 mg/kg | |
Dag 8f | Första behandlingsdos | 1,5 mg/kg | |
Doseringsschema varje veckac | Vecka 3 till 8g | Efterföljande behandlingsdoser | 1,5 mg/kg |
Doseringsschema varannan vecka (Q2W)c | Vecka 9 till 24h | Efterföljande behandlingsdoser | 3 mg/kg |
Doseringsschema var fjärde vecka (Q4W)c | Från vecka 25h | Efterföljande behandlingsdoser | 3 mg/kg |
a Första behandlingsdosen av TECVAYLI måste administreras minst 3 timmar efter daratumumab, och därefter måste TECVAYLI administreras minst 15 minuter efter daratumumab. | |||
För instruktioner för dosering och administrering av daratumumab, se avsnitt Farmakodynamiska egenskaper. Se även instruktionerna för monoterapi i produktresumén för daratumumab injektionsvätska, lösning för subkutan injektion, med undantag av premedicinering med dexametason (eller motsvarande) som inte ska administreras efter dosupptrappningssschemat för TECVAYLI.
Rekommenderat doseringsschema för monoterapi
Det rekommenderade doseringsschemat för TECVAYLI finns i tabell 2. Den rekommenderade dosen av TECVAYLI är 1,5 mg/kg som subkutan (s.c.) injektion varje vecka, efter upptrappningsdoser på 0,06 mg/kg och 0,3 mg/kg. Hos patienter som har en komplett respons eller bättre under minst 6 månader kan en minskad doseringsfrekvens på 1,5 mg/kg s.c. varannan vecka övervägas (se avsnitt Farmakodynamiska egenskaper).
Tabell 2: Doseringsschema för TECVAYLI för monoterapi | |||
Doseringsschema | Dag | Dosa | |
Alla patienter | |||
Dosupptrappningsschemab | Dag 1 | Upptrappningsdos 1 | 0,06 mg/kg s.c. engångsdos |
Dag 3c | Upptrappningsdos 2 | 0,3 mg/kg s.c. engångsdos | |
Dag 5d | Första behandlingsdos | 1,5 mg/kg s.c. engångsdos | |
Doseringsschema varje veckab | En vecka efter första behandlingsdosen och varje vecka däreftere | Efterföljande behandlingsdoser | 1,5 mg/kg s.c. en gång per vecka |
Patienter som har en komplett respons eller bättre under minst 6 månader | |||
Doseringsschema varannan vecka (Q2W)b | Överväg att minska doseringsfrekvensen till 1,5 mg/kg s.c. varannan vecka | ||
a Dosen är baserad på faktisk kroppsvikt och ska administreras subkutant. | |||
Se tabell 11, 12, 13 och 14 för att fastställa doseringen baserat på förutbestämda viktintervall (se avsnitt Särskilda anvisningar för destruktion och övrig hantering).
Behandlingslängd
Patienterna ska behandlas med Tecvayli tills sjukdomsprogression eller oacceptabel toxicitet.
Läkemedel för premedicinering
Följande läkemedel för premedicinering måste administreras 1 till 3 timmar före varje dos i dosupptrappningsschemat för TECVAYLI (se tabell 1 och 2) för att minska risken för cytokinfrisättningssyndrom (se avsnitt Varningar och försiktighet och Biverkningar).
-
Kortikosteroid (16 mg dexametason oralt eller intravenöst).
-
Antihistamin (50 mg difenhydramin oralt eller intravenöst, eller motsvarande).
-
Antipyretika (650 till 1 000 mg paracetamol oralt eller intravenöst, eller motsvarande).
Administrering av läkemedel för premedicinering kan även krävas före administrering av efterföljande doser av Tecvayli för följande patienter:
-
Patienter som får upprepade doser enligt dosupptrappningsschemat för Tecvayli på grund av dosförseningar (se tabell 3), eller
-
Patienter som drabbats av CRS efter den föregående dosen (tabell 4).
Profylaktisk behandling
Profylaktisk behandling av infektioner beskrivs i avsnitt Varningar och försiktighet.
Återinsättning av Tecvayli efter dosförsening
Om en dos av TECVAYLI är försenad ska behandling återinsättas baserat på de rekommendationer som anges i tabell 3 och TECVAYLI återupptas enligt doseringsschemat (se tabell 1 och 2). Läkemedel för premedicinering ska administreras enligt tabell 3.
Tabell 3: Rekommendationer för återinsättning av behandling med TECVAYLI efter dosförsening | ||
Senast administrerade dos | Förseningens längd från den senaste administrerade dosen | Åtgärd |
Upptrappningsdos 1 | Mer än 1 vecka (> 7 dagar) | Återinsätt enligt dosupptrappningsschemat för TECVAYLI med upptrappningsdos 1 (0,06 mg/kg)a. |
Upptrappningsdos 2 | Mer än 1 vecka till mindre än eller lika med 4 veckor (8 dagar till ≤ 28 dagar) | Upprepa upptrappningsdos 2 (0,3 mg/kg)a och fortsätt med dosupptrappningsschemat för TECVAYLI. |
Mer än 4 veckor (> 28 dagar) | Återinsätt enligt dosupptrappningsschemat för TECVAYLI med upptrappningsdos 1 (0,06 mg/kg)a. | |
Alla behandlingsdoser | Mer än 1 vecka till mindre än eller lika med 9 veckor (8 dagar till ≤ 63 dagar) | Fortsätt med TECVAYLI enligt senaste behandlingsdos och schema. |
Mer än 9 veckor till mindre än eller lika med 16 veckor (64 dagar till ≤ 112 dagar) | Återinsätt enligt dosupptrappningsschemat för TECVAYLI med upptrappningsdos 2 (0,3 mg/kg)a. | |
Mer än 16 veckor (> 112 dagar) | Återinsätt enligt dosupptrappningsschemat för TECVAYLI med upptrappningsdos 1 (0,06 mg/kg)a. | |
a Läkemedel för premedicinering ska administreras innan dosen av TECVAYLI ges. | ||
Dosändringar
Behandling med TECVAYLI ska sättas in enligt dosupptrappningsschemat i tabell 1 och 2.
Monoterapi: Dosminskningar av Tecvayli rekommenderas inte.
Kombinationsbehandling: Dosminskningar av TECVAYLI rekommenderas inte under dosupptrappning eller vid den första behandlingsdosen på 1,5 mg/kg. Rekommendationer för hantering av toxiciteter vid efterföljande behandlingsdoser beskrivs i avsnitt Varningar och försiktighet.
Se produktresumén för daratumumab injektionsvätska, lösning för subkutan injektion, för information om dosändringar för daratumumab.
Dosförseningar kan krävas för att hantera toxiciteter relaterade till Tecvayli (se avsnitt Varningar och försiktighet). Rekommendationer om återinsättning av Tecvayli efter en dosförsening finns i tabell 3.
Rekommenderade åtgärder vid biverkningar efter administrering av Tecvayli finns i tabell 4.
Tabell 4: Rekommenderade åtgärder vid biverkningar efter administrering av TECVAYLI | ||
Biverkningar | Grad | Åtgärder |
Cytokinfrisättnings-syndroma (se avsnitt Varningar och försiktighet) | Grad 1
|
|
Grad 2
Grad 3 (varaktighet mindre än 48 timmar)
|
| |
Grad 3 (återkommande eller varaktighet mer än 48 timmar)
Grad 4
|
| |
Immuneffektorcell-associerat neurotoxicitetssyndrom (ICANS)d (se avsnitt Varningar och försiktighet). | Grad 1 |
|
Grad 2 Grad 3 (första uppkomst) |
| |
Grad 3 (återkommande) Grad 4 |
| |
Infektioner (se avsnitt Varningar och försiktighet.) | Alla grader |
|
Grad 3 Grad 4 |
| |
Hematologiska toxiciteter (se avsnitt Varningar och försiktighet och Biverkningar) | Absolut neutrofilantal under 0,5Í109/l |
|
Febril neutropeni |
| |
Hemoglobin lägre än 8 g/dl |
| |
Monoterapi: Trombocytantal lägre än 25 000/µl Trombocytantal mellan 25 000/µl och 50 000/µl med blödning Kombinationsbehandling: Trombocytantal lägre än 50 000/µl | Monoterapi
Kombinationsbehandling
| |
Övriga biverkningar (se avsnitt Biverkningar)e | Grad 3 Grad 4 |
|
a Baserat på American Society for Transplantation and Cellular Therapy (ASTCT) gradering av CRS (Lee et al 2019). | ||
Särskilda populationer
Pediatrisk population
Det finns ingen relevant användning av Tecvayli för en pediatrisk population för behandling av multipelt myelom.
Äldre
Ingen dosjustering krävs (se avsnitt Farmakokinetiska egenskaper).
Nedsatt njurfunktion
Ingen dosjustering rekommenderas för patienter med lätt eller måttligt nedsatt njurfunktion (se även avsnitt Farmakokinetiska egenskaper).
Nedsatt leverfunktion
Ingen dosjustering rekommenderas för patienter med lätt nedsatt leverfunktion (se avsnitt Farmakokinetiska egenskaper).
Administreringssätt
Tecvayli är endast avsett för subkutan injektion.
Anvisningar om hantering av läkemedlet före administrering finns i avsnitt Särskilda anvisningar för destruktion och övrig hantering.
Kontraindikationer
Överkänslighet mot den aktiva substansen eller mot något hjälpämne som anges i avsnitt Förteckning över hjälpämnen.
Varningar och försiktighet
Spårbarhet
För att underlätta spårbarhet av biologiska läkemedel ska läkemedlets namn och tillverkningssatsnummer dokumenteras.
Cytokinfrisättningssyndrom (CRS)
Cytokinfrisättningssyndrom, inkluderande livshotande eller dödliga reaktioner, kan uppkomma hos patienter som får Tecvayli.
Kliniska tecken och symtom på CRS kan inkludera, men är inte begränsade till, feber, hypoxi, frossa, hypotoni, takykardi, huvudvärk och förhöjda leverenzymer. Potentiellt livshotande komplikationer av CRS kan inkludera nedsatt hjärtfunktion, andnödssyndrom hos vuxna, neurologisk toxicitet, njur- och/eller leversvikt, och disseminerad intravasal koagulation (DIC).
Behandling med Tecvayli ska inledas enligt dosupptrappningsschemat för att minska risken för CRS. Läkemedel för premedicinering (kortikosteroider, antihistaminer och antipyretika) ska administreras före varje dos i dosupptrappningsschemat för Tecvayli för att minska risken för CRS (se avsnitt Dosering och administreringssätt).
Följande patienter ska instrueras att hålla sig i närheten av en vårdinrättning och övervakas dagligen under 48 timmar:
-
Om patienten har fått en dos enligt dosupptrappningsschemat för Tecvayli (för CRS).
-
Om patienten har fått Tecvayli efter att ha fått CRS av grad 2 eller högre.
Patienter som får CRS efter den föregående dosen ska få läkemedel för premedicinering före nästa dos av Tecvayli.
Patienterna ska rådas att uppsöka sjukvård om tecken eller symtom på CRS uppkommer. Vid det första tecknet på CRS ska patienterna omedelbart utvärderas för sjukhusinläggning. Behandling med understödjande vård, tocilizumab och/eller kortikosteroider ska sättas in baserat på allvarlighetsgrad enligt tabell 5 nedan. Användning av myeloida tillväxtfaktorer, särskilt granulocyt-makrofagkolonistimulerande faktor (GM‑CSF) har potential att förvärra CRS-symtom och ska undvikas under CRS. Behandling med TECVAYLI ska inte ges förrän CRS har gått tillbaka i enlighet med tabell 4 (se avsnitt Dosering och administreringssätt).
Behandling av cytokinfrisättningssyndrom
CRS ska identifieras baserat på kliniska fynd. Patienter ska utvärderas och behandlas för andra orsaker till feber, hypoxi och hypotoni.
Vid misstanke om CRS ska TECVAYLI inte ges förrän biverkningen har gått tillbaka (se tabell 4). CRS ska behandlas enligt rekommendationerna i tabell 5. Understödjande vård för CRS (inklusive men inte begränsat till antipyretika, intravenös vätsketillförsel, vasopressorer, syrgastillförsel osv.) ska ges vid behov. Laboratorieprover för att kontrollera för disseminerad intravaskulär koagulation (DIC), hematologiska parametrar samt lung-, hjärt-, njur- och leverfunktion ska övervägas.
Tabell 5: Rekommendationer för behandling av cytokinfrisättningssyndrom med tocilizumab och kortikosteroider | |||
Grade | Symtom | Tocilizumaba | Kortikosteroiderb |
Grad 1 | Temperatur ≥ 38 °Cc | Kan övervägas | Kan övervägas |
Grad 2 | Temperatur ≥ 38 °Cc med antingen:
| Administrera tocilizumabb 8 mg/kg intravenöst under 1 timme (överskrid inte 800 mg). Upprepa behandlingen med tocilizumab var 8:e timme efter behov, om patienten inte svarar på intravenös vätsketillförsel eller ökad syrgastillförsel. Begränsa till maximalt 3 doser under en 24‑timmarsperiod, maximalt totalt 4 doser. | Om ingen förbättring ses inom 24 timmar efter insättning av tocilizumab, administrera metylprednisolon 1 mg/kg intravenöst två gånger dagligen eller dexametason 10 mg intravenöst var 6:e timme. Fortsätt använda kortikosteroider tills händelsen är av grad 1 eller lägre, minska därefter successivt under 3 dagar. |
Grad 3 | Temperatur ≥ 38 °Cc med antingen:
| Administrera tocilizumab 8 mg/kg intravenöst under 1 timme (överskrid inte 800 mg). Upprepa behandlingen med tocilizumab efter behov var 8:e timme vid uteblivet svar på intravenös vätsketillförsel eller ökad syrgastillförsel. Begränsa till maximalt 3 doser under en 24‑timmarsperiod, maximalt totalt 4 doser. | Om ingen förbättring ses, administrera metylprednisolon 1 mg/kg intravenöst två gånger dagligen eller dexametason 10 mg intravenöst var 6:e timme. Fortsätt använda kortikosteroider tills händelsen är av grad 1 eller lägre, minska därefter successivt under 3 dagar. |
Grad 4 | Temperatur ≥ 38 °Cc med antingen:
| Administrera tocilizumab 8 mg/kg intravenöst under 1 timme (överskrid inte 800 mg). Upprepa behandlingen med tocilizumab efter behov var 8:e timme vid uteblivet svar på intravenös vätsketillförsel eller ökad syrgastillförsel. Begränsa till maximalt 3 doser under en 24‑timmarsperiod, maximalt totalt 4 doser. | Som ovan eller administrera metylprednisolon 1 000 mg intravenöst per dag under 3 dagar enligt läkarens bedömning. Om ingen förbättring sker eller om tillståndet försämras, överväg alternativa immunhämmande medelb. |
a Se förskrivningsinformationen för tocilizumab för mer information. | |||
Immuneffektorcell‑associerat neurotoxicitetssyndrom (ICANS)
Allvarligt, livshotande eller dödligt immuneffektorcell-associerat neurotoxicitetssyndrom(ICANS) uppkom efter behandling med TECVAYLI.
Patienter ska övervakas för tecken eller symtom på ICANS under behandling och behandlas omgående.
Patienter ska rådas att uppsöka sjukvård om tecken eller symtom på ICANS uppkommer. Vid det första tecknet på ICANS ska patienter omedelbart utvärderas och behandlas baserat på allvarlighetsgrad. Patienter som får ICANS av grad 2 eller högre eller första uppkomst av ICANS av grad 3 vid den föregående dosen av TECVAYLI ska instrueras att hålla sig i närheten av en vårdinrättning och övervakas för tecken och symtom dagligen under 48 timmar.
Vid ICANS ska behandling med TECVAYLI inte ges enligt vad som anges i tabell 4 (se avsnitt Dosering och administreringssätt).
På grund av risken för ICANS ska patienter rådas att inte köra bil eller hantera tunga maskiner under dosupptrappningsschemat för TECVAYLI, under 48 timmar efter avslutat dosupptrappningsschema för TECVAYLI och i händelse av ny debut av neurologiska symtom (se avsnitt Effekter på förmågan att framföra fordon och använda maskiner).
Behandling av ICANS
Vid första tecken på ICANS ska neurologisk bedömning övervägas. Andra orsaker till neurologiska symtom ska uteslutas. TECVAYLI ska inte ges förrän biverkningen har gått tillbaka (se tabell 4). Intensivvård och understödjande behandling ska sättas in vid allvarligt eller livshotande ICANS. Allmän behandling av ICANS med eller utan samtidig CRS sammanfattas i tabell 6.
Tabell 6: Riktlinjer för behandling av immuneffektorcell-associerat neurotoxicitetssyndrom (ICANS) | |||
Grad | Symtoma | Samtidig CRS | Ingen samtidig CRS |
Grad 1 | ICE-poäng 7‑9b Eller, nedsatt medvetandegradc: vaknar spontant. | Behandling av CRS enligt tabell 5. Övervaka neurologiska symtom och överväg neurologisk konsultation och utvärdering enligt läkarens bedömning. | Övervaka neurologiska symtom och överväg neurologisk konsultation och utvärdering enligt läkarens bedömning. |
Överväg icke-sederande antiepileptika (t.ex. levetiracetam) för anfallsprofylax. | |||
Grad 2 | ICE-poäng 3‑6b Eller, nedsatt medvetandegradc: vaknar av röst. | Administrera tocilizumab enligt tabell 5 för behandling av CRS. Om ingen förbättring ses efter insättning av tocilizumab, administrera 10 mg dexametasond intravenöst var 6:e timme, om inte andra kortikosteroider redan ges. Fortsätt med dexametason tills tillbakagång till grad 1 eller lägre, minska därefter successivt. | Administrera 10 mg dexametasond intravenöst var 6:e timme. Fortsätt med dexametason tills tillbakagång till grad 1 eller lägre, minska därefter successivt. |
Överväg icke-sederande antiepileptika (t.ex. levetiracetam) för anfallsprofylax. Överväg neurologisk konsultation och andra specialister för ytterligare utvärdering, vid behov. | |||
Grad 3 | ICE-poäng 0‑2b Eller, nedsatt medvetandegradc: vaknar endast av taktila stimuli, eller epileptiska krampanfallc, antingen:
förhöjt intrakraniellt tryck: fokalt/lokalt ödem vid neuroavbildningc. | Administrera tocilizumab enligt tabell 5 för behandling av CRS. Administrera dessutom 10 mg dexametasond intravenöst med den första dosen av tocilizumab och upprepa dosen var 6:e timme. Fortsätt med användning av dexametason tills tillbakagång till grad 1 eller lägre, minska därefter successivt. | Administrera 10 mg dexametasond intravenöst var 6:e timme. Fortsätt med användning av dexametason tills tillbakagång till grad 1 eller lägre, minska därefter successivt. |
Överväg icke-sederande antiepileptika (t.ex. levetiracetam) för anfallsprofylax. Överväg neurologisk konsultation och andra specialister för ytterligare utvärdering, vid behov. | |||
Grad 4 | ICE‑poäng 0b Eller, nedsatt medvetandegradc antingen:
epileptiska krampanfallc, antingen:
motoriska fyndc:
förhöjt intrakraniellt tryck / cerebralt ödemc med tecken/symtom såsom:
| Administrera tocilizumab enligt tabell 5 för behandling av CRS. Som ovan eller överväg administrering av 1 000 mg metylprednisolon intravenöst per dag med den första dosen tocilizumab och fortsätt administrera 1 000 mg metylprednisolon intravenöst per dag under 2 eller flera dagar. | Som ovan eller överväg administrering av 1 000 mg metylprednisolon intravenöst per dag under 3 dagar. Vid förbättring, behandla enligt ovan. |
Överväg icke-sederande antiepileptika (t.ex. levetiracetam) för anfallsprofylax, Överväg neurologisk konsultation och andra specialister för ytterligare utvärdering, vid behov. Vid förhöjt intrakraniellt tryck/cerebralt ödem, se klinikens behandlingsriktlinjer. | |||
a Behandling bestäms av den allvarligaste händelsen som inte kan tillskrivas någon annan orsak. | |||
Infektioner
Svåra, livshotande eller dödliga infektioner har rapporterats hos patienter som fått TECVAYLI (se avsnitt Biverkningar). Nya eller reaktiverade virusinfektioner uppkom under behandling med TECVAYLI.
Patienter ska övervakas för tecken och symtom på infektion före och under behandling med TECVAYLI och behandlas på lämpligt sätt. Försiktighetsåtgärder för infektion (inkluderande vaccinationer) och antimikrobiella medel (t.ex. förebyggande av Pneumocystis jirovecii‑pneumoni), inkluderande antibiotika- eller antivirusprofylax (t.ex. förebyggande av reaktivering av herpes zoster), ska administreras enligt klinikens lokala riktlinjer. Förekomsten av infektioner är högre under de första månaderna av behandling och minskar över tid med TECVAYLI.
TECVAYLI dosupptrappningsschema ska inte administreras till patienter med aktiv infektion. Efterföljande doser av TECVAYLI ska inte ges som angivet i tabell 4 (se avsnitt Dosering och administreringssätt).
Progressiv multifokal leukoencefalopati (PML), som kan vara dödligt, har också rapporterats hos patienter som får TECVAYLI. Patienter ska övervakas för ny debut eller förändringar av befintliga neurologiska tecken eller symtom. Om PML misstänks ska behandlingen med TECVAYLI avbrytas och lämplig diagnostisk testning inledas. Om PML bekräftas måste behandlingen med TECVAYLI sättas ut.
Reaktivering av hepatit B
Reaktivering av hepatit B-virus kan uppkomma hos patienter behandlade med läkemedel riktade mot B‑celler, och i vissa fall, leda till fulminant hepatit, leversvikt och dödsfall.
Patienter med tecken på positiv HBV-serologi ska övervakas för kliniska tecken och laboratorietecken på reaktivering av HBV när de får TECVAYLI, och under minst sex månader efter avslutad behandling med TECVAYLI.
Hos patienter som utvecklar reaktivering av HBV när de står på behandling med TECVAYLI ska behandling med TECVAYLI inte ges enligt tabell 4 och behandlas enligt klinikens lokala riktlinjer (se avsnitt Dosering och administreringssätt).
Hypogammaglobulinemi
Hypogammaglobulinemi har rapporterats hos patienter som får TECVAYLI (se avsnitt Biverkningar).
Immunglobulinnivåer ska övervakas under behandling med TECVAYLI. Intravenös eller subkutan immunglobulinbehandling ska användas för att upprätthålla IgG-nivåerna i serum ≥ 400 mg/dl. Försiktighetsåtgärder för infektion och antimikrobiella medel, inkluderande antibiotika- eller antivirusprofylax, ska användas enligt klinikens lokala riktlinjer.
Vacciner
Immunsvar på vacciner kan vara nedsatt vid behandling av TECVAYLI.
Säkerheten för immunisering med levande virusvacciner under eller efter behandling med TECVAYLI har inte studerats. Vaccination med levande virusvacciner rekommenderas inte under minst 4 veckor före behandlingsstart, under behandling och minst 4 veckor efter behandling.
Neutropeni
Neutropeni och febril neutropeni har rapporterats hos patienter som fått TECVAYLI (se avsnitt Biverkningar).
Blodstatus ska övervakas vid baslinjen och regelbundet under behandling. Understödjande vård ska ges enligt klinikens lokala riktlinjer.
Patienter med neutropeni ska övervakas för tecken på infektion.
Behandling med TECVAYLI ska inte ges i fall som angivet i tabell 4 (se avsnitt Dosering och administreringssätt).
Tumörexacerbation (tumour flare)
Tumörexacerbation har rapporterats hos patienter som får TECVAYLI (se avsnitt Biverkningar). Tecken inkluderade lokal smärta och symtom på nerv- och ryggmärgskompression på grund av övergående tumörförstoring. Tumörexacerbation innebär inte behandlingssvikt eller tumörprogression. Övervakning och utvärdering av tumörexacerbation rekommenderas hos patienter som behandlas med TECVAYLI och ska hanteras utifrån klinisk bedömning.
Hjälpämnen
Natrium
Detta läkemedel innehåller mindre än 1 mmol (23 mg) natrium per dos, d.v.s. är näst intill ”natriumfritt”.
Polysorbat
Detta läkemedel innehåller 0,4 mg polysorbat 20 per ml, vilket motsvarar 1,2 mg per 3 ml injektionsflaska och 0,68 mg per 1,7 ml injektionsflaska. Polysorbater kan orsaka överkänslighetsreaktioner.
Interaktioner
Inga interaktionsstudier har utförts med TECVAYLI.
Den initiala frisättningen av cytokiner förknippad med behandlingsstarten med TECVAYLI kan hämma CYP450-enzymer. Den största risken för interaktioner förväntas vara från insättning av dosupptrappningsschemat för TECVAYLI och upp till 7 dagar efter den första behandlingsdosen eller under en CRS-händelse. Under den här tidsperioden ska toxicitet eller läkemedelskoncentrationer (t.ex. ciklosporin) övervakas hos patienter som samtidigt får CYP450-substrat med ett smalt terapeutiskt index. Dosen av det samtidiga läkemedlet ska vid behov justeras.
Fertilitet, graviditet och amning
Fertila kvinnor/preventivmedel för män och kvinnor
Graviditetsstatus hos fertila kvinnor ska bekräftas innan behandling med Tecvayli påbörjas.
Fertila kvinnor ska använda ett effektivt preventivmedel under behandling och i fem månader efter den sista dosen av Tecvayli. I kliniska studier använde manliga patienter med en kvinnlig fertil partner ett effektivt preventivmedel under behandling och under tre månader efter den sista dosen av teklistamab.
Graviditet
Det finns inga tillgängliga data på användningen av teklistamab till gravida kvinnor eller djurdata för att bedöma risken av teklistamab vid graviditet. Humant IgG är känt för att passera placenta efter graviditetens första trimester. Därför har teklistamab, en humaniserad IgG4-baserad antikropp, potential att överföras från modern till det utvecklande fostret. Tecvayli rekommenderas inte till gravida kvinnor. Tecvayli är förknippat med hypogammaglobulinemi och därför ska bedömning av immunglobulinnivåer hos nyfödda barn till mödrar som behandlas med Tecvayli övervägas.
Amning
Det är okänt om teklistamab utsöndras i bröstmjölk från människa eller djur, påverkar det ammande barnet eller påverkar mjölkproduktionen. På grund av risken för allvarliga biverkningar av Tecvayli hos ammande spädbarn ska patienter rådas att inte amma under behandling med Tecvayli och i minst fem månader efter den sista dosen.
Fertilitet
Det finns inga data på effekten av teklistamab på fertilitet. Effekter av teklistamab på manlig och kvinnlig fertilitet har inte utvärderats i djurstudier.
Effekter på förmågan att framföra fordon och använda maskiner
TECVAYLI har påtaglig effekt på förmågan att framföra fordon och använda maskiner.
På grund av risken för ICANS är patienter som får TECVAYLI i riskzonen för nedsatt medvetandegrad (se avsnitt Biverkningar). Patienter ska instrueras att undvika att framföra fordon och hantera tunga eller potentiellt farliga maskiner under och i 48 timmar efter avslutat dosupptrappningsschema för TECVAYLI, samt i händelse av ny debut av neurologiska symtom (tabell 1 och 2) (se avsnitt Dosering och administreringssätt och avsnitt Varningar och försiktighet).
Biverkningar
Sammanfattning av säkerhetsprofilen
De vanligaste biverkningarna av någon grad hos patienter var hypogammaglobulinemi, neutropeni, cytokinfrisättningssyndrom, övre luftvägsinfektion, muskuloskeletal smärta, diarré, anemi, hosta, trötthet, reaktion vid injektionsstället, trombocytopeni, pneumoni, covid‑19, lymfopeni, feber, smärta, illamående, huvudvärk och hypokalemi.
Allvarliga biverkningar rapporterades hos 65 % av patienterna som fick TECVAYLI, inklusive pneumoni (22 %), covid‑19 (14 %), cytokinfrisättningssyndrom (11 %), övre luftvägsinfektion (7 %), sepsis (6 %), feber (3,5 %), febril neutropeni (3,1 %), diarré (2,3 %) och muskuloskeletal smärta (2,3 %).
Biverkningar i tabellform
Biverkningsfrekvenserna är baserade på total förekomst av biverkningar oavsett orsak, hos patienter med multipelt myelom exponerade för teklistamab när ett kausalt samband mellan läkemedlet och biverkningen efter noggrann utvärdering anses åtminstone rimligt sannolikt.
Säkerhetsdata för TECVAYLI utvärderades hos 739 vuxna patienter med recidiverande eller refraktärt multipelt myelom, inklusive 165 patienter från MajesTEC‑1 och 291 patienter från MajesTEC‑9 som fick subkutant (s.c.) TECVAYLI som monoterapi, med en medianlängd för behandling på 9 (intervall 0,20 till 41) månader respektive 13 (intervall 0,10 till 28) månader, samt 283 patienter från MajesTEC‑3 som fick TECVAYLI s.c. i kombination med daratumumab s.c., med en medianlängd för behandling på 32 (intervall 0,03 till 43) månader.
Tabell 7 sammanfattar biverkningar rapporterade hos patienter i MajesTEC‑1-, MajesTEC‑9- och MajesTEC‑3-studierna och efter godkännande för försäljning.
Biverkningar listas i tabell 7 efter organsystemklass och frekvens. Frekvenskategorierna definieras enligt följande: mycket vanliga (≥ 1/10), vanliga (≥ 1/100, < 1/10), mindre vanliga (≥ 1/1 000, < 1/100), sällsynta (≥ 1/10 000, < 1/1 000), mycket sällsynta (< 1/10 000) och ingen känd frekvens (kan inte beräknas från tillgängliga data).
Inom varje frekvensområde presenteras biverkningarna efter fallande allvarlighetsgrad.
Tabell 7: Biverkningar hos patienter med multipelt myelom behandlade med TECVAYLI i kliniska prövningar och efter godkännande för försäljning | ||||
Organsystemklass | Biverkning | Frekvens (alla grader) | N = 739 | |
Någon grad (%) | Grad 3 eller 4 (%) | |||
Infektioner och infestationer | Övre luftvägsinfektion1 | Mycket vanliga | 60 | 9 |
Pneumoni2 | Mycket vanliga | 34 | 24 | |
Covid‑193 | Mycket vanliga | 31 | 13 | |
Urinvägsinfektion4 | Mycket vanliga | 15 | 4,1 | |
Sepsis5 | Vanliga | 9 | 6 | |
Cellulit | Vanliga | 2 | 1,1 | |
Progressiv multifokal leukoencefalopati | Mindre vanliga | 0,1 | 0,1 | |
Neoplasier; benigna, maligna och ospecificerade tumörer (inkl. cystor och polyper) | Tumörexacerbation (tumour flare)* | Ingen känd frekvens | ||
Blodet och lymfsystemet | Neutropeni | Mycket vanliga | 71 | 65 |
Anemi6 | Mycket vanliga | 44 | 23 | |
Trombocytopeni | Mycket vanliga | 34 | 17 | |
Lymfopeni | Mycket vanliga | 26 | 24 | |
Leukopeni | Mycket vanliga | 19 | 10 | |
Febril neutropeni | Vanliga | 4,9 | 4,6 | |
Immunsystemet | Hypogammaglobulinemi7 | Mycket vanliga | 76 | 3,8 |
Cytokinfrisättningssyndrom | Mycket vanliga | 65 | 0,4 | |
Metabolism och nutrition | Hypokalemi | Mycket vanliga | 20 | 7 |
Minskad aptit | Mycket vanliga | 14 | 0,7 | |
Hypofosfatemi | Vanliga | 9 | 2,4 | |
Hyponatremi | Vanliga | 7 | 2 | |
Hyperkalemi | Vanliga | 3,5 | 0,8 | |
Hyperamylasemi | Vanliga | 3,2 | 0,9 | |
Centrala och perifera nervsystemet | Huvudvärk | Mycket vanliga | 21 | 0,9 |
Perifer neuropati8 | Mycket vanliga | 15 | 0,4 | |
Encefalopati9 | Vanliga | 6 | 0,5 | |
Immuneffektorcell-associerat neurotoxicitetssyndrom (ICANS) | Vanliga | 2,7 | 0,3 | |
Blodkärl | Blödning10 | Mycket vanliga | 10 | 1,8 |
Hypertoni11 | Mycket vanliga | 10 | 4,9 | |
Hypotoni | Vanliga | 7 | 1,1 | |
Andningsvägar, bröstkorg och mediastinum | Hosta12 | Mycket vanliga | 40 | 0,5 |
Dyspné13 | Mycket vanliga | 11 | 2,4 | |
Hypoxi | Vanliga | 3,9 | 1,8 | |
Magtarmkanalen | Diarré14 | Mycket vanliga | 45 | 4,2 |
Illamående | Mycket vanliga | 22 | 0,4 | |
Förstoppning | Mycket vanliga | 16 | 0,1 | |
Kräkningar | Mycket vanliga | 16 | 0,5 | |
Buksmärta15 | Mycket vanliga | 12 | 0,5 | |
Muskuloskeletala systemet och bindväv | Muskuloskeletal smärta16 | Mycket vanliga | 45 | 3,4 |
Muskelkramper | Vanliga | 6 | 0 | |
Allmänna symtom och/eller symtom vid administreringsstället | Reaktion vid injektionsstället17 | Mycket vanliga | 37 | 0,1 |
Trötthet18 | Mycket vanliga | 37 | 3,2 | |
Feber | Mycket vanliga | 25 | 0,7 | |
Smärta19 | Mycket vanliga | 24 | 0,9 | |
Ödem20 | Mycket vanliga | 12 | 0,3 | |
Undersökningar och provtagningar | Förhöjda transaminaser21 | Mycket vanliga | 16 | 2,8 |
Minskad vikt | Mycket vanliga | 13 | 2 | |
Förhöjt gamma-glutamyltransferas | Vanliga | 10 | 2,3 | |
Förhöjt lipas | Vanliga | 8 | 1,1 | |
Observera: Biverkningarna graderas enligt NCI‑CTCAE Version 5.0, förutom ICANS och CRS som graderas enligt ASTCT‑konsensusgradering (Lee et al 2019). | ||||
Beskrivning av utvalda biverkningar
Cytokinfrisättningssyndrom
I kliniska prövningar (monoterapi och kombinationsbehandling; N = 739) rapporterades CRS hos 65 % av patienterna efter behandling med TECVAYLI. 27 % av patienterna drabbades av mer än en CRS-händelse. De flesta patienter upplevde CRS under det initiala dosupptrappningsschemat (upptrappningsdos 1 (37 %), upptrappningsdos 2 (33 %) eller den initiala behandlingsdosen (21 %)). CRS-händelserna var av grad 1 (47 %), grad 2 (17 %) eller grad 3 (0,4 %). Mediantiden till debut av CRS var 2 (intervall: 1 till 9) dagar efter den senaste dosen, och medianvaraktigheten för CRS var 2 (intervall: 1 till 22) dagar.
De mest förekommande tecknen och symtomen förknippade med CRS var feber (65 %), hypotoni (13 %), hypoxi (8 %), frossa (6 %) och huvudvärk (4 %).
I kliniska prövningar användes tocilizumab, kortikosteroider och tocilizumab i kombination med kortikosteroider för att behandla CRS i 33 %, 6 % respektive 3 % av CRS-händelserna.
ICANS
I kliniska prövningar (monoterapi och kombinationsbehandling; N = 739) rapporterades ICANS hos 2,7 % av patienterna som fick TECVAYLI vid den rekommenderade dosen. ICANS av grad 3 eller grad 4 uppkom hos 0,2 % av patienterna. De mest förekommande kliniska manifestationerna av ICANS var förvirringstillstånd (1,2 %) och dysgrafi (0,8 %). Debuten av ICANS kan inträffa samtidigt med CRS, efter att CRS har gått tillbaka eller utan CRS. Den observerade tiden till debut av ICANS varierade från 1 till 11 dagar efter den senaste dosen.
Infektioner
I kliniska prövningar (monoterapi och kombinationsbehandling; N = 739) på patienter som fick TECVAYLI vid den rekommenderade dosen uppkom allvarliga infektioner hos 46 % av patienterna, infektioner av grad 3 eller grad 4 hos 49 % av patienterna och dödliga infektioner hos 7 %.
Äldre
I kliniska prövningar med monoterapi (MajesTEC‑1 och MajesTEC‑9) var 186 patienter under 65 år, 165 patienter var 65 till under 75 år och 105 patienter var 75 år eller äldre. Allvarliga biverkningar uppkom hos 65 % av patienterna under 65 år, jämfört med 63 % av patienterna i åldern 65 till under 75 år och 52 % av patienterna i åldern 75 år eller äldre.
I den kliniska prövningen med kombinationsbehandling (MajesTEC‑3) var 141 patienter under 65 år, 112 patienter var 65 till under 75 år och 30 patienter var 75 år eller äldre. Allvarliga biverkningar uppkom hos 63 % av patienterna under 65 år, jämfört med 77 % av patienterna i åldern 65 till under 75 år och 83 % av patienterna i åldern 75 år eller äldre.
I kliniska prövningar med monoterapi och kombinationsbehandling (MajesTEC‑1, MajesTEC‑9 och MajesTEC‑3) uppkom infektioner (grad 3 eller 4) hos 42 % av patienterna under 65 år, jämfört med 47 % av patienterna i åldern 65 till under 75 år och 38 % av patienterna i åldern 75 år eller äldre. Dödliga infektioner uppkom hos 7 % av patienterna under 65 år, jämfört med 6 % av patienterna i åldern 65 till under 75 år och 8 % av patienterna i åldern 75 år eller äldre.
Rapportering av misstänkta biverkningar
Det är viktigt att rapportera misstänkta biverkningar efter att läkemedlet godkänts. Det gör det möjligt att kontinuerligt övervaka läkemedlets nytta-riskförhållande. Hälso- och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning till
webbplats: www.fimea.fi
Säkerhets- och utvecklingscentret för läkemedelsområdet Fimea
Biverkningsregistret
PB 55
00034 FIMEA
Överdosering
Symtom och tecken
Den maximalt tolererade dosen av teklistamab har inte fastställts. I kliniska studier har doser på upp till 6 mg/kg administrerats.
Behandling
Vid en eventuell överdosering ska patienten övervakas för eventuella tecken eller symtom på biverkningar, och lämplig symtomatisk behandling ska sättas in omedelbart.
Farmakologiska egenskaper
Farmakodynamiska egenskaper
Farmakoterapeutisk grupp: Övriga monoklonala antikroppar och antikroppsläkemedelskonjugat, ATC‑kod: L01FX24
Verkningsmekanism
Teklistamab är en fullstor, IgG4‑PAA bispecifik antikropp riktad mot CD3‑receptorn, som uttrycks på ytan av T‑celler och antigenet BCMA (B-Cell Maturation Antigen), som uttrycks på ytan av maligna B‑linjeceller vid multipelt myelom, samt på B-celler i sent stadium och plasmaceller. Med sina dubbla bindningsställen kan teklistamab föra CD3+ T‑celler nära BCMA+‑celler vilket leder till T‑cellsaktivering och efterföljande lysering och död av BCMA+‑celler, vilket medieras av utsöndrat perforin och olika granzymer lagrade i de sekretoriska vesiklarna hos cytotoxiska T‑celler. Denna effekt uppkommer oberoende av T‑cellsreceptorspecificitet och molekyler av större histokompatibilitetskomplex (MHC) av klass 1 på ytan av antigenpresenterande celler.
Farmakodynamisk effekt
Inom den första behandlingsmånaden observerades aktivering av T‑celler, omfördelning av T‑celler, minskning av B‑celler och induktion av cytokiner i serum.
Inom en månad av behandling med teklistamab hade majoriteten av de som svarade en minskning av lösligt BCMA, och en större minskning av lösligt BCMA observerades hos patienter med djupare svar på teklistamab.
Immunogenicitet
Anti-läkemedelsantikroppar (ADA) påvisades mycket sällan. Inga tecken på ADA-påverkan på farmakokinetik, effekt eller säkerhet observerades.
Klinisk effekt
Kombinationsbehandling med daratumumab - MajesTEC‑3
Effekten av TECVAYLI i kombination med daratumumab (Tec‑Dara) jämfört med kontrollarmen med antingen daratumumab, pomalidomid och dexametason (DPd) eller daratumumab, bortezomib och dexametason (DVd) utvärderades hos patienter med recidiverande eller refraktärt multipelt myelom i en randomiserad, öppen multicenterstudie (MajesTEC‑3). Studien inkluderade patienter som hade fått en till tre tidigare behandlingar, inklusive en proteasomhämmare (PI) och lenalidomid. Patienter som endast hade fått en tidigare behandling måste ha varit refraktära mot lenalidomid. Studien exkluderade patienter vars sjukdom var refraktär mot tidigare behandling med en anti‑CD38 monoklonal antikropp eller som hade fått någon tidigare BCMA‑riktad behandling samt patienter med påverkan på centrala nervsystemet/hjärnhinnan orsakad av multipelt myelom eller andra svåra neurologiska sjukdomar. Även patienter med låg kardiell ejektionsfraktion eller patienter med sällsyntare former av plasmacellstumörer såsom plasmacellsleukemi, primär systemisk lättkedjeamyloidos, Waldenströms makroglobulinemi eller POEMS‑syndrom (polyneuropati, organomegali, endokrinopati, monoklonal plasmacellssjukdom, hudförändringar) exkluderades.
Patienterna fick TECVAYLI administrerat subkutant som initiala upptrappningsdoser på 0,06 mg/kg och 0,3 mg/kg, följt av ett behandlingsdoseringsschema på 1,5 mg/kg varje vecka till och med vecka 8, sedan 3 mg/kg en gång varannan vecka till och med vecka 24 och därefter 3 mg/kg en gång var fjärde vecka fram till sjukdomsprogression eller oacceptabel toxicitet. Daratumumab administrerades subkutant med en dos på 1 800 mg varje vecka från vecka 1 till vecka 8, sedan 1 800 mg en gång varannan vecka till och med vecka 24 och därefter en gång var fjärde vecka fram till sjukdomsprogression eller oacceptabel toxicitet (se avsnitt Dosering och administreringssätt).
Totalt 587 patienter randomiserades: 291 till Tec‑Dara‑armen och 296 till kontrollarmen (269 till DPd och 27 till DVd). Randomiseringen stratifierades baserat på prövarens val av DPd eller DVd, sjukdomsstadium vid screening bedömd med International Staging System (ISS) (I vs II vs III), tidigare exponering för en anti‑CD38 monoklonal antikropp (ja vs nej) och antalet tidigare behandlingslinjer (1 vs 2 eller 3). Sjukdomskarakteristika vid baslinjen var likartade i Tec‑Dara‑armen och kontrollarmen. Medianåldern var 64 (intervall: 25 till 88) år och 10 % av patienterna var ≥ 75 år, 55 % var män, 65 % var vita, 6 % var svarta eller afroamerikaner och 22 % var asiater. ISS var stadium I hos 62,5 %, stadium II hos 29,5 % och stadium III hos 8,0 %. Högriskcytogenetik (förekomst av del(17p), t(4;14) eller t(14;16)) fanns hos 35,9 % av patienterna. Dessutom hade 14 % av patienterna mjukdelsplasmacytom.
Medianantalet tidigare behandlingslinjer var 2 (intervall: 1 till 3), och 37,8 % av patienterna hade fått en tidigare behandlingslinje. Alla patienter hade tidigare fått lenalidomid och 99,8 % hade tidigare fått en proteasomhämmare; 83,6% var refraktära mot lenalidomid. Dessutom hade 5,3 % av patienterna tidigare fått en anti‑CD38 monoklonal antikropp.
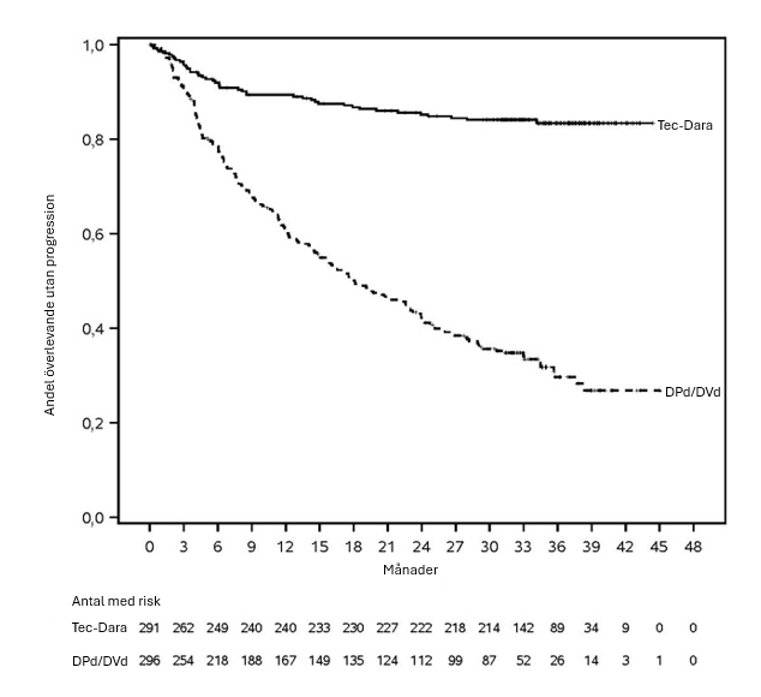
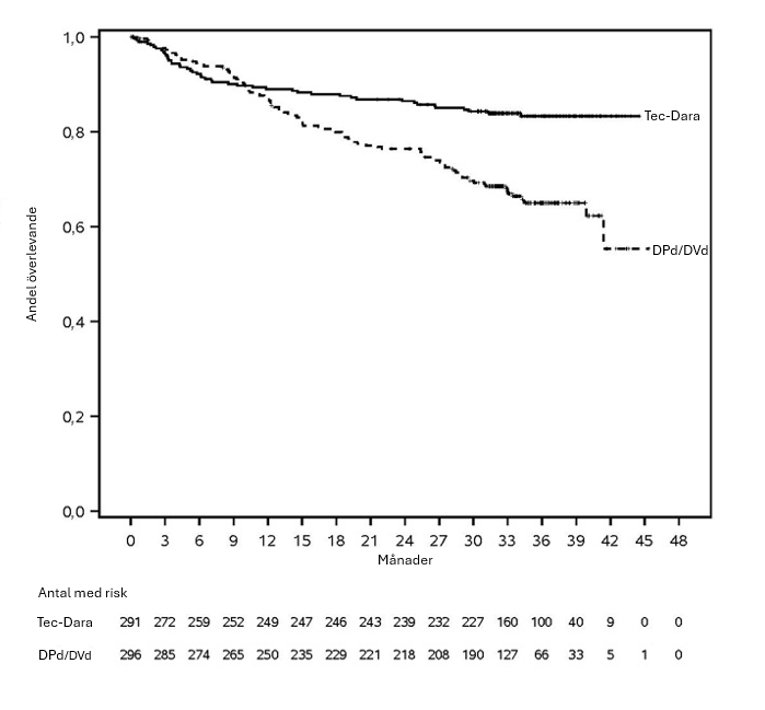
MajesTEC‑3 visade en statistiskt signifikant förbättring i Tec‑Dara‑armen jämfört med kontrollarmen i progressionsfri överlevnad (Progression‑Free Survival, PFS) och total överlevnad (overall survival, OS). Effektresultaten fastställdes av den oberoende granskningskommittén (IRC) med hjälp av International Myeloma Working Group (IMWG)‑kriterier från 2016 (se tabell 8 och figur 1 och 2).
Tabell 8: Effektresultat för MajesTEC‑3 | ||
| Tec‑Dara‑arm (N = 291) | Kontrollarm (N = 296) |
Progressionsfri överlevnad (PFS)a |
|
|
Antal händelser, n (%) | 44 (15,1) | 187 (63,2) |
Median, månader (95 % KI) | NR (NE, NE) | 18,10 (14,6; 22,8) |
Riskkvot (HR) (95 % KI)b; p‑värdec | 0,17 (0,12; 0,23); < 0,0001 | |
24 månaders PFS‑frekvens, % (95 % KI) | 85,2 (80,4; 88,9) | 42,2 (36,3; 48,0) |
36 månaders PFS‑frekvens, % (95 % KI) | 83,4 (78,2; 87,4) | 29,7 (23,6; 36,0) |
Komplett respons eller bättre (sCR+CR)a, n (%) | 238 (81,8) | 95 (32,1) |
95 % KI (%) | (76,9; 86,0) | (26,8; 37,7) |
Oddskvot (95 % KI)d; p‑värdee | 9,56 (6,47; 14,14); < 0,0001 | |
Total respons (sCR+CR+VGPR+PR)a, n (%) | 259 (89,0) | 223 (75,3) |
95 % KI (%) | (84,8; 92,4) | (70,0; 80,1) |
Oddskvot (95 % KI) d; p‑värdee | 2,65 (1,68; 4,18); < 0,0001 | |
MRD‑negativitetf,g, n/N (%) | 153/262 (58,4) | 46/269 (17,1) |
95 % KI (%) | (52,2; 64,4) | (12,8; 22,1) |
Oddskvot (95 % KI)d; p‑värdeh | 6,78 (4,53; 10,15); < 0,0001 | |
Total överlevnad (OS)a |
|
|
Antal händelser, n (%) | 46 (15,8) | 98 (33,1) |
Median, månader (95 % KI) | NR (NE, NE) | NR (41,40, NE) |
Riskkvot (HR) (95 % KI)b; p‑värdec | 0,46 (0,32; 0,65); < 0,0001 | |
24 månaders överlevnadsfrekvens, % (95 % KI) | 86,5 (81,9; 90,0) | 76,4 (71,1; 80,9) |
36 månaders överlevnadsfrekvens, % (95 % KI) | 83,3 (78,3; 87,2) | 65,0 (58,8; 70,5) |
KI = konfidensintervall; NE = kan inte uppskattas; NR = ej uppnådd; MRD = minimal residual sjukdom; kontrollarm = DPd eller DVd | ||
I MajesTEC‑3 var total responsfrekvens (Overall Response Rate, ORR) 93,3 % (95 % KI: 68,1; 99,8) hos patienter som hade tidigare fått en anti‑CD38 monoklonal antikropp (n = 15).
Hos respondenter var mediantiden till svar 1,2 månader (intervall: 0,9 till 25,0 månader) i Tec‑Dara‑armen och 1,2 månader (intervall: 0,7 till 6,3 månader) i kontrollarmen.
Figur 1: Kaplan‑Meier‑kurva av PFS i MajesTEC‑3
Figur 2: Kaplan‑Meier‑kurva av OS i MajesTEC‑3
Monoterapi - MajesTEC‑1
Effekten av Tecvayli monoterapi utvärderades hos patienter med recidiverande eller refraktärt multipelt myelom i en enarmad, öppen, multicenter, fas 1/2-studie (MajesTEC‑1). Studien inkluderade patienter som tidigare fått minst tre behandlingar, inklusive en proteasomhämmare, ett immunmodulerande medel och en anti‑CD38 monoklonal antikropp. Studien exkluderade patienter som haft stroke eller krampanfall inom de senaste 6 månaderna och patienter med ECOG PS (Eastern Cooperative Oncology Group performance score) ≥ 2, plasmacellsleukemi, känt aktivt CNS-engagemang eller uppvisade kliniska tecken på meningealt engagemang av multipelt myelom, eller aktiv eller dokumenterad anamnes på autoimmun sjukdom med undantag för vitiligo, typ 1‑diabetes och tidigare autoimmun tyreoidit.
Patienterna fick initialt upptrappningsdoser på 0,06 mg/kg och 0,3 mg/kg av TECVAYLI administrerat subkutant, följt av behandlingsdosen av TECVAYLI på 1,5 mg/kg administrerat subkutant en gång per vecka därefter till sjukdomsprogression eller oacceptabel toxicitet. Patienter som hade komplett respons (CR) eller bättre under minst 6 månader kunde reducera doseringsfrekvensen till 1,5 mg/kg subkutant varannan vecka fram till sjukdomsprogression eller oacceptabel toxicitet (se avsnitt Dosering och administreringssätt). Mediantid mellan upptrappningsdos 1 och upptrappningsdos 2 var 2,9 (intervall: 2‑7) dagar. Mediantid mellan upptrappningsdos 2 och den initiala behandlingsdosen var 3,1 (intervall: 2‑9) dagar. Patienterna lades in på sjukhus för övervakning under minst 48 timmar efter administrering av varje dos i upptrappningsschemat för TECVAYLI
Effektpopulationen omfattade 165 patienter. Medianåldern var 64 (intervall: 33‑84) år och 15 % av patienterna var ≥ 75 år; 58 % var män; 81 % var vita, 13 % var svarta, 2 % var asiater. ISS-stadium (International Staging System, ISS) vid studiestart var 52 % i stadium I, 35 % i stadium II och 12 % i stadium III. Högriskcytogenetik (förekomst av del(17p), t(4;14) eller t(14;16)) fanns hos 26 % av patienterna. Sjutton procent av patienterna hade extramedullära plasmocytom.
Mediantiden från initial diagnos av multipelt myelom till inkludering var 6 (intervall: 0,8‑22,7) år. Medianantalet tidigare behandlingar var 5 (intervall: 2‑14), och 23 % av patienterna hade fått 3 tidigare terapier. Åttiotvå procent av patienterna hade tidigare genomgått autolog stamcellstransplantation, och 4,8 % av patienterna hade tidigare genomgått allogen transplantation. Sjuttioåtta procent av patienterna var trippelklassrefraktära (refraktära mot proteasomhämmare, ett immunmodulerande medel och en anti‑CD38 monoklonal antikropp).
Effektresultaten var baserade på total responsfrekvens (Overall Response Rate, ORR) fastställd enligt den oberoende granskningskommittén (IRC) med hjälp av International Myeloma Working Group (IMWG)‑kriterier från 2016 (se tabell 9).
Tabell 9: Effektresultat för MajesTEC‑1 | |
| Alla behandlade (N = 165) |
Total responsfrekvens (ORR: sCR, CR, VGPR, PR) n(%) | 104 (63,0 %) |
95 % KI (%) | (55,2 %; 70,4 %) |
Stringent komplett respons (sCR) | 54 (32,7 %) |
Komplett respons (CR) | 11 (6,7 %) |
Mycket bra partiell respons (VGPR) | 32 (19,4 %) |
Partiell respons (PR) | 7 (4,2 %) |
Responsduration (DOR) (månader) | |
Antal med respons DOR (månader): Median (95 % KI) | 104 18,4 (14,9; NE)1 |
Tid till första respons (månader) | |
Antal med respons Median Intervall | 104 1,2 (0,2; 5,5) |
Frekvens MRD-negativitet2 hos alla behandlade patienter, n (%) [N = 165] | 44 (26,7 %) |
95 % KI (%) | (20,1 %; 34,1 %) |
Frekvens MRD-negativitet2,3 hos patienter som uppnådde CR eller sCR, n (%) [N = 65] | 30 (46,2 %) |
95 % KI (%) | (33,7 %; 59,0 %) |
1 NE = kan inte uppskattas | |
Resultaten av en uppdaterad effektanalys efter en medianuppföljning på 30,6 månader bland de som svarat (n = 104) visade en högre andel patienter med CR (7,3 %) och sCR (38,8 %) jämfört med den primära analysen. MRD-negativitet ökade också hos alla behandlade patienter (29,1 %) och hos patienter som uppnådde CR eller sCR (51,3 %). Medianvärdet för DOR var 24,0 (17,0; NE) månader.
Medianuppföljningen efter schemaändring var 12,6 (intervall: 1,0 till 24,7) månader hos patienter som bytte till 1,5 mg/kg subkutant varannan vecka.
Pediatrisk population
Europeiska läkemedelsmyndigheten har beviljat undantag från kravet att skicka in studieresultat för Tecvayli för alla grupper av den pediatriska populationen för multipelt myelom (information om pediatrisk användning finns i avsnitt Dosering och administreringssätt).
Farmakokinetiska egenskaper
Teklistamab uppvisade näst intill dosproportionell farmakokinetik efter subkutan administrering över ett dosintervall på 0,08 mg/kg till 3 mg/kg som monoterapi. Efter den rekommenderade dosen teklistamab som monoterapi uppnåddes 90 % av steady-state-exponeringen efter 12 veckovisa behandlingsdoser. Den genomsnittliga ackumuleringskvoten mellan den första och den 13:e veckovisa behandlingsdosen av teklistamab på 1,5 mg/kg var 4,2-faldig för Cmax, 4,1-faldig för Ctrough och 5,3-faldig för Cavg.
De farmakokinetiska egenskaperna av teklistamab var konsistenta oavsett om det användes som monoterapi eller i kombination med daratumumab.
Cmax, Ctrough och Cavg för teklistamab visas i tabell 10.
Tabell 10: Farmakokinetiska parametrar för teklistamab för den rekommenderade dosen hos patienter med recidiverande eller refraktärt multipelt myelom | ||||
Cmax (µg/ml) | Ctrough (µg/ml) | Cavg (µg/ml) | ||
Teklistamab som monoterapi | ||||
Steady‑state för 1,5 mg/kg veckovis doseringa | 23,8 (55 %) | 21,1 (63 %) | 22,8 (57 %) | |
Teklistamab i kombination med daratumumab | ||||
Första dos på 1,5 mg/kg | 6,36 (54 %) | 5,79 (59 %) | 4,96 (55 %) | |
Slut av 1,5 mg/kg veckovis doseringb | 19,6 (54 %) | 17,3 (62 %) | 18,6 (56 %) | |
Slut av 3,0 mg/kg Q2W-doseringc | 29,9 (55 %) | 19,8 (85 %) | 26,2 (62 %) | |
Steady‑state för 3,0 mg/kg Q4W‑doseringd | 20,2 (52 %) | 5,82 (152 %) | 13,7 (67 %) | |
Cavg = genomsnittlig serumkoncentration av teklistamab över ett doseringsintervall; Cmax = maximal serumkoncentration av teklistamab; Ctrough = serumkoncentration av teklistamab före nästa dos; Q2W = varannan vecka; Q4W = var 4:e vecka | ||||
Absorption
Den genomsnittliga biotillgängligheten för teklistamab var 72 % vid subkutan administrering. Median (intervall) Tmax för teklistamab efter den första och den 13:e veckovisa behandlingsdosen vid monoterapi var 139 (19 till 168) timmar respektive 72 (24 till 168) timmar.
Distribution
Den genomsnittliga distributionsvolymen var 5,63 l (29 % variationskoefficient (CV)).
Eliminering
Clearance för teklistamab minskar över tid med en genomsnittlig (CV %) maximal minskning från baslinjen till den 13:e veckovisa behandlingsdosen vid monoterapi på 40,8 % (56 %). Det geometriska medelvärdet (CV %) för clearance är 0,472 l/dag (64 %) vid den 13:e veckovisa behandlingsdosen vid monoterapi. Patienter för vilka teklistamab sätts ut efter den 13:e veckovisa behandlingsdosen vid monoterapi förväntas få en 50 % minskning av teklistamabkoncentrationen från Cmax med en mediantid (5:e till 95:e percentilen) på 15 (7 till 33) dagar efter Tmax och en 97 % minskning av teklistamabkoncentrationen från Cmax med en mediantid på 69 (32 till 163) dagar efter Tmax.
Populationsfarmakokinetisk analys visade att lösligt BCMA inte påverkade serumkoncentrationer av teklistamab.
Särskilda populationer
Farmakokinetiken för TECVAYLI hos pediatriska patienter 17 år och yngre har inte undersökts.
Resultat av populationsfarmakokinetiska analyser indikerar att ålder (24 till 84 år) och kön inte påverkade farmakokinetiken för teklistamab.
Nedsatt njurfunktion
Inga formella studier av TECVAYLI hos patienter med nedsatt njurfunktion har utförts.
Resultat från populationsfarmakokinetiska analyser indikerar att lätt nedsatt njurfunktion (60 ml/min ≤ uppskattad glomerulär filtrationshastighet (eGFR) < 90 ml/min) eller måttligt nedsatt njurfunktion (30 ml/min ≤ eGFR < 60 ml/min) inte signifikant påverkar farmakokinetiken för teklistamab. Det finns begränsade data för patienter med svårt nedsatt njurfunktion.
Nedsatt leverfunktion
Inga formella studier av TECVAYLI hos patienter med nedsatt leverfunktion har utförts.
Resultat från populationsfarmakokinetiska analyser indikerar att lätt nedsatt leverfunktion (total bilirubin > 1 till 1,5 gånger övre normalgränsen (ULN) och vilket som helst aspartataminotransferas (ASAT), eller total bilirubin ≤ ULN och ASAT > ULN) inte signifikant påverkar farmakokinetiken för teklistamab. Det finns begränsade data för patienter med måttligt nedsatt leverfunktion och inga data finns tillgängliga för patienter med svårt nedsatt leverfunktion.
Prekliniska säkerhetsuppgifter
Karcinogenicitet och mutagenicitet
Inga djurstudier har utförts för att bedöma karcinogenicitet eller gentoxisk potential för teklistamab.
Reproduktionstoxikologi och fertilitet
Inga djurstudier har utförts för att utvärdera effekten av teklistamab på reproduktion och fosterutveckling. Under den 5 veckor långa toxicitetsstudien med upprepad dosering på cynomolgusapor sågs inga noterbara effekter på reproduktionsorgan hos hanar eller honor vid doser upp till 30 mg/kg/vecka (cirka 22 gånger den maximala rekommenderade dosen till människa, baserat på AUC-exponering) intravenöst under fem veckor.
Farmaceutiska uppgifter
Förteckning över hjälpämnen
EDTA dinatriumedetat (dihydrat)
Ättiksyra, koncentrerad
Polysorbat 20 (E432)
Natriumacetattrihydrat
Sackaros
Vatten för injektionsvätskor
Inkompatibiliteter
Då blandbarhetsstudier saknas får detta läkemedel inte blandas med andra läkemedel.
Hållbarhet
Oöppnad injektionsflaska
2 år
Efter öppnande
Kemisk och fysikalisk stabilitet under användning efter öppnande av injektionsflaskan, inklusive förvaring i beredda sprutor, har visats i 8 dagar vid 2 °C ‑ 8 °C och i 24 timmar vid omgivande temperatur (15 °C ‑ 30 °C).
Ur mikrobiologisk synvinkel, ska läkemedlet användas omedelbart. Om det inte används omedelbart, är förvaringstider och förvaringsförhållanden innan användning användarens ansvar och ska vanligtvis inte vara längre än 24 timmar vid 2 °C ‑ 8 °C, såvida inte beredning har ägt rum i kontrollerade och validerade aseptiska förhållanden.
Särskilda förvaringsanvisningar
Förvaras i kylskåp (2 °C ‑ 8 °C).
Får ej frysas.
Förvaras i originalkartongen. Ljuskänsligt.
Förpackningstyp och innehåll
Markkinoilla olevat pakkaukset
Resepti
TECVAYLI injektioneste, liuos
10 mg/ml (L:ei) 1 kpl (30 mg/3 ml) (1017,83 €)
90 mg/ml (L:ei) 1 kpl (153 mg/1,7 ml) (4777,35 €)
PF-selosteen tieto
3 ml injektionsvätska, lösning i en injektionsflaska av typ 1-glas med en elastomerförslutning och en aluminiumförsegling med ett snäpplock innehållande 30 mg teklistamab (10 mg/ml).
Förpackningsstorlek med 1 injektionsflaska.
1,7 ml injektionsvätska, lösning i en injektionsflaska av typ 1-glas med en elastomerförslutning och en aluminiumförsegling med ett snäpplock innehållande 153 mg teklistamab (90 mg/ml).
Förpackningsstorlek med 1 injektionsflaska.
Läkemedlets utseende:
Lösningen är färglös till ljusgul med ett pH på 5,2, och en osmolaritet på cirka 296 mOsm/l (10 mg/ml injektionsvätska, lösning) och cirka 357 mOsm/l (90 mg/ml injektionsvätska, lösning).
Särskilda anvisningar för destruktion och övrig hantering
Det är mycket viktigt att instruktionerna för förberedelse och administrering i detta avsnitt följs noggrant för att minska risken för eventuella doseringsfel med TECVAYLI 10 mg/ml och TECVAYLI 90 mg/ml injektionsflaskor.
TECVAYLI ska endast administreras som en subkutan injektion. TECVAYLI ska inte administreras intravenöst.
TECVAYLI ska administreras av hälso- och sjukvårdspersonal med adekvat medicinsk utbildning och lämplig medicinsk utrustning för att behandla svåra reaktioner, inklusive cytokinfrisättningssyndrom (se avsnitt Varningar och försiktighet).
TECVAYLI 10 mg/ml och TECVAYLI 90 mg/ml injektionsflaskor är endast avsedda för engångsbruk.
Injektionsflaskor av TECVAYLI med olika styrkor ska inte kombineras för att uppnå behandlingsdosen.
Aseptisk teknik ska användas för att förbereda och administrera TECVAYLI.
Ej använt läkemedel och avfall ska kasseras enligt gällande anvisningar.
Förberedelse av TECVAYLI
-
Bekräfta den ordinerade dosen för varje injektion av TECVAYLI. Använd följande tabeller för att förbereda injektionen med TECVAYLI för att minska fel.
Använd tabell 11 för att fastställa totaldosen, injektionsvolymen och det antal injektionsflaskor som krävs baserat på patientens faktiska kroppsvikt för upptrappningsdos 1 med TECVAYLI 10 mg/ml injektionsflaska.
Tabell 11: Injektionsvolymer av TECVAYLI (10 mg/ml) för upptrappningsdos 1 (0,06 mg/kg) | ||||
Upptrappnings-dos 1 (0,06 mg/kg) | Kroppsvikt (kg) | Totaldos (mg) | Injektionsvolym (ml) | Antal injektionsflaskor (1 injektionsflaska = 3 ml) |
35‑39,9 | 2,2 | 0,22 | 1 | |
40‑44,9 | 2,5 | 0,25 | 1 | |
45‑49,9 | 2,8 | 0,28 | 1 | |
50‑59,9 | 3,3 | 0,33 | 1 | |
60‑69,9 | 3,9 | 0,39 | 1 | |
70‑79,9 | 4,5 | 0,45 | 1 | |
80‑89,9 | 5,1 | 0,51 | 1 | |
90‑99,9 | 5,7 | 0,57 | 1 | |
100‑109,9 | 6,3 | 0,63 | 1 | |
110‑119,9 | 6,9 | 0,69 | 1 | |
120‑129,9 | 7,5 | 0,75 | 1 | |
130‑139,9 | 8,1 | 0,81 | 1 | |
140‑149,9 | 8,7 | 0,87 | 1 | |
150‑160 | 9,3 | 0,93 | 1 | |
-
Använd tabell 12 för att fastställa totaldosen, injektionsvolymen och det antal injektionsflaskor som krävs baserat på patientens faktiska kroppsvikt för upptrappningsdos 2 med TECVAYLI 10 mg/ml injektionsflaska.
Tabell 12: Injektionsvolymer av TECVAYLI (10 mg/ml) för upptrappningsdos 2 (0,3 mg/kg) | ||||
Upptrappnings-dos 2 (0,3 mg/kg) | Kroppsvikt (kg) | Totaldos (mg) | Injektionsvolym (ml) | Antal injektionsflaskor (1 injektionsflaska = 3 ml) |
35‑39,9 | 11 | 1,1 | 1 | |
40‑44,9 | 13 | 1,3 | 1 | |
45‑49,9 | 14 | 1,4 | 1 | |
50‑59,9 | 16 | 1,6 | 1 | |
60‑69,9 | 19 | 1,9 | 1 | |
70‑79,9 | 22 | 2,2 | 1 | |
80‑89,9 | 25 | 2,5 | 1 | |
90‑99,9 | 28 | 2,8 | 1 | |
100‑109,9 | 31 | 3,1 | 2 | |
110‑119,9 | 34 | 3,4 | 2 | |
120‑129,9 | 37 | 3,7 | 2 | |
130‑139,9 | 40 | 4,0 | 2 | |
140‑149,9 | 43 | 4,3 | 2 | |
150‑160 | 47 | 4,7 | 2 | |
-
Använd tabell 13 för att fastställa totaldosen, injektionsvolymen och det antal injektionsflaskor som krävs baserat på patientens faktiska kroppsvikt för behandlingsdosen på 1,5 mg/kg med TECVAYLI 90 mg/ml injektionsflaska.
Tabell 13: Injektionsvolymer av TECVAYLI (90 mg/ml) för behandlingsdos (1,5 mg/kg) | ||||
Behandlingsdos (1,5 mg/kg) | Kroppsvikt (kg) | Totaldos (mg) | Injektionsvolym (ml) | Antal injektionsflaskor (1 injektionsflaska = 1,7 ml) |
35‑39,9 | 56 | 0,62 | 1 | |
40‑44,9 | 64 | 0,71 | 1 | |
45‑49,9 | 71 | 0,79 | 1 | |
50‑59,9 | 83 | 0,92 | 1 | |
60‑69,9 | 99 | 1,1 | 1 | |
70‑79,9 | 108 | 1,2 | 1 | |
80‑89,9 | 126 | 1,4 | 1 | |
90‑99,9 | 144 | 1,6 | 1 | |
100‑109,9 | 153 | 1,7 | 1 | |
110‑119,9 | 171 | 1,9 | 2 | |
120‑129,9 | 189 | 2,1 | 2 | |
130‑139,9 | 198 | 2,2 | 2 | |
140‑149,9 | 216 | 2,4 | 2 | |
150‑160 | 234 | 2,6 | 2 | |
-
Använd tabell 14 för att fastställa totaldosen, injektionsvolymen och det antal injektionsflaskor som krävs baserat på patientens faktiska kroppsvikt för behandlingsdosen på 3 mg/kg med TECVAYLI 90 mg/ml injektionsflaska.
Tabell 14: Injektionsvolymer av TECVAYLI (90 mg/ml) för behandlingsdos (3 mg/kg) | ||||
Behandlingsdos (3 mg/kg) | Kroppsvikt (kg) | Totaldos (mg) | Injektionsvolym (ml) | Antal injektionsflaskor (1 injektionsflaska = 1,7 ml) |
35‑39,9 | 108 | 1,2 | 1 | |
40‑44,9 | 126 | 1,4 | 1 | |
45‑49,9 | 144 | 1,6 | 1 | |
50‑59,9 | 162 | 1,8 | 2 | |
60‑69,9 | 198 | 2,2 | 2 | |
70‑79,9 | 225 | 2,5 | 2 | |
80‑89,9 | 252 | 2,8 | 2 | |
90‑99,9 | 288 | 3,2 | 2 | |
100‑109,9 | 315 | 3,5 | 3 | |
110‑119,9 | 342 | 3,8 | 3 | |
120‑129,9 | 378 | 4,2 | 3 | |
130‑139,9 | 405 | 4,5 | 3 | |
140‑149,9 | 432 | 4,8 | 3 | |
150‑160 | 468 | 5,2 | 4 | |
-
Ta ut en lämplig injektionsflaska Tecvayli från kylskåpet (2 °C ‑ 8 °C) och låt temperaturen utjämnas till omgivande temperatur (15 °C ‑ 30 °C), efter behov, under minst 15 minuter. Värm inte upp Tecvayli på något annat sätt.
-
Efter temperaturutjämning, snurra injektionsflaskan försiktigt under cirka 10 sekunder för att blanda. Skaka inte.
-
Dra upp den injektionsvolym av Tecvayli som krävs från injektionsflaskan/-flaskorna i en spruta av lämplig storlek med hjälp av en uppdragskanyl.
Injektionsvolymen ska inte överstiga 2,0 ml. Dela doser som kräver mer än 2,0 ml jämnt i flera sprutor.
-
Tecvayli är kompatibel med injektionsnålar av rostfritt stål och sprutmaterial av polypropen och polykarbonat.
-
Byt ut uppdragskanylen till en injektionsnål av lämplig storlek.
-
Inspektera Tecvayli visuellt med avseende på partiklar och missfärgning före administrering. Använd inte lösningen om den är missfärgad eller grumlig eller om den innehåller främmande partiklar.
Tecvayli injektionsvätska, lösning är färglös till ljusgul.
Administrering av Tecvayli
-
Injicera den volym av Tecvayli som krävs i den subkutana vävnaden i buken (föredraget injektionsställe). Alternativt kan Tecvayli injiceras i den subkutana vävnaden på andra ställen (t.ex. lår).
-
Om flera injektioner krävs (antingen som monoterapi eller kombinationsbehandling) ska det vara minst 2 cm mellan injektionerna av Tecvayli.
-
Injicera inte i tatueringar, ärr eller hudområden med rodnad, blåmärken, ömhet, förhårdnad eller som inte är intakta.
Ersättning
TECVAYLI injektioneste, liuos
10 mg/ml 1 kpl
90 mg/ml 1 kpl
- Ylempi erityiskorvaus (100 %). Teklistamabi: Multippelin myelooman hoito erityisin edellytyksin (1551).
- Rajoitettu peruskorvaus lääkärin lausunnolla (40 %). Teklistamabi: Uusiutuneen ja hoidolle vastaamattoman multippelin myelooman hoito aikuisille erityisin edellytyksin (3096).
Atc-kod
L01FX24
Datum för översyn av produktresumén
20.08.2026
Yhteystiedot
 JANSSEN-CILAG OY
PL 15
02621 Espoo
020 753 1300
innovativemedicine.jnj.com/finland
jacfi@its.jnj.com