
TRUQAP tabletti, kalvopäällysteinen 200 mg
Huomioitavaa
▼Tähän lääkevalmisteeseen kohdistuu lisäseuranta. Tällä tavalla voidaan havaita nopeasti turvallisuutta koskevaa uutta tietoa. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan epäillyistä lääkkeen haittavaikutuksista. Ks. kohdasta Haittavaikutukset, miten haittavaikutuksista ilmoitetaan.
Vaikuttavat aineet ja niiden määrät
TRUQAP 160 mg kalvopäällysteiset tabletit
Yksi kalvopäällysteinen tabletti sisältää 160 mg kapivasertibia (capivasertib).
TRUQAP 200 mg kalvopäällysteiset tabletit
Yksi kalvopäällysteinen tabletti sisältää 200 mg kapivasertibia (capivasertib).
Täydellinen apuaineluettelo, ks. kohta Apuaineet.
Lääkemuoto
Tabletti, kalvopäällysteinen (tabletti).
Kliiniset tiedot
Käyttöaiheet
TRUQAP yhdistelmänä fulvestrantin kanssa on tarkoitettu sellaisten aikuispotilaiden hoitoon, joilla on estrogeenireseptoripositiivinen (ER-positiivinen), HER2-negatiivinen paikallisesti edennyt tai etäpesäkkeinen rintasyöpä, jossa on yksi tai useampi PIK3CA/AKT1/PTEN-muutos, kun tauti on uusiutunut tai edennyt hormonaalisen hoidon aikana tai sellaisen jälkeen (ks. kohta Farmakodynamiikka).
Premenopausaalisilla ja perimenopausaalisilla naisilla TRUQAP-valmisteen ja fulvestrantin yhdistelmään on yhdistettävä LHRH:n (luliberiinin) agonisti.
Miehillä on harkittava LHRH:n agonistin antamista voimassa olevien hoitokäytäntöjen mukaisesti.
Ehto
Hoidon aloittavan ja hoitoa seuraavan lääkärin tulee olla perehtynyt syöpälääkkeiden käyttöön.
Annostus ja antotapa
TRUQAP-hoidon aloittavalla ja hoitoa valvovalla lääkärillä on oltava kokemusta syöpälääkkeiden käytöstä.
ER-positiivista, HER2-negatiivista edennyttä rintasyöpää sairastaville potilaille voidaan valita TRUQAP-hoito, jos heillä on yksi tai useampi PIK3CA-/AKT1-/PTEN‑muutos, joka on arvioitu CE-merkityllä in vitro -diagnostiikkaan tarkoitetulla lääkinnällisellä laitteella (IVD). Laitteen on oltava tarkoitettu vastaavaan käyttötarkoitukseen. Jos CE-merkittyä IVD-laitetta ei ole saatavilla, on käytettävä jotakin muuta validoitua testiä.
Annostus
TRUQAP-valmisteen suositeltu annos on 400 mg (kaksi 200 mg:n tablettia) kahdesti vuorokaudessa noin 12 tunnin välein (kokonaisvuorokausiannos 800 mg) 4 päivänä, minkä jälkeen valmistetta ei oteta 3 päivään. Ks. taulukko 1.
Taulukko 1 TRUQAP-valmisteen annostusohjelma jokaisella viikolla
Päivä | 1 | 2 | 3 | 4 | 5* | 6* | 7* |
Aamu | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg |
|
|
|
Ilta | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg | 2 x 200 mg |
|
|
|
* Lääkettä ei oteta päivinä 5, 6 ja 7.
TRUQAP on annettava yhdessä fulvestrantin kanssa. Suositeltu fulvestranttiannos on 500 mg annettuna päivinä 1, 15 ja 29 ja tämän jälkeen kerran kuukaudessa. Katso lisätietoja fulvestrantin valmisteyhteenvedosta.
Annoksen jääminen väliin
Väliin jäänyt TRUQAP-annos voidaan ottaa, jos on kulunut enintään 4 tuntia ajankohdasta, jolloin se olisi pitänyt ottaa. Jos aikaa on kulunut yli 4 tuntia, annos on jätettävä ottamatta. Seuraava TRUQAP-annos on otettava tavanomaiseen aikaan. Annosten ottamisen välisen ajan on oltava vähintään 8 tuntia.
Oksentelu
Jos potilas oksentaa, hänen ei pidä ottaa ylimääräistä annosta. Seuraava TRUQAP-annos on otettava tavanomaiseen aikaan.
Hoidon kesto
Kapivasertibihoitoa on jatkettava, kunnes tauti etenee tai ilmenee toksisia vaikutuksia, joita ei voida hyväksyä.
Annoksen muuttaminen
TRUQAP-hoito voidaan keskeyttää haittavaikutusten hallitsemiseksi, ja annoksen pienentämistä voidaan harkita. TRUQAP-annoksen pienentäminen on toteutettava taulukossa 2 kuvatulla tavalla. Kapivasertibiannosta voidaan pienentää enintään kahdesti. Taulukoissa 3–5 on esitetty ohjeita annoksen muuttamisesta tiettyjen haittavaikutusten yhteydessä.
Taulukko 2Ohjeet TRUQAP-annoksen pienentämisestä haittavaikutusten vuoksi
TRUQAP | Annos ja aikataulu | Tablettien määrä ja vahvuus |
Aloitusannos | 400 mg kahdesti vuorokaudessa 4 päivän ajan; tämän jälkeen valmistetta ei oteta 3 päivään | Kaksi 200 mg:n tablettia kahdesti vuorokaudessa |
Ensimmäinen annoksen pienentäminen | 320 mg kahdesti vuorokaudessa 4 päivän ajan; tämän jälkeen valmistetta ei oteta 3 päivään | Kaksi 160 mg:n tablettia kahdesti vuorokaudessa |
Toinen annoksen pienentäminen | 200 mg kahdesti vuorokaudessa 4 päivän ajan; tämän jälkeen valmistetta ei oteta 3 päivään | Yksi 200 mg:n tabletti kahdesti vuorokaudessa |
Hyperglykemia
Taulukko 3TRUQAP-valmisteen suositellut annosmuutokset hyperglykemiana vuoksi
CTCAE:n asteb ja paastoglukoosiarvotc ennen TRUQAP-annoksen ottamista | Suosituksetd |
Aste 1 | TRUQAP-annosta ei tarvitse muuttaa. |
Aste 2 | TRUQAP-hoito keskeytetään tilapäisesti ja suun kautta otettava diabeteslääkitys aloitetaan tai sitä tehostetaan. |
Aste 3
| TRUQAP-hoito keskeytetään tilapäisesti ja konsultoidaan diabetologia. |
Aste 4
| TRUQAP-hoito keskeytetään tilapäisesti ja konsultoidaan diabetologia. |
a Ks. kohdasta Varoitukset ja käyttöön liittyvät varotoimet epäillyn tai vahvistetun diabeettisen ketoasidoosin hoito.
b Vaikeusasteiden arviointi perustuu NCI:n CTCAE-luokituksen versioon 4.03.
c Myös HbA1c-arvon suureneminen on otettava huomioon.
d Ks. kohdasta Varoitukset ja käyttöön liittyvät varotoimet, Varoitukset ja käyttöön liittyvät varotoimet, tarkemmat suositukset veren glukoosipitoisuuden ja muiden aineenvaihdunnan parametrien seurannasta.
e Diabetologin konsultoimista on harkittava, kun diabeteslääkitystä valitaan. On myös otettava huomioon diabeteslääkkeen antoon liittyvä hypoglykemian mahdollisuus niinä päivinä, joina TRUQAP-valmistetta ei oteta. Potilaiden on myös harkittava ravitsemusterapeutin konsultoimista hyperglykemiaa mahdollisesti vähentävien elämäntapamuutosten toteuttamiseksi (ks. kohta Varoitukset ja käyttöön liittyvät varotoimet).
Kapivasertibitutkimuksiin osallistuvilla potilailla ilmenevän hyperglykemian hoitoon suositellaan tällä hetkellä suun kautta otettavaksi diabeteslääkkeeksi metformiinia. Annostelu ja hoito vaatii varovaisuutta potilailla, jotka saavat metformiinin ja kapivasertibin yhdistelmää. Jos potilas käyttää kapivasertibia ja metformiinia samanaikaisesti, on suositeltavaa seurata kreatiniinipitoisuutta viikoittain metformiinihoidon aloittamisen jälkeen 3 viikon ajan ja sen jälkeen jokaisen hoitosyklin ensimmäisenä päivänä, koska metformiinilla ja kapivasertibilla on mahdollisia yhteisvaikutuksia (jotka johtuvat metformiinin erittymiseen osallistuvien munuaisten kuljettajaproteiinien [esim. OCT2] toiminnan estosta).
Metformiinia on annettava vain päivinä, jolloin myös kapivasertibia annetaan (kapivasertibin puoliintumisaika on noin 8 tuntia), ja metformiinihoito on keskeytettävä samaan aikaan kuin kapivasertibihoito, ellei ole kliinisesti perusteltua toimia toisin.
f Insuliinihoidosta samanaikaisesti TRUQAP-hoidon kanssa on vain vähän kokemusta.
Ripuli
Sekundaarista profylaksia on harkittava, jos potilaalla on toistuvaa ripulia (ks. kohta Varoitukset ja käyttöön liittyvät varotoimet).
Taulukko 4TRUQAP-valmisteen suositellut annosmuutokset ripulin vuoksi
CTCAE:n astea | Suositukset |
Aste 1 | TRUQAP-annosta ei tarvitse muuttaa. |
Aste 2 | Aloitetaan asianmukainen ripulilääkitys tai tehostetaan sitä, seurataan potilaan tilaa ja, jos kliinisesti tarpeen, keskeytetään TRUQAP-valmisteen käyttö enintään 28 päiväksi, kunnes tilanne on korjautunut niin, että vaikeusaste on ≤ 1. TRUQAP-valmisteen anto aloitetaan uudelleen samalla annoksella tai yhtä annostasoa pienemmällä annoksella kliinisen tarpeen mukaan. |
Aste 3 | TRUQAP-valmisteen käyttö keskeytetään. |
Aste 4 | TRUQAP-hoito lopetetaan pysyvästi. |
a Vaikeusasteiden arviointi perustuu NCI:n CTCAE-luokituksen versioon 5.0.
Ihottuma ja muut lääkkeeseen liittyvät ihoreaktiot
Kaikkien lääkkeeseen liittyvien ihoreaktioiden yhteydessä on harkittava ihotautilääkärin konsultoimista reaktion vaikeusasteesta riippumatta. Jos potilaalla on pitkittynyttä ihottumaa ja/tai hänellä on aiemmin ollut asteen 3 ihottuma, on harkittava sekundaarista profylaksia eli suun kautta otettavien antihistamiinien ja/tai paikallisten steroidivalmisteiden käytön jatkamista (ks. kohta Varoitukset ja käyttöön liittyvät varotoimet).
Taulukko 5 TRUQAP-valmisteen suositellut annosmuutokset ihottuman ja muiden lääkkeeseen liittyvien ihoreaktioiden vuoksi
CTCAE:n astea | Suositukset |
Aste 1 | TRUQAP-annosta ei tarvitse muuttaa. |
Aste 2 | Aloitetaan paikallinen steroidilääkitys tai tehostetaan sitä, ja harkitaan suun kautta annettavan väsyttämättömän antihistamiinin käyttöä. |
Aste 3 | TRUQAP-valmisteen käyttö keskeytetään. |
Aste 4 | TRUQAP-hoito lopetetaan pysyvästi. |
a Vaikeusasteiden arviointi perustuu CTCAE-luokituksen versioon 5.0.
Muut toksiset vaikutukset
Taulukko 6 Suositellut annosmuutokset ja hoidot muiden toksisten vaikutusten vuoksi (lukuun ottamatta hyperglykemiaa, ripulia, ihottumaa ja muita lääkkeeseen liittyviä ihoreaktioita)
CTCAE:n astea | Suositukset |
Aste 1 | TRUQAP-annosta ei tarvitse muuttaa. Aloitetaan asianmukainen hoito ja seurataan potilaan tilaa kliinisen tarpeen mukaan. |
Aste 2 | TRUQAP-valmisteen käyttö keskeytetään, kunnes oireet lievittyvät niin, että niiden vaikeusaste on ≤ 1. |
Aste 3 | TRUQAP-valmisteen käyttö keskeytetään, kunnes oireet lievittyvät niin, että niiden vaikeusaste on ≤ 1. Jos oireet lievittyvät, TRUQAP-hoito aloitetaan uudelleen samalla annoksella tai yhtä annostasoa pienemmällä annoksella kliinisen tarpeen mukaan. |
Aste 4 | TRUQAP-hoito lopetetaan pysyvästi. |
a Vaikeusasteiden arviointi perustuu CTCAE-luokituksen versioon 5.0.
Samanaikainen käyttö voimakkaiden ja keskivahvojen CYP3A4:n estäjien kanssa
TRUQAP-valmisteen samanaikaista käyttöä voimakkaiden CYP3A4:n estäjien kanssa on vältettävä. Jos samanaikaista käyttöä ei voida välttää, TRUQAP-annosta on pienennettävä niin, että se on 320 mg kahdesti vuorokaudessa (vastaa 640 mg:n kokonaisvuorokausiannosta).
TRUQAP-annosta on pienennettävä niin, että se on 320 mg kahdesti vuorokaudessa (vastaa 640 mg:n kokonaisvuorokausiannosta), jos samanaikaisesti käytetään keskivahvoja CYP3A4:n estäjiä.
Kun voimakkaan tai keskivahvan CYP3A4:n estäjän käyttö on lopetettu, TRUQAP-hoito on aloitettava uudelleen (estäjän 3–5 puoliintumisajan kuluttua) annostuksella, jota käytettiin ennen voimakkaan tai keskivahvan CYP3A4:n estäjän käytön aloittamista.
Ks. lisätiedot kohdasta Yhteisvaikutukset.
Erityisryhmät
Iäkkäät
Annosta ei tarvitse muuttaa iäkkäillä potilailla (ks. kohta Farmakokinetiikka). Valmisteen käytöstä ≥ 75-vuotiailla potilailla on vain vähän tietoa.
Munuaisten vajaatoiminta
Annosta ei tarvitse muuttaa potilailla, joilla on lievä tai kohtalainen munuaisten vajaatoiminta. TRUQAP-hoitoa ei suositella potilaille, joilla on vaikea munuaisten vajaatoiminta, sillä turvallisuutta ja farmakokinetiikkaa ei ole tutkittu tällaisilla potilailla (ks. kohta Farmakokinetiikka).
Maksan vajaatoiminta
Annosta ei tarvitse muuttaa potilailla, joilla on lievä maksan vajaatoiminta. Potilaista, joilla on kohtalainen maksan vajaatoiminta, on saatavilla vain vähän tietoa. TRUQAP-hoitoa saa antaa kohtalaista maksan vajaatoimintaa sairastaville potilaille vain, jos hyödyt ovat suurempia kuin riskit. Tällaisten potilaiden tilaa on myös seurattava tarkoin toksisuuden havaitsemiseksi. TRUQAP-hoitoa ei suositella potilaille, joilla on vaikea maksan vajaatoiminta, sillä turvallisuutta ja farmakokinetiikkaa ei ole tutkittu tällaisilla potilailla (ks. kohta Farmakokinetiikka).
Pediatriset potilaat
TRUQAP-valmisteen turvallisuutta ja tehoa 0–18 vuoden ikäisten lasten ja nuorten hoidossa ei ole varmistettu. Tietoja ei ole saatavilla.
Antotapa
TRUQAP otetaan suun kautta. Tabletit voidaan ottaa joko ruoan kanssa tai ilman ruokaa (ks. kohta Farmakokinetiikka). Ne on nieltävä kokonaisina, eikä niitä saa pureskella, murskata, liuottaa eikä jakaa. Tablettia ei saa niellä, jos se on rikkoutunut, halkeillut tai muulla tavoin vioittunut, sillä tällaisia tilanteita ei ole tutkittu kliinisissä tutkimuksissa.
Vasta-aiheet
Yliherkkyys vaikuttavalle aineelle tai kohdassa Apuaineet mainituille apuaineille.
Varoitukset ja käyttöön liittyvät varotoimet
Hyperglykemia
TRUQAP-valmisteen turvallisuutta ja tehoa ei ole tutkittu tyypin 1 tai tyypin 2 diabetesta sairastavilla potilailla, jotka tarvitsevat insuliinia, eikä potilailla, joiden HbA1c-arvo on > 8,0 % (63,9 mmol/mol), koska tällaiset potilaat suljettiin pois vaiheen III kliinisestä tutkimuksesta. Tämän tutkimuksen TRUQAP + fulvestrantti ‑haarassa oli mukana 21 potilasta (5,9 %), joiden HbA1c-arvo oli ≥ 6,5 %. Hyperglykemiaa ilmoitettiin useammin potilailla, joiden HbA1C-arvo oli lähtötilanteessa ≥ 6,5 % (38,1 % potilaista), kuin potilailla, joiden HbA1C-arvo oli lähtötilanteessa < 6,5 % (17,8 %). TRUQAP-hoitoa saaneilla potilailla ilmeni vaikeaa hyperglykemiaa, johon liittyi diabeettista ketoasidoosia ja kuolemantapauksia (ks. kohta Haittavaikutukset). Diabeettinen ketoasidoosi voi ilmetä milloin tahansa TRUQAP-hoidon aikana. Joissakin ilmoitetuissa tapauksissa diabeettinen ketoasidoosi kehittyi alle 10 päivässä. Jos potilaalla on anamneesissa diabetes, diabeteksen hoitoa on mahdollisesti tehostettava ja potilaan tilaa on seurattava tarkoin. Diabetespotilaiden kohdalla diabetologin tai hyperglykemian hoitoon perehtyneen terveydenhuollon ammattilaisen konsultaatio on suositeltavaa.
Ennen TRUQAP-hoidon aloittamista potilaille on kerrottava, että TRUQAP saattaa aiheuttaa hyperglykemiaa (ks. kohta Haittavaikutukset), ja potilaita on kehotettava ottamaan välittömästi yhteys terveydenhuollon ammattilaiseen, jos heillä ilmenee hyperglykemian oireita (esim. voimakasta janoa, tavanomaista tiheämpää virtsaamistarvetta tai virtsamäärän suurenemista tai ruokahalun lisääntymistä ja samanaikaista painon laskua). Muut samanaikaiset sairaudet tai hoidot (esim. dehydraatio, vajaaravitsemus, samanaikainen solunsalpaaja‑/steroidihoito tai sepsis) saattavat suurentaa riskiä, että hyperglykemia etenee diabeettiseksi ketoasidoosiksi. Jos potilaalla ilmenee muita epäspesifisiä oireita, kuten pahoinvointia, oksentelua, vatsakipua, hengitysvaikeuksia, hedelmäinen haju hengityksessä, sekavuutta, epätavallista uupumusta tai uneliaisuutta, diabeettista ketoasidoosia on harkittava erotusdiagnostiikassa. Jos potilaalla epäillään diabeettista ketoasidoosia, TRUQAP-hoito on keskeytettävä välittömästi. Jos potilaalla todetaan vahvistetusti diabeettinen ketoasidoosi, TRUQAP-hoito on lopetettava pysyvästi.
Potilaiden veren paastoglukoosiarvo ja HbA1c-arvo on tutkittava ennen TRUQAP-hoidon aloittamista ja taulukossa 7 ilmoitetuin väliajoin. Hyperglykemian vaikeusasteen perusteella TRUQAP-valmisteen anto voidaan keskeyttää, annosta voidaan pienentää tai käyttö voidaan lopettaa pysyvästi (ks. kohta Annostus ja antotapa, taulukko 3).
Tehostettu veren glukoosiarvojen seuranta on suositeltavaa potilailla, joille kehittyy hyperglykemia hoidon aikana, potilailla, joilla on lähtötilanteessa diabeettisen ketoasidoosin riskitekijöitä (esim. diabetes, esidiabetes tai säännöllinen suun kautta otettava steroidihoito), sekä potilailla, joille kehittyy hoidon aikana diabeettisen ketoasidoosin riskitekijöitä (esim. infektio, sepsis tai HbA1c-arvon suureneminen) (ks. taulukko 7). Jos potilaalla ilmenee hyperglykemiaa, paastoglukoosiarvon lisäksi on suositeltavaa seurata ketoaineita (mieluiten verestä) ja muita aineenvaihdunnan parametrejä (tarpeen mukaan).
Kohdan Annostus ja antotapa taulukossa 3 kuvattujen hyperglykemian hoitoa koskevien suositusten lisäksi on suositeltavaa antaa elämäntapamuutoksia koskevaa neuvontaa potilaille, joilla on lähtötilanteessa riskitekijöitä, ja potilaille, joille kehittyy hyperglykemia TRUQAP-hoidon aikana.
Taulukko 7 Paastoglukoosi- ja HbA1c-arvojen seuranta-aikataulu TRUQAP-hoitoa saavilla potilailla
Kaikille TRUQAP-hoitoa saaville potilaille suositeltava paastoglukoosi- ja HbA1c-arvojen seuranta-aikataulu | TRUQAP-hoitoa saaville diabetespotilaille suositeltava paastoglukoosi- ja HbA1c-arvojen seuranta-aikataulu1 | |
Seulontavaiheessa ennen TRUQAP-hoidon aloittamista | Paastoglukoosi- ja HbA1c-arvo mitataan ja potilaan veren glukoosipitoisuus optimoidaan (ks. taulukko 3). | |
TRUQAP-hoidon aloittamisen jälkeen | Paastoglukoosiarvoa seurataan viikoilla 1, 2, 4, 6 ja 8 hoidon aloittamisen jälkeen ja sen jälkeen kuukausittain. Annoksen ottamista edeltävä paastoglukoosiarvo on suositeltavaa mitata hoitoviikon päivänä 3 tai 4. HbA1c-arvoa on seurattava 3 kuukauden välein. | |
Paastoglukoosiarvon seurantaa/omaseurantaa toteutetaan säännöllisesti, tiheämmin ensimmäisten 4 viikon ajan ja erityisesti ensimmäisten 2 hoitoviikon ajan, terveydenhuollon ammattilaisen ohjeiden mukaisesti*. | Ensimmäisten 2 hoitoviikon ajan paastoglukoosiarvon seurantaa/omaseurantaa toteutetaan päivittäin. Tämän jälkeen paastoglukoosiarvon seurantaa jatketaan niin usein kuin on tarpeen hyperglykemian hallitsemiseksi terveydenhuollon ammattilaisen ohjeiden mukaisesti*. Lisäksi on suositeltavaa mitata HbA1c-arvo viikolla 4, jos potilaalla on lähtötilanteessa diabetes, esidiabetes tai hyperglykemia. | |
Jos hyperglykemia kehittyy TRUQAP-hoidon aloittamisen jälkeen | Paastoglukoosiarvoa seurataan kliinisen tarpeen mukaan (vähintään kahdesti viikossa, eli sekä päivinä, jolloin potilas saa kapivasertibia, että päivinä, jolloin potilas ei saa sitä), kunnes paastoglukoosiarvo on pienentynyt lähtötasolle2. Sellaisen terveydenhuollon ammattilaisen konsultoimista, jolla on asiantuntemusta hyperglykemian hoidosta, on harkittava. Hyperglykemian vaikeusasteen perusteella TRUQAP-valmisteen anto voidaan keskeyttää, annosta voidaan pienentää tai käyttö voidaan lopettaa pysyvästi (ks. kohta Annostus ja antotapa, taulukko 3). | |
Diabeteslääkehoidon aikana paastoglukoosiarvoa on seurattava vähintään kerran viikossa 2 kuukauden ajan ja sen jälkeen 2 viikon välein tai kliinisen tarpeen mukaan2. | ||
*Glukoosiarvojen seurannassa on aina noudatettava lääkärin harkintaa ja se on toteutettava kliinisen tarpeen mukaan. | ||
Ripuli
Ripulia on ilmoitettu useimmilla TRUQAP-hoitoa saaneilla potilailla (ks. kohta Haittavaikutukset). Ripulin kliinisiä seurauksia voivat olla dehydraatio, hypokalemia ja akuutti munuaisvaurio. Näitä kaikkia sekä sydämen rytmihäiriöitä (joiden riskitekijänä on hypokalemia) on ilmoitettu TRUQAP-hoidon aikana. Ripulin vaikeusasteen perusteella TRUQAP-valmisteen anto voidaan keskeyttää, annosta voidaan pienentää tai käyttö voidaan lopettaa pysyvästi (ks. kohta Annostus ja antotapa, taulukko 4). Potilaita on neuvottava aloittamaan ripulilääkitys heti ripulin ensioireiden ilmetessä ja nauttimaan runsaammin nesteitä suun kautta, jos TRUQAP-hoidon aikana ilmenee ripulioireita. Normovolemiaa ja elektrolyyttitasapainoa on ylläpidettävä, jos potilaalla on ripuli, jotta vältytään hypovolemiaan ja elektrolyyttiarvojen laskuun liittyviltä komplikaatioilta.
Ihottuma ja muut lääkkeeseen liittyvät ihoreaktiot
TRUQAP-hoitoa saaneilla potilailla on ilmoitettu lääkkeeseen liittyviä ihoreaktioita, mukaan lukien erythema multiforme ja yleistynyt eksfoliatiivinen dermatiitti (ks. kohta Haittavaikutukset). Potilaita on seurattava ihottuman tai dermatiitin merkkien ja oireiden varalta, ja ihoreaktioiden vaikeusasteen perusteella valmisteen anto voidaan keskeyttää, annosta voidaan pienentää tai käyttö voidaan lopettaa pysyvästi (ks. kohta Annostus ja antotapa, taulukko 5). On suositeltavaa konsultoida ihotautilääkäriä varhain, jotta voidaan varmistaa tarkempi diagnostiikka ja asianmukainen hoito.
Tutkimuksesta poissuljetut potilaat
Tämän lääkevalmisteen tehoa ja turvallisuutta ei ole tutkittu potilailla, joilla on oireinen viskeraalinen tauti. CAPItello-291‑tutkimuksesta suljettiin pois potilaat, joilla oli anamneesissa kliinisesti merkittävä sydänsairaus, mukaan lukien QTcF-aika > 470 millisekuntia tai mikä tahansa tekijä, joka suurensi QTc-ajan pitenemisen, rytmihäiriötapahtumien tai sydämen toiminnan heikentymisen riskiä, potilaat, joilla oli tyypin 1 tai tyypin 2 diabetes ja jotka tarvitsivat insuliinihoitoa, sekä potilaat, joiden HbA1c-arvo oli > 8,0 % (63,9 mmol/mol). Tämä on otettava huomioon, jos tällaisille potilaille määrätään TRUQAP-valmistetta.
Muut lääkevalmisteet
Voimakkaiden tai keskivahvojen CYP3A4:n estäjien samanaikainen käyttö TRUQAP-valmisteen kanssa saattaa suurentaa kapivasertibialtistusta ja siten suurentaa toksisuuden riskiä. Kohdasta Annostus ja antotapa on luettava tiedot TRUQAP‑annoksen muuttamisesta tilanteissa, joissa CYP3A4:n estäjää käytetään samanaikaisesti.
Voimakkaiden tai keskivahvojen CYP3A4:n indusoijien samanaikainen käyttö saattaa puolestaan pienentää kapivasertibialtistusta. Voimakkaiden ja keskivahvojen CYP3A4:n indusoijien ja TRUQAP-valmisteen samanaikaista käyttöä on vältettävä.
Natriumin määrä
Tämä lääkevalmiste sisältää natriumia alle 1 mmol (23 mg) per annos, eli sen voidaan sanoa olevan ”natriumiton”.
Yhteisvaikutukset
Kapivasertibi metaboloituu pääasiassa CYP3A4- ja UGT2B7-entsyymien välityksellä. In vivo kapivasertibi on heikko, ajasta riippuvainen CYP3A:n estäjä.
Lääkevalmisteet, jotka saattavat suurentaa plasman kapivasertibipitoisuutta
Voimakkaat CYP3A4:n estäjät
TRUQAP-valmisteen käyttö samanaikaisesti voimakkaiden CYP3A4:n estäjien kanssa suurentaa kapivasertibipitoisuutta, mikä saattaa suurentaa TRUQAP-valmisteen aiheuttaman toksisuuden riskiä. Samanaikaista käyttöä voimakkaiden CYP3A4:n estäjien kanssa on vältettävä (tällaisia ovat esim. bosepreviiri, seritinibi, klaritromysiini, kobisistaatti, konivaptaani, ensitrelviiri, idelalisibi, indinaviiri, itrakonatsoli, josamysiini, ketokonatsoli, lonafarnibi, mibefradiili, mifepristoni, nefatsodoni, nelfinaviiri, posakonatsoli, ribosiklibi, ritonaviiri, sakinaviiri, telapreviiri, telitromysiini, troleandomysiini, tukatinibi, vorikonatsoli, greippi ja greippimehu). Jos samanaikaista käyttöä ei voida välttää, TRUQAP-valmisteen annosta on pienennettävä (ks. kohta Annostus ja antotapa). Kun samanaikaisesti annettiin voimakasta CYP3A4:n estäjää itrakonatsolia toistuvina 200 mg:n annoksina, kokonaisaltistus kapivasertibille (AUCinf) suureni 95 % ja kapivasertibin huippupitoisuus (Cmax) suureni 70 % verrattuna kapivasertibin antamiseen ainoana valmisteena.
Keskivahvat CYP3A4:n estäjät
TRUQAP-valmisteen käyttö samanaikaisesti keskivahvojen CYP3A4:n estäjien kanssa suurentaa kapivasertibipitoisuutta, mikä saattaa suurentaa TRUQAP-valmisteen aiheuttaman toksisuuden riskiä. TRUQAP-annosta on pienennettävä, kun keskivahvoja CYP3A4:n estäjiä käytetään samanaikaisesti (tällaisia ovat esim. aprepitantti, siprofloksasiini, siklosporiini, diltiatseemi, erytromysiini, flukonatsoli, fluvoksamiini, tofisopaami, verapamiili) (ks. kohta Annostus ja antotapa).
Lääkevalmisteet, jotka saattavat pienentää plasman kapivasertibipitoisuutta
Voimakkaat CYP3A4:n indusoijat
TRUQAP-valmisteen käyttöä samanaikaisesti voimakkaiden CYP3A4:n indusoijien (esim. karbamatsepiinin, fenytoiinin, rifampisiinin tai mäkikuisman) kanssa on vältettävä. Kapivasertibin anto samanaikaisesti voimakkaan CYP3A4:n indusoijan entsalutamidin kanssa pienensi kapivasertibin AUC-arvoa noin 40–50 %.
Keskivahvat CYP3A4:n indusoijat
Kapivasertibin käyttö samanaikaisesti keskivahvojen CYP3A4:n indusoijien kanssa saattaa pienentää kapivasertibipitoisuuksia. Tämä saattaa heikentää TRUQAP-valmisteen tehoa. TRUQAP-valmisteen kohdalla on vältettävä samanaikaista käyttöä keskivahvojen CYP3A4:n indusoijien kanssa (tällaisia ovat esim. bosentaani, senobamaatti, dabrafenibi, elagoliksi, etraviriini, lersiviriini, lesinuradi, lopinaviiri, lorlatinibi, metamitsoli, mitapivaatti, modafiniili, nafsilliini, peksidartinibi, fenobarbitaali, rifabutiini, semagasestaatti, sotorasibi, talviraliini, telotristaattietyyli ja tioridatsiini).
Lääkevalmisteet, joiden pitoisuuksiin plasmassa kapivasertibi saattaa vaikuttaa
CYP3A:n substraatit
Pääasiassa CYP3A-välitteisen metabolian kautta eliminoituvien lääkevalmisteiden pitoisuudet saattavat suurentua, kun samanaikaisesti käytetään TRUQAP-valmistetta. Tämä voi vuorostaan johtaa toksisuuden lisääntymiseen sen mukaan, millainen terapeuttinen ikkuna kyseisellä lääkevalmisteella on. Kapivasertibi suurensi midatsolaamin AUC-arvoa 15–77 %, joten se on heikko CYP3A:n estäjä (ks. kohta Farmakokinetiikka). Annoksen muuttaminen saattaa olla tarpeen sellaisten lääkevalmisteiden kohdalla, jotka eliminoituvat pääasiassa CYP3A-välitteisen metabolian kautta ja joiden terapeuttinen ikkuna on kapea (tällaisia ovat esim. karbamatsepiini, siklosporiini, fentanyyli, pimotsidi, simvastatiini ja takrolimuusi). Katso kyseisten muiden lääkevalmisteiden valmisteyhteenvedoista suositukset niiden samanaikaisesta käytöstä heikkojen CYP3A4:n estäjien kanssa.
CYP2D6:n substraatit, joilla on pieni terapeuttinen leveys
In vitro -tutkimusten mukaan kapivasertibi saattaa estää CYP2D6-entsyymien toimintaa. Varovaisuutta on noudatettava, jos kapivasertibia käytetään samanaikaisesti sellaisten herkkien CYP2D6-entsyymien substraattien kanssa, joiden terapeuttinen leveys on pieni. Kapivasertibi saattaa nimittäin suurentaa systeemistä altistusta näille substraateille.
CYP2B6:n substraatit, joilla on pieni terapeuttinen leveys
In vitro -tutkimusten mukaan kapivasertibi saattaa indusoida CYP2B6-entsyymien toimintaa. Varovaisuutta on noudatettava, jos kapivasertibia käytetään samanaikaisesti sellaisten herkkien CYP2B6-entsyymien substraattien kanssa, joiden terapeuttinen leveys on pieni (esim. bupropioni). Kapivasertibi saattaa nimittäin pienentää systeemistä altistusta näille substraateille.
UGT1A1:n substraatit, joilla on pieni terapeuttinen leveys
In vitro -tutkimusten mukaan kapivasertibi saattaa estää UGT1A1-entsyymien toimintaa. Varovaisuutta on noudatettava, jos kapivasertibia käytetään samanaikaisesti sellaisten herkkien UGT1A1-entsyymien substraattien kanssa, joiden terapeuttinen leveys on pieni (esim. irinotekaani). Kapivasertibi saattaa nimittäin suurentaa systeemistä altistusta näille substraateille.
Yhteisvaikutukset maksan kuljettajaproteiinien (BCRP, OATP1B1 ja OATP1B3) kanssa
TRUQAP-valmisteen samanaikainen käyttö saattaa suurentaa altistusta lääkevalmisteille, jotka ovat herkkiä BCRP:n, OATP1B1:n ja/tai OATP1B3:n estolle, jos nämä lääkevalmisteet metaboloituvat CYP3A4:n välityksellä. Tämä saattaa johtaa toksisuuden suurenemiseen. Annoksen muuttaminen saattaa olla tarpeen terapeuttisen ikkunan mukaan sellaisten lääkevalmisteiden kohdalla, jotka ovat herkkiä BCRP:n, OATP1B1:n ja/tai OATP1B3:n estolle, jos nämä lääkevalmisteet metaboloituvat CYP3A4:n välityksellä (esim. simvastatiini). Katso kyseisten muiden lääkevalmisteiden valmisteyhteenvedoista suositukset niiden samanaikaisesta käytöstä CYP3A4:n, BCRP:n, OATP1B1:n ja OATP1B3:n estäjien kanssa.
Yhteisvaikutukset munuaisten kuljettajaproteiinien kanssa (MATE1, MATE2K ja OCT2)
TRUQAP-valmisteen samanaikainen käyttö saattaa suurentaa altistusta lääkevalmisteille, jotka ovat herkkiä MATE1:n, MATE2K:n ja/tai OCT2:n estolle. Tämä saattaa johtaa toksisuuden suurenemiseen. Annoksen muuttaminen saattaa olla tarpeen terapeuttisen ikkunan mukaan sellaisten lääkevalmisteiden kohdalla, jotka ovat herkkiä MATE1:n, MATE2K:n ja/tai OCT2:n estolle (esim. dofetilidi ja prokaiiniamidi). Katso kyseisten muiden lääkevalmisteiden valmisteyhteenvedoista suositukset niiden samanaikaisesta käytöstä MATE1:n, MATE2K:n ja/tai OCT2:n estäjien kanssa. TRUQAP-hoidon aikana saatetaan todeta ohimenevää seerumin kreatiniinipitoisuuden suurenemista, joka johtuu kapivasertibin aiheuttamasta OCT2:n, MATE1:n ja MATE2K:n estosta.
Raskaus ja imetys
Naiset, jotka voivat tulla raskaaksi / ehkäisy miehillä ja naisilla
Naisia, jotka voivat tulla raskaaksi, on kehotettava välttämään raskaaksi tulemista TRUQAP-valmisteen käytön aikana. Naisille, jotka voivat tulla raskaaksi, on tehtävä raskaustesti ennen hoidon aloittamista, ja testin negatiivinen tulos on varmistettava. Testien toistamista koko hoidon ajan on harkittava.
Potilaita on kehotettava käyttämään tehokasta ehkäisyä TRUQAP-hoidon aikana ja TRUQAP-hoidon päättymisen jälkeen vähintään 4 viikon ajan (naiset) tai 16 viikon ajan (miehet).
Raskaus
TRUQAP-valmisteen käytöstä raskaana oleville naisille ei ole olemassa tietoja. Eläimillä tehdyissä tutkimuksissa on havaittu lisääntymistoksisuutta (ks. kohta Prekliiniset tiedot turvallisuudesta). TRUQAP-valmisteen käyttöä ei suositella raskauden aikana eikä sellaisten naisten hoitoon, jotka voivat tulla raskaaksi mutta eivät käytä ehkäisyä.
Imetys
Ei tiedetä, erittyvätkö kapivasertibi tai sen metaboliitit ihmisillä äidinmaitoon. Imetettyjen rotanpoikasten todettiin vahvistetusti altistuneen kapivasertibille, mikä saattaa viitata siihen, että kapivasertibi erittyy maitoon. Imetettävään lapseen kohdistuvia riskejä ei voida sulkea pois (ks. kohta Prekliiniset tiedot turvallisuudesta). Imetys on lopetettava TRUQAP-hoidon ajaksi.
Hedelmällisyys
Hedelmällisyyteen kohdistuvista vaikutuksista ei ole kliinistä tietoa. Eläimillä tehdyissä tutkimuksissa ei havaittu naaraiden lisääntymiselimiin kohdistuvia haittavaikutuksia, mutta vaikutuksia naarasrottien hedelmällisyyteen ei tutkittu. Kapivasertibi on aiheuttanut kiveksiin kohdistuvaa toksisuutta ja saattaa heikentää hedelmällisyyttä lisääntymiskykyisillä uroksilla (ks. kohta Prekliiniset tiedot turvallisuudesta).
Tutustu fulvestrantin valmisteyhteenvedon kohtaan 4.6.
Vaikutus ajokykyyn ja koneiden käyttökykyyn
TRUQAP-valmisteella saattaa olla vähäinen vaikutus ajokykyyn ja koneidenkäyttökykyyn, sillä kapivasertibihoidon aikana on raportoitu uupumusta, huimausta ja pyörtymistä (ks. kohta Haittavaikutukset).
Haittavaikutukset
Turvallisuusprofiilin yhteenveto
TRUQAP-valmisteen turvallisuusprofiilin yhteenveto perustuu tietoihin 355 potilaasta, jotka saivat TRUQAP-valmistetta ja fulvestranttia vaiheen III tutkimuksessa (CAPItello-291). Kapivasertibialtistuksen mediaanikesto CAPItello-291-tutkimuksessa oli 5,4 kuukautta, ja 28,2 % potilaista altistui valmisteelle ≥ 12 kuukauden ajan.
Yleisimpiä haittavaikutuksia olivat ripuli (72,4 %), ihottuma (40,6 %), pahoinvointi (34,6 %), uupumus (32,1 %), oksentelu (21,4 %), hyperglykemia (19,2 %), suutulehdus (18,6 %), päänsärky (17,2 %), ruokahalun heikentyminen (16,9 %) ja virtsatieinfektio (16,6 %).
Yleisimpiä asteen 3 tai 4 haittavaikutuksia olivat ihottuma (12,4 %), ripuli (10,4 %), anemia (3,4 %), hypokalemia (2,8 %), hyperglykemia (2,5 %) ja suutulehdus (2,3 %).
Vakavia haittavaikutuksia ilmeni 9 %:lla potilaista, jotka saivat TRUQAP-valmistetta ja fulvestranttia. Yleisimpiä vakavia haittavaikutuksia, joita ilmoitettiin TRUQAP-valmistetta ja fulvestranttia saaneilla potilailla, olivat ihottuma (2,3 %), ripuli (2,5 %) ja oksentelu (1,1 %).
Annoksen pienentämistä haittavaikutusten vuoksi ilmoitettiin 18,9 %:lla potilaista. Yleisimpiä haittavaikutuksia, jotka johtivat TRUQAP-annoksen pienentämiseen, olivat ripuli (8,7 %) ja ihottuma (4,5 %).
Hoito lopetettiin haittavaikutusten vuoksi 10,4 %:lla potilaista. Yleisimpiä haittavaikutuksia, jotka johtivat hoidon lopettamiseen, olivat ihottuma (4,5 %), ripuli (2,3 %) ja oksentelu (2 %).
Haittavaikutustaulukko
Taulukossa 8 on lueteltu haittavaikutukset, jotka perustuvat yhdistettyihin tietoihin kliinisissä tutkimuksissa TRUQAP-valmisteen ja fulvestrantin yhdistelmää suositeltuna annoksena saaneista potilaista.
Haittavaikutukset on lueteltu MedDRA:n elinjärjestelmäluokituksen mukaisesti. Suositellut termit on esitetty kussakin elinjärjestelmässä ensin esiintymistiheyden mukaan alenevassa järjestyksessä ja sitten vakavuuden mukaan alenevassa järjestyksessä. Haittavaikutusten esiintymistiheydet on määritelty seuraavasti: hyvin yleinen (≥ 1/10); yleinen (≥ 1/100, < 1/10); melko harvinainen (≥ 1 / 1 000, < 1/100); harvinainen (≥ 1 / 10 000, < 1 / 1 000); hyvin harvinainen (< 1 / 10 000); ja tuntematon (koska saatavissa oleva tieto ei riitä esiintyvyyden arviointiin).
Taulukko 8 TRUQAP-hoitoa saaneilla potilailla todetut haittavaikutukset
MedDRA:n elinjärjestelmäluokka | MedDRA-termi | Mikä tahansa aste (%) |
Infektiot | Virtsatieinfektio1 | Hyvin yleinen |
Veri ja imukudos | Anemia | Hyvin yleinen |
Immuunijärjestelmä | Yliherkkyys2 | Yleinen |
Aineenvaihdunta ja ravitsemus | Hyperglykemia3 | Hyvin yleinen |
Ruokahalun heikentyminen | Hyvin yleinen | |
Hypokalemia4 | Yleinen | |
Diabeettinen ketoasidoosi5 | Melko harvinainen | |
Hermosto | Päänsärky | Hyvin yleinen |
Makuhäiriö | Yleinen | |
Huimaus | Yleinen | |
Pyörtyminen | Yleinen | |
Ruoansulatuselimistö | Ripuli2 | Hyvin yleinen |
Pahoinvointi | Hyvin yleinen | |
Oksentelu | Hyvin yleinen | |
Suutulehdus6 | Hyvin yleinen | |
Dyspepsia | Yleinen | |
Suun kuivuus | Yleinen | |
Vatsakipu | Yleinen | |
Iho ja ihonalainen kudos | Ihottuma7 | Hyvin yleinen |
Kutina | Hyvin yleinen | |
Ihon kuivuminen | Yleinen | |
Erythema multiforme | Yleinen | |
Lääkkeen aiheuttama ihoreaktio | Melko harvinainen | |
Dermatiitti | Melko harvinainen | |
Yleistynyt eksfoliatiivinen dermatiitti | Melko harvinainen | |
Toksinen ihoreaktio | Melko harvinainen | |
Munuaiset ja virtsatiet | Akuutti munuaisvaurio | Yleinen |
Yleisoireet ja antopaikassa todettavat haitat | Uupumus8 | Hyvin yleinen |
Limakalvotulehdus | Yleinen | |
Kuume9 | Yleinen | |
Tutkimukset | Suurentunut veren kreatiniinipitoisuus | Yleinen |
Painon lasku | Yleinen | |
Suurentunut glykosyloituneen hemoglobiinin pitoisuus | Yleinen |
1 Virtsatieinfektioon sisältyvät virtsatietulehdus ja virtsarakkotulehdus.
2 Sisältää muita samankaltaisia termejä.
3 Hyperglykemiaan sisältyvät veren glukoosipitoisuuden suureneminen, diabetes, hyperglykemia ja tyypin 2 diabetes.
4 Hypokalemiaan sisältyvät veren kaliumpitoisuuden pieneneminen ja hypokalemia.
5 Diabeettiseen ketoasidoosiin sisältyvät diabeettinen ketoasidoosi ja ketoasidoosi.
6 Suutulehdukseen sisältyvät aftainen haavauma, suun haavaumat ja suutulehdus.
7 Ihottumaan sisältyvät punoitus, ihottuma, punoittava ihottuma, makulaarinen ihottuma, makulopapulaarinen ihottuma, papulaarinen ihottuma ja kutiava ihottuma.
8 Uupumukseen sisältyvät voimattomuus ja uupumus.
9 Kuumeeseen sisältyvät kohonnut kehon lämpötila ja kuume.
Valikoitujen haittavaikutusten kuvaus
Hyperglykemia
Jonkinasteista hyperglykemiaa ilmeni 68 potilaalla (19,2 %) ja asteen 3 tai 4 hyperglykemiaa 9 potilaalla (2,5 %), jotka saivat TRUQAP-hoitoa. Mediaaniaika hyperglykemian ensimmäiseen ilmaantumiskertaan oli 16 päivää (vaihteluväli 1 – 1 221). Tutkimuksessa annoksen pienentäminen oli tarpeen 4 potilaalla (1,1 %) ja 2 potilasta (0,6 %) lopetti hoidon hyperglykemian vuoksi. 68 potilaasta, joilla ilmeni hyperglykemiaa, 35 potilaalle (51,5 %) annettiin hyperglykemiaa vähentävää lääkitystä (insuliini mukaan lukien, 17,6 %). Ks. kohta Varoitukset ja käyttöön liittyvät varotoimet.
Ripuli
Ripulia ilmeni 257 potilaalla (72,4 %), jotka saivat TRUQAP-hoitoa. Asteen 3 ja/tai 4 ripulia ilmeni 37 potilaalla (10,4 %). Mediaaniaika ensimmäiseen ilmaantumiskertaan oli 8 päivää (vaihteluväli 1–519). Annoksen pienentäminen oli tarpeen 31 potilaalla (8,7 %) ja 8 potilasta (2,3 %) lopetti TRUQAP-hoidon ripulin vuoksi. 257 potilaasta, joilla ilmeni ripulia, 59,5 % (153/257) tarvitsi ripulilääkitystä ripulioireiden hoitoon.
Ihottuma
Ihottumaa (mukaan lukien punoitus, ihottuma, punoittava ihottuma, makulaarinen ihottuma, makulopapulaarinen ihottuma, papulaarinen ihottuma ja kutiava ihottuma) ilmoitettiin 144 potilaalla (40,6 %). Mediaaniaika ihottuman ensimmäiseen ilmaantumiskertaan oli 12 päivää (vaihteluväli 1 – 1 529). Asteen 3 ja/tai 4 ihottumaa ilmeni 44 potilaalla (12,4 %), jotka saivat kapivasertibia. Erythema multiformea ilmeni 6 potilaalla (1,7 %), ja sen vaikein aste oli aste 3, jota ilmeni 3 potilaalla (0,8 %). Yleistynyttä eksfoliatiivista dermatiittia ilmeni 2 potilaalla (0,6 %). Nämä tapahtumat olivat astetta 3. Annoksen pienentäminen oli tarpeen 16 potilaalla (4,5 %) ja 16 potilasta (4,5 %) keskeytti TRUQAP-hoidon ihottuman vuoksi.
Epäillyistä haittavaikutuksista ilmoittaminen
On tärkeää ilmoittaa myyntiluvan myöntämisen jälkeisistä lääkevalmisteen epäillyistä haittavaikutuksista. Se mahdollistaa lääkevalmisteen hyöty-haittatasapainon jatkuvan arvioinnin. Terveydenhuollon ammattilaisia pyydetään ilmoittamaan kaikista epäillyistä haittavaikutuksista seuraavalle taholle:
www-sivusto: www.fimea.fi
Lääkealan turvallisuus- ja kehittämiskeskus Fimea
Lääkkeiden haittavaikutusrekisteri
PL 55
00034 FIMEA
Yliannostus
TRUQAP-valmisteen yliannostukseen ei toistaiseksi ole olemassa spesifistä hoitoa. Ohjeiden mukaisen kapivasertibiannostuksen ylittäminen voi suurentaa kapivasertibin haittavaikutusten, kuten ripulin, riskiä. Lääkärien on annettava tavanomaista tukihoitoa, ja potilaita on hoidettava oireenmukaisesti.
Farmakologiset ominaisuudet
Farmakodynamiikka
Farmakoterapeuttinen ryhmä: antineoplastiset lääkeaineet, muut antineoplastiset lääkeaineet, ATC-koodi: L01EX27.
Vaikutusmekanismi
Kapivasertibi on seriini-treoniinikinaasi AKT:n kaikkien kolmen isoformin (AKT1, AKT2 ja AKT3) kinaasiaktiivisuuden voimakas ja selektiivinen estäjä. AKT:llä on keskeinen asema fosfatidyyli-inositoli-3-kinaasin (PI3K) signaalikaskadissa, joka säätelee lukuisia solun prosesseja, kuten solujen eloonjäämistä, proliferaatiota, solusykliä, aineenvaihduntaa, geenien transkriptiota ja solujen migraatiota. AKT:n aktivoituminen kasvaimessa johtuu muiden signaalireittien ylävirta-alueen aktivoitumisesta, AKT1-mutaatioista, PTEN-entsyymin (fosfataasin ja tensiinin homologi, Phosphatase and Tensin Homolog) toiminnan vähenemisestä ja mutaatioista PI3K:n katalyyttisessä alayksikössä (PIK3CA).
Kapivasertibi vähentää kiinteistä kasvaimista ja hematologisista taudeista peräisin olevien solulinjojen kasvua. Tämä koskee myös rintasyövän solulinjoja, joissa joko on tai ei ole PIK3CA- tai AKT1-mutaatioita tai PTEN-muutoksia.
Hoito kapivasertibilla ja fulvestrantilla sai aikaan kasvaimeen kohdistuvan vasteen erilaisissa ihmisen rintasyövän estrogeenireseptoripositiivisissa (ER+) potilasperäisissä ksenograftimalleissa (PDX-malleissa), jotka edustivat rintasyövän eri alaryhmiä. Mukana oli malleja, joissa joko oli tai ei ollut havaittavia mutaatioita tai muutoksia PIK3CA-, PTEN- tai AKT1-geeneissä.
Sydämen elektrofysiologia
Altistus-vasteanalyysissä käytettiin tietoja 180 potilaasta, joilla oli pitkälle edennyt kiinteä maligniteetti ja jotka saivat kapivasertibia 80–800 mg:n annoksina. Ennustettu QTcF-ajan piteneminen oli 3,87 ms pitoisuuksilla, jotka vastasivat keskimääräistä vakaan tilan Cmax-pitoisuutta, kun potilaat saivat 400 mg kapivasertibia kahdesti vuorokaudessa.
Kliininen teho
CAPItello291 oli satunnaistettu, kaksoissokkoutettu ja lumekontrolloitu tutkimus, joka oli suunniteltu TRUQAP-valmisteen tehon ja turvallisuuden arviointiin. Tutkimukseen otettiin 708 potilasta. Tutkimuksessa käytettiin valmistetta yhdistelmänä fulvestrantin kanssa aikuisille pre- tai postmenopausaalisille naisille ja aikuisille miehille, joilla oli paikallisesti edennyt (leikkaukseen soveltumaton) tai etäpesäkkeinen ER-positiivinen ja HER2-negatiivinen rintasyöpä (HER2-negatiivisuuden määritelmänä IHC [immunohistokemia] 0 tai 1+ tai IHC 2+ ja ISH [in situ ‑hybridisaatio] negatiivinen), joka oli uusiutunut tai edennyt aromataasin estäjään pohjautuvan hoidon aikana tai tällaisen hoidon jälkeen. Potilaista 289:llä oli kasvaimessa yksi tai useampi kriteerit täyttävä PIK3CA-, AKT1‑ tai PTEN-muutos.
Potilaat suljettiin pois tutkimuksesta, jos he olivat saaneet enemmän kuin 2 linjaa hormonaalista hoitoa paikallisesti edenneeseen (leikkaukseen soveltumattomaan) tai etäpesäkkeiseen tautiin tai enemmän kuin 1 linjan solunsalpaajahoitoa paikallisesti edenneeseen (leikkaukseen soveltumattomaan) tai etäpesäkkeiseen tautiin, jos he olivat saaneet aiemmin AKT:n, PI3K:n tai mTOR:n estäjää, fulvestranttia ja/tai muita selektiivisiä estrogeenireseptorin hajottajia (SERD), jos heillä oli kliinisesti merkittävä glukoosiaineenvaihdunnan poikkeama (määritelmä: tyypin 1 tai tyypin 2 diabetes, joka vaati insuliinihoitoa, ja/tai HbA1c-arvo > 8,0 % [63,9 mmol/mol]), jos heillä oli anamneesissa kliinisesti merkittävä sydänsairaus tai oireinen viskeraalinen tauti tai jos todettiin mitä tahansa tautitaakkaa, jonka vuoksi hormonaalinen hoito ei soveltunut potilaalle.
Potilaat satunnaistettiin suhteessa 1:1 saamaan joko 400 mg TRUQAP-valmistetta (N = 355) tai lumelääkettä (N = 353) kahdesti vuorokaudessa 4 päivän ajan, minkä jälkeen valmistetta ei otettu 3 päivään, kullakin viikolla jokaisen 28 päivän pituisen hoitosyklin aikana. Fulvestrantti (500 mg) annettiin hoitosyklin 1 päivinä 1 ja 15 ja tämän jälkeen jokaisen 28 päivän pituisen hoitosyklin päivänä 1. Pre- tai perimenopausaalisia naisia hoidettiin LHRH:n agonistilla. Satunnaistamisessa ositustekijöinä olivat maksaetäpesäkkeiden esiintyminen, aiempi hoito CDK4/6:n estäjillä ja maantieteellinen alue. Hoitoa annettiin, kunnes tauti eteni, potilas kuoli, suostumus peruutettiin tai ilmeni toksisia vaikutuksia, joita ei voitu hyväksyä. Ennen satunnaistamista otettiin kasvainnäyte PIK3CA/AKT1/PTEN-muutosstatuksen määrittämiseksi retrospektiivisesti keskitetyllä testauksella.
Demografiset tiedot ja lähtötilanteen tiedot olivat hyvin samankaltaiset eri hoitohaaroissa. Tutkimuksen 708 potilaan mediaani-ikä oli 58 vuotta (vaihteluväli 26–90; potilaista 30,7 % oli yli 65-vuotiaita). Potilaista oli naisia (99 %), valkoihoisia (57,5 %), aasialaisia (26,7 %) ja mustaihoisia (1,1 %). ECOG:n (Eastern Cooperative Oncology Group) suorituskykyluokka oli 0 (65,7 %) tai 1 (34,2 %). Potilaista 21,8 % oli pre- tai perimenopausaalisia. Kaikki potilaat olivat saaneet aiemmin hormonaaliseen hoitoon perustuvaa hoitoa (100 % aromataasin estäjään pohjautuvaa hoitoa ja 44,1 % tamoksifeenia). Potilaista 70,1 %:n ilmoitettiin saaneen aiempana hoitona CDK4/6:n estäjää. Potilaista 18,2 %:n ilmoitettiin saaneen solunsalpaajahoitoa paikallisesti edenneeseen (leikkaukseen soveltumattomaan) tai etäpesäkkeiseen tautiin. Alaryhmässä, jonka potilailla oli PIK3CA/AKT1/PTEN-muutoksia, demografiset tiedot edustivat yleisesti ottaen hyvin koko tutkimuspopulaatiota.
Kaksi ensisijaista päätemuuttujaa olivat tutkijan arvioima etenemisvapaa elinaika (PFS) koko populaatiossa ja etenemisvapaa elinaika alaryhmässä, jonka potilailla oli PIK3CA/AKT1/PTEN-muutoksia, arvioituna RECIST-kriteereillä (Response Evaluation Criteria in Solid Tumours; v1.1).
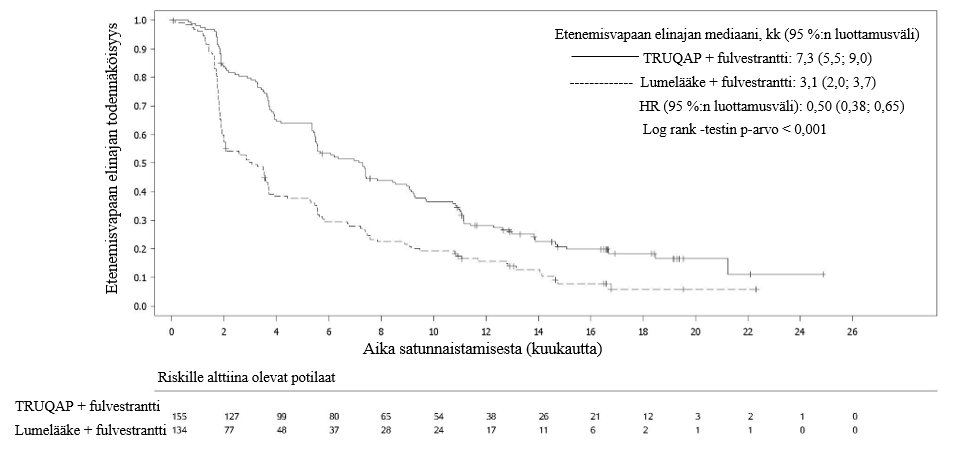
Tiedonkeruun päättymispäivän ollessa 15.8.2022, tutkimuksessa todettiin tilastollisesti merkitsevä etenemisvapaan elinajan piteneminen potilailla, jotka saivat TRUQAP-valmistetta ja fulvestranttia, verrattuna potilaisiin, jotka saivat lumelääkettä ja fulvestranttia, sekä koko populaatiossa että alaryhmässä, jonka potilailla oli PIK3CA/AKT1/PTEN-muutoksia (ks. taulukko 9). Etenemisvapaan elinajan eksploratiivisessa analyysissä 313 potilaalla (44 %), joiden kasvaimissa ei ollut PIK3CA/AKT1/PTEN-muutoksia, riskitiheyksien suhde (HR) oli 0,79 (95 %:n luottamusväli: 0,61; 1.02). Tämä viittaa siihen, että ero koko populaatiossa johtuu ensisijaisesti tuloksista populaatiossa, jonka potilaiden kasvaimissa oli PIK3CA/AKT1/PTEN-muutoksia. Tutkijan arvioimia etenemisvapaan elinajan tuloksia tukivat johdonmukaiset tulokset sokkoutetussa, riippumattomassa keskitetyssä arvioinnissa (BICR). Tutkijan arvioima objektiivisten vasteiden osuus (ORR) TRUQAP-valmistetta ja fulvestranttia saaneilla oli 22,9 % ja lumelääkettä ja fulvestranttia saaneilla 12,2 % koko populaatiossa. Alaryhmässä, jonka potilailla oli geenimuutoksia, vastaavat osuudet olivat 28,8 % ja 9,7 %.
Kokonaiselinajan ennalta määritetyssä lopullisessa analyysissä (tiedonkeruun päättymispäivä 16.6.2025) riskitiheyksien suhde oli 0,83 (95 %:n luottamusväli: 0,63; 1,10) alaryhmässä, jossa potilailla oli PIK3CA/AKT1/PTEN-muutoksia. Tämä tulos ei ollut tilastollisesti merkitsevä.
Tehoa koskevat tulokset on esitetty taulukossa 9 ja kuvassa 1.
Taulukko 9 Tutkijan arvioima etenemisvapaa elinaika (PFS) ja kokonaiselinaika (OS) alaryhmässä, jonka potilailla oli PIK3CA/AKT1/PTEN-muutoksia
Alaryhmä, jonka potilailla oli PIK3CA/AKT1/PTEN‑muutoksia | ||
| TRUQAP + fulvestrantti | Lumelääke + fulvestrantti |
PFS (tiedonkeruun päättymispäivä 15.8.2022) | ||
PFS-tapahtumien määrä – n (%) | 121 (78,1) | 115 (85,8) |
PFS:n mediaani kuukausina (95 %:n luottamusväli) | 7,3 (5,5; 9,0) | 3,1 (2,0; 3,7) |
Riskitiheyksien suhde (HR) (95 %:n luottamusväli)a | 0,50 (0,38; 0,65) | |
p-arvob | < 0,001 | |
OS (tiedonkeruun päättymispäivä 16.6.2025) | ||
OS-tapahtumien määrä – n (%) | 109 (70,3) | 98 (73,1) |
OS:n mediaani kuukausina (95 %:n luottamusväli)c | 28,5 (24,2; 34,6) | 30,4 (20,4; 34,0) |
Riskitiheyksien suhde (HR) (95 %:n luottamusväli)d | 0,83 (0,63; 1,10) | |
p‑arvoe | 0,201 | |
a Ositettu Coxin suhteellisten riskitiheyksien malli. Riskitiheyksien suhde < 1 suosii kapivasertibin ja fulvestrantin yhdistelmää. Koko populaatiossa log rank ‑testissä ja Coxin mallissa käytettiin ositustekijöinä maksaetäpesäkkeiden esiintymistä (kyllä/ei), CDK4/6:n estäjien aiempaa käyttöä (kyllä/ei) ja maantieteellistä aluetta (alue 1: Yhdysvallat, Kanada, Länsi-Eurooppa, Australia ja Israel; alue 2: Latinalainen Amerikka, Itä-Eurooppa ja Venäjä; alue 3: Aasia). Populaatiossa, jonka potilailla oli geenimuutoksia, log rank ‑testissä ja Coxin mallissa käytettiin ositustekijöinä maksaetäpesäkkeiden esiintymistä (kyllä/ei) ja CDK4/6:n estäjien aiempaa käyttöä (kyllä/ei).
b Ositettu log rank ‑testi.
c Kaplan–Meier-estimaatti. Kokonaiselinajan mediaanin luottamusväli laskettiin Brookmeyer–Crowley-menetelmällä.
d Ositettu Coxin suhteellisten riskitiheyksien malli. Riskitiheyksien suhde < 1 suosii kapivasertibin ja fulvestrantin yhdistelmää. Populaatiossa, jonka potilailla oli geenimuutoksia, log rank ‑testissä ja Coxin mallissa käytettiin ositustekijöinä maksaetäpesäkkeiden esiintymistä (kyllä/ei) ja CDK4/6:n estäjien aiempaa käyttöä (kyllä/ei).
e Ositettu log rank ‑teksti.
Kuva 1 – Etenemisvapaan elinajan Kaplan–Meier-kuvaaja – CAPItello‑291 (tutkijan arvio; alaryhmä, jonka potilailla oli PIK3CA/AKT1/PTEN-muutoksia)
Pediatriset potilaat
Euroopan lääkevirasto on myöntänyt vapautuksen velvoitteesta toimittaa tutkimustulokset TRUQAP-valmisteen käytöstä rintasyövän hoidossa kaikissa pediatrisissa potilasryhmissä (ks. kohdasta Annostus ja antotapa ohjeet käytöstä pediatristen potilaiden hoidossa).
Farmakokinetiikka
Kapivasertibin farmakokinetiikkaa on karakterisoitu terveillä tutkittavilla ja potilailla, joilla on kiinteitä kasvaimia. Systeeminen altistus (AUC ja Cmax) suureni suhteessa annokseen 80–800 mg:n annosalueella, kun potilaille annettiin kerta-annos valmistetta. Kun valmistetta annettiin toistuvasti 80–600 mg:n annoksina kahdesti vuorokaudessa, AUC suureni hieman enemmän kuin suhteessa annokseen. Kun kapivasertibia annetaan jaksoittaisesti 400 mg kahdesti vuorokaudessa 4 päivän ajan ja tämän jälkeen valmistetta ei oteta 3 päivään, on ennustettavissa, että kapivasertibin vakaan tilan pitoisuudet (AUC‑arvo 8 069 h ng/ml [37 %] ja Cmax‑arvo 1 371 ng/ml [30 %]) saavutetaan jokaisen viikon 3. ja 4. lääkkeenottopäivänä viikosta 2 alkaen. Päivinä, joina valmistetta ei oteta, plasman lääkepitoisuudet ovat pienet (noin 0,5–15 % vakaan tilan Cmax-arvosta).
Imeytyminen
Kapivasertibi imeytyy nopeasti, ja huippupitoisuus (Cmax) todetaan potilailla noin 1–2 tunnin kuluttua. Absoluuttinen hyötyosuus on keskimäärin 29 %.
Ruoan vaikutus
Kun kapivasertibi annettiin runsasrasvaisen, runsaskalorisen aterian (noin 1 000 kcal) jälkeen, sen AUC oli 1,32-kertainen ja Cmax 1,23-kertainen verrattuna valmisteen antamiseen yön yli paastoamisen jälkeen. Kun kapivasertibi annettiin vähärasvaisen, vähäkalorisen aterian (noin 400 kcal) jälkeen, altistus oli samankaltainen kuin paaston jälkeen annettaessa: AUC oli 1,14-kertainen ja Cmax 1,21-kertainen verrattuna valmisteen antamiseen paaston jälkeen. Valmisteen ottaminen samanaikaisesti ruoan kanssa ei aiheuttanut kliinisesti merkittäviä altistuksen muutoksia.
Jakautuminen
Keskimääräinen jakautumistilavuus oli 2,6 l/kg, kun valmistetta annettiin terveille tutkittaville laskimoon. Kapivasertibi ei sitoudu laajasti plasman proteiineihin (sitoutumattoman lääkeaineen osuus 22 %), ja plasman ja veren kapivasertibipitoisuuksien suhde on 0,71.
Biotransformaatio
Kapivasertibi metaboloituu pääasiassa CYP3A4- ja UGT2B7-entsyymien välityksellä. Ihmisen plasmassa tärkein metaboliitti oli eetteriglukuronidi, jonka osuus kaikesta lääkeperäisestä aineesta oli 83 %. Vähäistä oksidatiivista metaboliittia todettiin olevan 2 % ja kapivasertibia 15 % kaikesta verenkierrossa olevasta lääkeperäisestä aineesta. Aktiivisia metaboliitteja ei ole tunnistettu.
Eliminaatio
Toistuvan annon jälkeen efektiivinen puoliintumisaika potilailla oli 8,3 h. Kun terveille tutkittaville annettiin kerta-annos laskimoon, kokonaispuhdistuma plasmasta oli keskimäärin 38 l/h. Oraalinen kokonaispuhdistuma plasmasta oli keskimäärin 60 l/h, kun valmistetta annettiin kerta-annoksena suun kautta, ja se pieneni 8 %, kun valmistetta annettiin toistuvina 400 mg:n annoksina kahdesti vuorokaudessa.
Kun 400 mg:n kerta-annos annettiin suun kautta, radioaktiivisesta annoksesta erittyi keskimäärin yhteensä 45 % virtsaan ja 50 % ulosteeseen. Munuaispuhdistuma oli 21 % kokonaispuhdistumasta. Kapivasertibi eliminoituu pääasiassa metaboloitumalla.
Erityisryhmät
Etnisen taustan, iän, sukupuolen ja painon vaikutukset
Populaatiofarmakokineettisen analyysin, AUC-arvojen ja Cmax-arvojen perusteella etninen tausta (mukana oli valkoihoisia ja japanilaisia potilaita), sukupuoli tai ikä eivät vaikuttaneet merkitsevästi kapivasertibialtistukseen. Kapivasertibin näennäisen oraalisen puhdistuman ja potilaan painon välillä oli tilastollisesti merkitsevä korrelaatio. 66 kg painavaan potilaaseen verrattuna 47 kg painavalla potilaalla ennustetaan olevan 12 % suurempi AUC-arvo. Annoksen muuttamiselle painon mukaan ei ole perusteita, sillä ennustettu vaikutus kapivasertibialtistukseen oli pieni.
Munuaisten vajaatoiminta
Populaatiofarmakokineettisten analyysien perusteella AUC ja Cmax olivat 1 % suuremmat potilailla, joilla oli lievä munuaisten vajaatoiminta (kreatiniinipuhdistuma 60–89 ml/min), kuin potilailla, joiden munuaisten toiminta oli normaali. AUC ja Cmax olivat 16 % suuremmat potilailla, joilla oli kohtalainen munuaisten vajaatoiminta (kreatiniinipuhdistuma 30–59 ml/min), kuin potilailla, joiden munuaisten toiminta oli normaali.
Potilaista, joilla on vaikea munuaisten vajaatoiminta tai loppuvaiheen munuaissairaus (kreatiniinipuhdistuma < 30 ml/min) ei ole tietoja.
Maksan vajaatoiminta
Populaatiofarmakokineettisten analyysien perusteella AUC ja Cmax olivat 5 % suuremmat potilailla, joilla oli lievä maksan vajaatoiminta (bilirubiini ≤ viitealueen yläraja ja ASAT > viitealueen yläraja tai bilirubiini > 1 x – ≤ 1,5 x viitealueen yläraja), kuin potilailla, joiden maksan toiminta oli normaali (bilirubiini ≤ viitealueen yläraja ja ASAT ≤ viitealueen yläraja). AUC oli 17 % ja Cmax 13 % suurempi potilailla, joilla oli kohtalainen maksan vajaatoiminta (bilirubiini > 1,5 x – ≤ 3 x viitealueen yläraja), kuin potilailla, joiden maksan toiminta oli normaali. Potilaista, joilla on kohtalainen maksan vajaatoiminta, on vain vähän tietoa. Potilaista, joilla on vaikea maksan vajaatoiminta, ei ole tietoja.
Yhteisvaikutukset muiden lääkkeiden kanssa
Kun terveille tutkittaville annettiin kapivasertibia 400 mg:n kerta-annos ja tätä ennen happoa vähentävää rabepratsolia toistuvina 20 mg:n annoksina kahdesti vuorokaudessa 3 päivän ajan, kapivasertibialtistus ei muuttunut kliinisesti merkittävästi.
In vitro ‑tutkimuksissa on todettu, että kapivasertibi metaboloituu pääasiassa CYP3A4- ja UGT2B7-entsyymien välityksellä. Kohtaan 4.5 edellä on sisällytetty tulokset kliinisistä yhteisvaikutustutkimuksista, joissa arvioitiin mahdollisia yhteisvaikutuksia CYP3A4-välitteisten yhteisvaikutusten perusteella (itrakonatsoli ja entsalutamidi). Kliinisissä yhteisvaikutustutkimuksissa ei ole tutkittu mahdollisia yhteisvaikutuksia UGT2B7-välitteisten yhteisvaikutusten perusteella.
Kapivasertibi esti CYP2C9-, CYP2D6-, CYP3A4- ja UGT1A1-metaboliaentsyymejä ja indusoi CYP1A2-, CYP2B6- ja CYP3A4-metaboliaentsyymejä in vitro -tutkimuksissa. Se esti myös BCRP-, OATP1B1-, OATP1B3-, OAT3-, OCT2-, MATE1- ja MATE2K-kuljettajaproteiineja in vitro. Kohtaan 4.5 edellä on sisällytetty tulokset kliinisestä lääkeyhteisvaikutustutkimuksesta, jossa arvioitiin mahdollisia yhteisvaikutuksia CYP3A4-välitteisten yhteisvaikutusten perusteella (midatsolaami). Kliinisissä yhteisvaikutustutkimuksissa ei ole tutkittu mahdollisia yhteisvaikutuksia CYP1A2-, CYP2B6-, CYP2C9-, CYP2D6-, UGT1A1-, BCRP-, OATP1B1-, OATP1B3-, OAT3-, OCT2-, MATE1- ja MATE2K‑välitteisten yhteisvaikutusten perusteella.
Prekliiniset tiedot turvallisuudesta
Prekliininen toksisuus / toistuvan altistuksen aiheuttama toksisuus
Toksisuuden tärkeimpiä kohde-elimiä tai -järjestelmiä olivat insuliinisignalointi (suurentuneet glukoosi- ja insuliinipitoisuudet rotilla ja koirilla), urosten lisääntymiselimet (tubulusten degeneraatio rotilla ja koirilla) ja rotilla munuaiset (polyuria, tubulusepiteelin solujen koon pieneneminen, munuaisten koon ja painon pieneneminen). Löydökset, joita todettiin yhden kuukauden annon jälkeen, pääosin korjaantuivat yhden kuukauden sisällä lääkkeen antamisen lopettamisesta. Löydöksiä todettiin, kun plasman lääkepitoisuudet olivat pienemmät tai samankaltaiset (noin 0,14–2-kertaiset) kuin ihmisillä suositellulla annoksella 400 mg kahdesti vuorokaudessa (kokonais-AUC-arvon perusteella).
Kahden vuoden pituisessa rotilla tehdyssä karsinogeenisuustutkimuksessa urosrotilla havaittiin mykiön degeneraatiota altistuksilla, jotka olivat pienempiä (0,1-kertaisia) kuin ihmisillä suositellulla annoksella 400 mg kahdesti vuorokaudessa (kokonais-AUC-arvon perusteella). Tämä saattaa liittyä suurentuneisiin glukoosipitoisuuksiin.
Koirilla todettiin sydämeen ja verisuonistoon kohdistuvia vaikutuksia (QTc-ajan pitenemistä, sydämen supistumiskyvyn suurenemista ja verenpaineen laskua), joita ilmeni plasman lääkepitoisuuden ollessa noin 1,4–2,7-kertainen verrattuna odotettavissa olevaan kliiniseen altistukseen ihmisillä suositellulla annoksella 400 mg kahdesti vuorokaudessa (sitoutumattoman lääkeaineen Cmax-arvon perusteella).
Mutageenisuus ja karsinogeenisuus
Kapivasertibilla ei todettu mutageenisuutta eikä genotoksisuutta in vitro. Rotille suun kautta annettu kapivasertibi indusoi mikrotumien muodostumista luuytimessä epäeugeenisella vaikutustavalla.
Kahden vuoden pituisessa rotilla tehdyssä karsinogeenisuustutkimuksessa havaittiin Langerhansin saarekkeiden hypertrofian/hyperplasian (uroksilla ja naarailla) ja kivesten neoplastisten löydösten (uroksilla) ilmaantuvuuden ja/tai vaikeusasteen suurenemista. Löydöksiä todettiin altistuksilla, jotka olivat pienempiä (0,2–0,5-kertaisia) kuin ihmisillä suositellulla annoksella 400 mg kahdesti vuorokaudessa (kokonais-AUC-arvon perusteella).
Lisääntymistoksisuus
Alkioon ja sikiöön / kehitykseen kohdistuva toksisuus
Rotilla tehdyssä alkion- ja sikiönkehitystä koskeneessa tutkimuksessa kapivasertibi lisäsi kiinnittymisen jälkeen tapahtuvia alkionmenetyksiä, lisäsi varhaisia alkiokuolemia, pienensi tiineen kohdun ja sikiöiden painoa sekä oli yhteydessä vähäisiin sikiöiden sisäelinten poikkeavuuksiin. Nämä vaikutukset havaittiin annostasolla 150 mg/kg/vrk, joka aiheutti emoon kohdistuvaa toksisuutta ja jolla plasman lääkepitoisuudet olivat noin 0,8-kertaiset verrattuna ihmisen altistukseen suositusannoksella 400 mg kahdesti vuorokaudessa (kokonais-AUC-arvon perusteella). Kun kapivasertibia annettiin tiineille rotille annoksella 150 mg/kg/vrk koko tiineyden ajan ja imetyksen alkuvaiheessa, poikueiden kokonaispainot ja poikasten painot pienenivät.
Imetettyjen poikasten todettiin vahvistetusti altistuneen kapivasertibille, mikä saattaa viitata siihen, että kapivasertibi voi erittyä ihmisillä äidinmaitoon.
Hedelmällisyys
Kapivasertibi on aiheuttanut kiveksiin kohdistuvaa toksisuutta ja saattaa heikentää hedelmällisyyttä lisääntymiskykyisillä uroksilla. Naaraiden hedelmällisyyteen kohdistuvia vaikutuksia ei ole arvioitu eläimillä. Naarailla tehdyissä toistuvan altistuksen aiheuttamaa toksisuutta koskeneissa tutkimuksissa on ilmoitettu rotilla joitakin kohdun painon muutoksia, joiden katsottiin johtuvan kiimakierron muutoksista. Rotilla ja koirilla tehtyihin tutkimuksiin kuuluneissa histopatologisissa arvioinneissa ei havaittu mitään naaraiden lisääntymiselimiin kohdistuvia, hoitoon liittyviä vaikutuksia, jotka saattaisivat viitata naaraiden hedelmällisyyteen kohdistuviin haittavaikutuksiin.
Farmaseuttiset tiedot
Apuaineet
Tabletin ydin
Mikrokiteinen selluloosa (E460i)
Kalsiumvetyfosfaatti
Kroskarmelloosinatrium (E468)
Magnesiumstearaatti (E470b)
Kalvopäällyste
Hypromelloosi
Titaanidioksidi (E171)
Makrogoli 3350
Polydekstroosi
Kopovidoni
Keskipitkäketjuiset triglyseridit
Musta rautaoksidi (E172)
Punainen rautaoksidi (E172)
Keltainen rautaoksidi (E172)
Yhteensopimattomuudet
Ei oleellinen.
Kestoaika
4 vuotta.
Säilytys
Tämä lääkevalmiste ei vaadi erityisiä säilytysolosuhteita.
Pakkaukset ja valmisteen kuvaus
Markkinoilla olevat pakkaukset
Resepti
TRUQAP tabletti, kalvopäällysteinen
200 mg (L:ei) 64 fol (7558,10 €)
PF-selosteen tieto
Al/Al-läpipainopakkaus, jossa on 16 kalvopäällysteistä tablettia. 64 tabletin pakkaus (4 läpipainopakkausta).
Valmisteen kuvaus:
TRUQAP 160 mg kalvopäällysteiset tabletit
Pyöreä, kaksoiskupera, beigenvärinen kalvopäällysteinen tabletti, jonka toisella puolella on upotusmerkintä ”CAV” ja sen alapuolella ”160” ja toisella puolella ei ole merkintöjä. Halkaisija noin 10 mm.
TRUQAP 200 mg kalvopäällysteiset tabletit
Kapselinmuotoinen, kaksoiskupera, beigenvärinen kalvopäällysteinen tabletti, jonka toisella puolella on upotusmerkintä ”CAV 200” ja toisella puolella ei ole merkintöjä. Koko noin 14,5 mm (pituus), 7,25 mm (leveys).
Käyttö- ja käsittelyohjeet
Käyttämätön lääkevalmiste tai jäte on hävitettävä paikallisten vaatimusten mukaisesti.
Korvattavuus
TRUQAP tabletti, kalvopäällysteinen
200 mg 64 fol
- Ei korvausta.
ATC-koodi
L01EX27
Valmisteyhteenvedon muuttamispäivämäärä
12.03.2026
Yhteystiedot
Keilaranta 18
02150 Espoo
010 23 010
www.astrazeneca.fi