
ICOTYDE filmdragerad tablett 200 mg
Observera
▼Detta läkemedel är föremål för utökad övervakning. Detta kommer att göra det möjligt att snabbt identifiera ny säkerhetsinformation. Hälso- och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning. Se avsnitt Biverkningar om hur man rapporterar biverkningar.
Kvalitativ och kvantitativ sammansättning
En filmdragerad tablett innehåller ikotrokinrahydroklorid motsvarande 200 mg ikotrokinra.
För fullständig förteckning över hjälpämnen, se avsnitt Förteckning över hjälpämnen.
Läkemedelsform
Filmdragerad tablett (tablett).
Kliniska uppgifter
Terapeutiska indikationer
ICOTYDE är avsett för behandling av måttlig till svår plackpsoriasis hos vuxna och ungdomar från 12 års ålder med en kroppsvikt på minst 40 kg, som behöver systemisk behandling.
Villkor
Hoito pitää aloittaa käyttöaiheissa mainittujen sairauksien diagnosointiin ja hoitoon perehtyneen lääkärin ohjauksessa ja valvonnassa.
Dosering och administreringssätt
Behandling ska initieras under vägledning och överinseende av läkare med erfarenhet av att diagnostisera och behandla plackpsoriasis.
Vuxna och ungdomar som väger minst 40 kg
Den rekommenderade dosen av ICOTYDE är 200 mg oralt en gång dagligen på fastande mage (se Administreringssätt).
Om en patient inte visar några tecken på nytta av behandlingen efter 24 veckor ska behandlingsavbrott övervägas. Patientens behandlingssvar ska utvärderas regelbundet. Vissa patienter med plackpsoriasis som initialt uppvisar ett partiellt behandlingssvar kan senare förbättras vid fortsatt behandling utöver 24 veckor.
Utebliven dos
Om en dos missas ska patienten instrueras att ta dosen samma dag så snart som möjligt och därefter återgå till det ordinarie doseringsschemat följande dag.
Särskilda populationer
Äldre
Ingen dosjustering krävs för äldre patienter i åldern 65 år och äldre (se avsnitt Farmakokinetiska egenskaper).
Nedsatt njurfunktion
Ingen dosjustering rekommenderas för patienter med lindrigt, måttligt eller svårt nedsatt njurfunktion. ICOTYDE har inte studerats hos patienter med terminal njursjukdom och ska endast användas till dessa patienter om nyttan överväger den möjliga risken (se avsnitt Farmakokinetiska egenskaper).
Nedsatt leverfunktion
Ingen dosjustering rekommenderas för patienter med lindrigt, måttligt eller svårt nedsatt leverfunktion (se avsnitt Farmakokinetiska egenskaper).
Pediatrisk population
För barn från 12 år till yngre än 18 år som väger minst 40 kg är den rekommenderade dosen samma som för vuxna (se ovan).
Säkerhet och effekt för ICOTYDE för barn som är yngre än 12 år eller barn som väger mindre än 40 kg har ännu inte fastställts. Inga data finns tillgängliga.
Administreringssätt
För oral användning.
ICOTYDE ska tas vid uppvaknande på fastande mage tillsammans med vatten, minst 30 minuter före intag av mat (se avsnitt Farmakokinetiska egenskaper). Den filmdragerade tabletten bör sväljas hel.
Alternativt administreringssätt
För patienter som har svårigheter att svälja hela tabletter, kan tabletten lösas upp i vatten.
Patienterna ska lägga en tablett i en kopp som innehåller minst 120 ml vatten. Det kan ta några minuter innan tabletten löses upp. Den filmdragerade tabletten kommer eventuellt inte att lösas upp fullständigt. Blandningen kan se gul, mjölkaktig eller grumlig ut och små bitar kan synas i vattnet. Bitarna är säkra att svälja. Koppen ska försiktigt svängas runt innan blandningen dricks. Hela blandningen ska sväljas.
Patienterna ska fylla koppen med ytterligare minst 120 ml vatten och svälja hela innehållet för att säkerställa intag av hela dosen. ICOTYDE ska intas så snart som möjligt efter att den lösts upp i vatten.
Kontraindikationer
Överkänslighet mot den aktiva substansen eller mot något hjälpämne som anges i avsnitt Förteckning över hjälpämnen.
Kliniskt betydelsefulla aktiva infektioner (t.ex. aktiv tuberkulos, se avsnitt Varningar och försiktighet).
Varningar och försiktighet
Immuniseringar
Inga data finns tillgängliga om svar på immuniseringar under behandling med ikotrokinra. Som en försiktighetsåtgärd ska slutförande av alla för åldern tillämpliga immuniseringar i enlighet med aktuella riktlinjer för immunisering övervägas innan behandling påbörjas. Administrering av levande vacciner rekommenderas inte under behandling med ikotrokinra och upp till 3 dagar efter avslutad behandling med ikotrokinra.
För rekommendationer rörande administrering av levande vacciner till nyfödda barn som kan ha exponerats under graviditet, se avsnitt Fertilitet, graviditet och amning.
Infektioner
Läkemedel som interagerar med immunsystemet kan öka risken för infektion. Behandling bör inte påbörjas för patienter med klinisk betydelsefull aktiv infektion förrän infektionen går över eller behandlas på lämpligt sätt. Patienter ska instrueras att söka medicinsk rådgivning om tecken eller symtom som tyder på en kliniskt relevant kronisk eller akut infektion uppstår. Om en patient utvecklar en sådan infektion och/eller inte svarar på standardbehandling ska patienten övervakas noga och behandling med ikotrokinra avbrytas tills infektionen har gått över.
Interaktioner
Levande vacciner/immunterapier
Levande vacciner ska inte användas hos patienter som behandlas med ikotrokinra och upp till 3 dagar efter avslutad behandling med ikotrokinra (se avsnitt Varningar och försiktighet och Fertilitet, graviditet och amning).
Interaktioner med andra läkemedel
Inga kliniska läkemedelsinteraktionsstudier med ikotrokinra har utförts.
Baserat på in vitro-studier är ikotrokinra varken ett substrat, en hämmare eller inducerare av CYP-enzym. Ikotrokinra är inte ett substrat eller en hämmare av P-glykoprotein (P-gp) eller andra viktiga läkemedelstransportörer. Således förväntas inga läkemedelsinteraktioner.
Fertilitet, graviditet och amning
Graviditet
Det finns inga eller begränsad mängd data från användningen av ikotrokinra hos gravida kvinnor (färre än 300 graviditeter). Djurstudier visar inga direkta eller indirekta reproduktionstoxikologiska effekter (se avsnitt Prekliniska säkerhetsuppgifter).
Som en försiktighetsåtgärd bör man undvika användning av ICOTYDE under graviditet.
Det är okänt om ikotrokinra passerar placenta. Som en försiktighetsåtgärd rekommenderas inte administrering av levande vacciner inom de första 3 dagarna efter födseln till nyfödda barn som kan ha exponerats för ikotrokinra under graviditet. Om det finns en tydlig klinisk nytta för det individuella spädbarnet kan administrering av levande vaccin övervägas (se avsnitt Varningar och försiktighet och Interaktioner).
Amning
Det är okänt om ikotrokinra/metaboliter utsöndras i bröstmjölk. Tillgängliga farmakokinetiska data på djur har visat förekomst av ikotrokinra i plasma hos diande råttungar (se avsnitt Prekliniska säkerhetsuppgifter). En risk för det nyfödda barnet/spädbarnet kan inte uteslutas. Ett beslut måste fattas om man ska avbryta amningen eller avbryta/avstå från behandling med ICOTYDE efter att man tagit hänsyn till fördelen med amning för barnet och nyttan med behandling för kvinnan.
Fertilitet
Effekten av ikotrokinra på fertilitet hos människa har inte utvärderats. Djurstudier visar inga direkta eller indirekta skadliga effekter avseende fertilitet (se avsnitt Prekliniska säkerhetsuppgifter).
Effekter på förmågan att framföra fordon och använda maskiner
ICOTYDE har ingen eller försumbar effekt på förmågan att framföra fordon och använda maskiner.
Biverkningar
Sammanfattning av säkerhetsprofilen
De vanligaste rapporterade biverkningarna var svampinfektioner (1,1 %).
Tabell över biverkningar
Biverkningar av ikotrokinra från kliniska studier listas (se tabell 1) enligt MedDRA-klassificering av organsystem och baseras på följande konventioner: mycket vanliga (≥ 1/10), vanliga (≥ 1/100, < 1/10), mindre vanliga (≥ 1/1 000, < 1/100), sällsynta (≥ 1/10 000, < 1/1 000), mycket sällsynta (< 1/10 000) och ingen känd frekvens (kan inte beräknas från tillgängliga data).
Tabell 1: Lista över biverkningar
Klassificering av organsystem | Frekvens | Biverkning |
Infektioner och infestationer | Vanliga | Svampinfektionera |
Mindre vanliga | Divertikulit | |
a Svampinfektioner inkluderar tinea pedis (n = 4), tinea versicolor (n = 2), oral kandidos (n = 2), onykomykos (n = 1), candidainfektion i hud (n = 1), urinvägskandidos (n = 1), vulvovaginal kandidos (n = 1), svampinfektion i hud (n = 1), genital svampinfektion (n = 1), svampinfektion i öra (n = 1) och svamplaryngit (n = 1). | ||
Pediatrisk population
Totalt har 72 pediatriska patienter från 12 år till yngre än 18 år med måttlig till svår plackpsoriasis behandlats med ikotrokinra 200 mg oralt en gång dagligen i två kliniska studier. Av dessa exponerades 71 patienter för ikotrokinra i minst 6 månader och 67 patienter exponerades för ikotrokinra i minst ett år. Säkerhetsprofilen hos ungdomar överensstämde med den säkerhetsprofil som observerats i den totala studiepopulationen.
Rapportering av misstänkta biverkningar
Det är viktigt att rapportera misstänkta biverkningar efter att läkemedlet godkänts. Det gör det möjligt att kontinuerligt övervaka läkemedlets nytta-riskförhållande. Hälso- och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning till
webbplats: www.fimea.fi
Säkerhets- och utvecklingscentret för läkemedelsområdet Fimea
Biverkningsregistret
PB 55
00034 FIMEA
Överdosering
I kliniska studier har orala engångsdoser på upp till 1 000 mg ikotrokinra administrerats till friska försökspersoner utan att biverkningar uppstått.
Det finns ingen specifik behandling i händelse av överdosering. Vid överdosering ska lämplig symtomatisk behandling ges.
Farmakologiska egenskaper
Farmakodynamiska egenskaper
Farmakoterapeutisk grupp: Immunsuppressiva medel, interleukinhämmare, ATC-kod: L04AC28.
Verkningsmekanism
Ikotrokinra är en peptid som binder selektivt till IL-23-receptorn (IL-23R) med hög affinitet och kompetitivt motverkar bindningen av IL-23. IL-23 är ett naturligt förekommande cytokin som är involverat i inflammatoriska reaktioner och immunsvar, men när det produceras i överskott bidrar det till kronisk inflammation som relateras till plackpsoriasis. Ikotrokinra hämmar IL-23-/IL-23R-beroende frisättning av proinflammatoriska cytokiner.
Farmakodynamisk effekt
Hos de patienter med plackpsoriasis som utvärderades sågs minskade serumnivåer av IL-17A, IL-17F, IL-22, β‑defensin-2 och IL-19 efter behandling med ikotrokinra. I psoriasishud normaliserades genuttrycksnivåer av IL-17A, IL-17F, IL-22, DEFB4A och IL-19 till nivåer som ses i oskadad hud. Minskningar i epidermal tjocklek och T-cellsdensitet, inklusive CD8-positiva-vävnadsresidenta-minnes-T-celler, observerades också.
Immunogenicitet
Patienter kan utveckla antikroppar efter behandling med ikotrokinra som stämmer överens med de potentiella immunogena egenskaper som finns hos läkemedel som innehåller proteiner eller peptider.
I fyra kliniska fas III-studier utvecklade 12,2 % (291/2 387) av patienterna antikroppar mot ikotrokinra under behandling med ikotrokinra fram till vecka 52. Av de patienter som utvecklade antikroppar mot ikotrokinra var det ingen som hade antikroppar som klassificerades som neutraliserande antikroppar.
I två kliniska fas III-studier (ICONIC-LEAD och ICONIC-TOTAL) utvecklade 32,4 % (23/71) av ungdomarna antikroppar mot ikotrokinra under behandling med ikotrokinra fram till vecka 52.
Ingen kliniskt signifikant effekt av antikroppar mot läkemedel gällande farmakokinetik, säkerhet eller effekt av ikotrokinra identifierades fram till vecka 52.
Klinisk effekt
Plackpsoriasis
Effekten av ikotrokinra 200 mg oralt en gång dagligen utvärderades hos 2 492 patienter (2 420 vuxna och 72 ungdomar från 12 år till yngre än 18 år som vägde minst 40 kg) med plackpsoriasis som var lämpliga för systemisk behandling eller ljusbehandling i fyra randomiserade, dubbelblinda, fas III-multicenterstudier kontrollerade med placebo och/eller aktiv komparator: ICONIC-LEAD, ICONIC-TOTAL, ICONIC‑ADVANCE 1 och ICONIC-ADVANCE 2.
Vuxna och ungdomar med måttlig till svår plackpsoriasis
ICONIC-LEAD inkluderade 684 patienter (618 vuxna och 66 ungdomar från 12 år och äldre) med måttlig till svår plackpsoriasis. Patienterna randomiserades till att få antingen ikotrokinra 200 mg oralt en gång dagligen eller placebo i 16 veckor.
ICONIC-ADVANCE 1 och ICONIC-ADVANCE 2 utvärderades 1 497 vuxna patienter med måttlig till svår plackpsoriasis. Patienterna randomiserades till att få antingen ikotrokinra 200 mg oralt en gång dagligen, deukravacitinib 6 mg oralt en gång dagligen eller placebo.
I dessa tre studier definierades måttlig till svår plackpsoriasis som IGA (Investigator’s Global Assessment) ≥ 3, PASI (Psoriasis Area and Severity Index) ≥ 12 och engagemang av BSA (body surface area, kroppsyta) ≥ 10 %.
I de tre studierna var 67 % av patienterna män och 76 % av patienterna var vita. Den genomsnittliga åldern var 45 (intervall: 12 till 86) år, den genomsnittliga vikten vid baslinjen var 88 (intervall: 39 till 211) kg för vuxna och 73 (intervall: 41 till 130) kg för ungdomar, 3 % var i åldersgruppen 12 år till yngre än 18 år och 10 % var ≥ 65 år. Vid baslinjen hade patienterna ett medianvärde för engagemang av BSA på 20,5 %, ett medianvärde för PASI på 18 och 14 % av de vuxna och 4,5 % av ungdomarna hade psoriasisartrit i anamnesen. Andelen patienter med ett baslinjevärde för IGA-poäng på 3 [måttlig] och 4 [svår] var 78 % respektive 22 %. Vid baslinjen hade 72 % tidigare fått systemisk behandling, 32 % av patienterna hade tidigare fått ljusbehandling och 28 % hade tidigare fått biologisk behandling (anti-TNF-läkemedel: 13 %, IL-12/23-hämmare: 8 %, IL-23-hämmare: 9 % och IL-17-hämmare: 9 %).
Effekten av ikotrokinra utvärderades med avseende på generell hudsjukdom, specifika områden på kroppen (hårbotten, genitalier, naglar och hand/fot), patientrapporterade utfall och påverkan på livskvalitet. De sammansatta primära effektmåtten var andelen patienter som uppnådde (1) ett IGA-poäng motsvarande symtomfri eller nästan symtomfri (IGA 0/1) med minst två graders förbättring från baslinjen och (2) PASI 90-respons vid vecka 16 jämfört med placebo. De viktigaste kliniska resultaten presenteras i tabell 2.
Tabell 2: Sammanfattning av klinisk respons hos patienter (vuxna och ungdomar) med måttlig till svår plackpsoriasis
ICONIC-LEAD | ICONIC-ADVANCE 1 | ICONIC-ADVANCE 2 | ||||||
Effekt-mått | Ikotrokinra (N = 456) n (%) | Placebo (N = 228) n (%) | Ikotrokinra (N = 311) n (%) | Deukravacitinib (N = 307) n (%) | Placebo (N = 156) n (%) | Ikotrokinra (N = 320) n (%) | Deukravacitinib (N = 322) n (%) | Placebo (N = 81) n (%) |
Sammansatta primära effektmåtta | ||||||||
IGA 0 eller 1 och en ≥ 2-gradig förbättring från baslinjen | ||||||||
Vecka 16 | 295 (65 %) | 19 (8 %) | 213 (68 %) | 154 (50 %)c | 17 (11 %) | 227 (71 %) | 177 (55 %)c | 7 (9 %) |
Skillnad mot placebo, % (95 % KI) | -- | 56 % (50 %, 62 %)b | -- | -- | 58 % (50 %, 64 %)b | -- | -- | 63 % (53 %, 70 %)b |
Vecka 24 | -- | -- | 230 (74 %) | 161 (52 %)c | -- | 220 (69 %) | 179 (56 %)c | -- |
PASI 90 | ||||||||
Vecka 16 | 226 (50 %) | 10 (4,4 %) | 171 (55 %) | 91 (30 %)c | 6 (3,8 %) | 184 (58 %) | 111 (34 %)c | 1 (1,2 %) |
Skillnad mot placebo, % (95 % KI) | -- | 45 % (40 %, 50 %)b | -- | -- | 51 % (44 %, 57 %)b | -- | -- | 57 % (49 %, 62 %)b |
Vecka 24 | -- | -- | 205 (66 %) | 127 (41 %)c | -- | 208 (65 %) | 141 (44 %)c | -- |
Viktiga sekundära effektmått | ||||||||
IGA 0 | ||||||||
Vecka 16 | 152 (33 %) | 3 (1,3 %)b | 114 (37 %) | 48 (16 %)c | 3 (1,9 %)b | 118 (37 %) | 57 (18 %)c | 1 (1,2 %)b |
Vecka 24 | -- | -- | 150 (48 %) | 63 (21 %) c | -- | 128 (40 %) | 68 (21 %)c | -- |
PASI 100 | ||||||||
Vecka 16 | 123 (27 %) | 1 (0,4 %)b | 97 (31 %) | 34 (11 %)c | 2 (1,3 %)b | 102 (32 %) | 46 (14 %)c | 1 (1,2 %)b |
Vecka 24 | -- | -- | 129 (41 %) | 49 (16 %)c | -- | 107 (33 %) | 52 (16 %)c | -- |
ss-IGA 0/1 (hårbotten) och en ≥ 2-gradig förbättring från baslinjen | ||||||||
Nd | 405 | 200 | 261 | 134 | 268 | 70 | ||
Vecka 16 | 293 (72 %) | 30 (15 %)b | 189 (72 %) | 28 (21 %)b | 199 (74 %) | 13 (19 %)b | ||
IGA = Investigator’s Global Assessment; KI = Konfidensintervall; ss-IGA = scalp specific Investigator’s Global Assessment; PASI = Psoriasis Area and Severity Index a Sammansatta primära effektmått för jämförelse av ikotrokinra med placebo vid vecka 16. Viktiga sekundära effektmått för jämförelse av ikotrokinra med deukravacitinib vid vecka 16 och vecka 24. b p < 0,001 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet. c p < 0,001 för jämförelse mellan ikotrokinra och deukravacitinib, justerad för multiplicitet. d Inkluderar patienter med ss-IGA-poäng ≥ 2 vid baslinjen. | ||||||||
I ICONIC-LEAD uppnådde en signifikant större andel patienter PASI 75 i vecka 4 vid randomisering till ikotrokinra jämfört med placebo (14,9 % respektive 2,2 %, p-värde < 0,002) och PASI 90 vid vecka 8 jämfört med placebo (21 % respektive 1,3 %, p-värde < 0,001). Liknande respons observerades i ICONIC-ADVANCE 1 och ICONIC-ADVANCE 2.
Bibehållande och varaktighet av respons fram till vecka 52 (ICONIC-LEAD)
Vuxna patienter som randomiserades till att få ikotrokinra 200 mg oralt en gång dagligen vid baslinjen och som uppnådde PASI 75-respons eller IGA 0- eller 1-respons vid vecka 24, randomiserades på nytt till att antingen fortsätta behandling med ikotrokinra 200 mg eller till utsättning av behandlingen (dvs. fick placebo) och följdes upp fram till vecka 52.
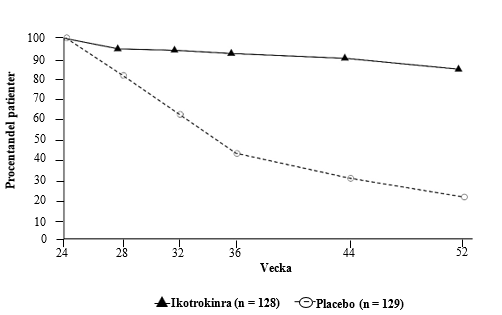
Hos vuxna patienter som randomiserades på nytt och hade en PASI 90-respons vid vecka 24, bibehölls respons hos 84 % (108/128) av patienterna som fortsatte med ikotrokinra vid vecka 52 jämfört med 21 % (27/129) av patienterna som randomiserades till placebo. Mediantiden till förlust av PASI 75‑respons var 16 veckor och mediantiden till förlust av PASI 90‑respons var cirka 10 veckor för dem som randomiserades på nytt till placebo.
Figur 1 visar procentandelen patienter som bibehöll PASI 90-respons fram till vecka 52 efter randomisering på nytt vid vecka 24 i ICONIC-LEAD.
Figur 1: PASI 90-responsfrekvenser hos vuxna patienter som hade en PASI 90‑respons vid vecka 24 och som randomiserades på nytt vid vecka 24 i ICONIC-LEAD
Respons över tid fram till vecka 52
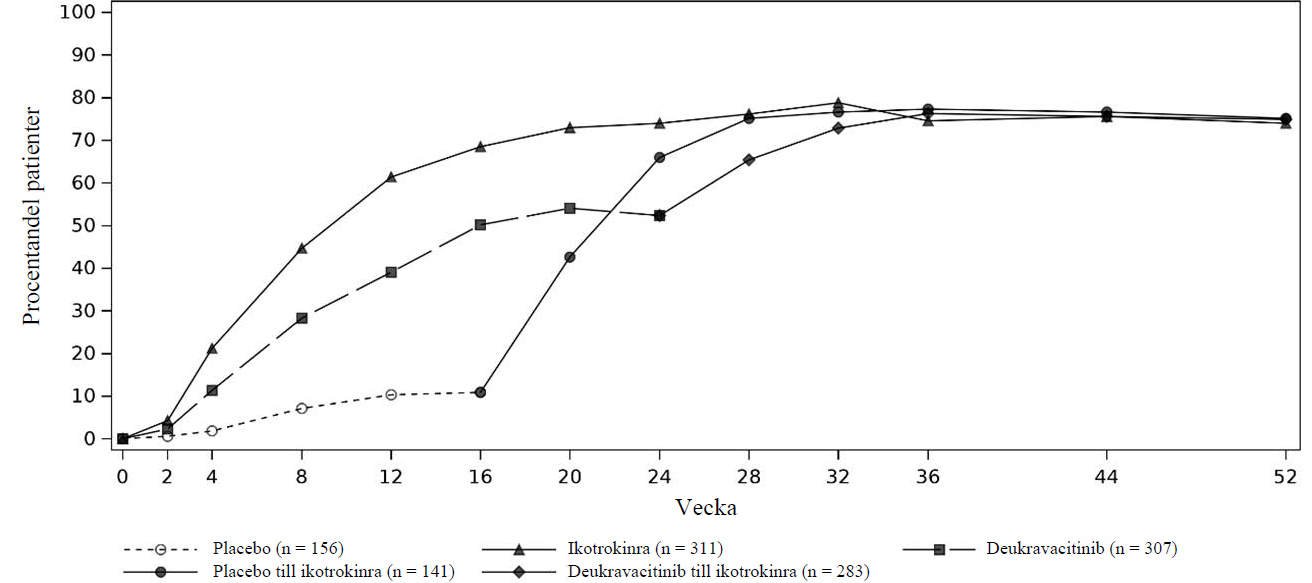
Ikotrokinra visade tidigt insättande effekt, redan så tidigt som vecka 4, hos vuxna patienter med IGA 0/1-respons med en ≥ 2‑gradig förbättring från baslinjen, med fortsatt förbättring fram till vecka 24 och bibehållande fram till vecka 52 i ICONIC-ADVANCE 1 (se figur 2).
I ICONIC-ADVANCE 1 och ICONIC-ADVANCE 2 sågs liknande respons fram till vecka 52.
Figur 2: Andelen vuxna patienter med måttlig till svår plackpsoriasis med IGA 0/1‑respons med en ≥ 2-gradig förbättring från baslinjen fram till vecka 52 (ICONIC-ADVANCE 1)
Hälsorelaterad livskvalitet/patientrapporterade utfall (ICONIC-ADVANCE 1 och ICONIC‑ADVANCE 2)
Tabell 3: Sammanfattning av patientrapporterade utfall hos vuxna patienter med måttlig till svår plackpsoriasis (ICONIC-ADVANCE 1 och ICONIC-ADVANCE 2)
ICONIC-ADVANCE 1 | ICONIC-ADVANCE 2 | |||||
Effektmått | Ikotrokinra (N = 311) n (%) | Deukravacitinib (N = 307) n (%) | Placebo (N = 156) n (%) | Ikotrokinra (N = 320) n (%) | Deukravacitinib (N = 322) n (%) | Placebo (N = 81) n (%) |
PSSD-poäng för symtom 0 | ||||||
Na | 286 | 272 | 142 | 296 | 282 | 70 |
Vecka 8 | 24 (8 %) | -- | 3 (2,1 %)b | 27 (9 %) | -- | 1 (1,4 %)c |
Vecka 16 | 68 (24 %) | 25 (9 %)d | 4 (2,8 %)e | 64 (22 %) | 36 (13 %)f | 0e |
PSSD för klåda i NRS (förbättring med ≥ 4 poäng) | ||||||
Ng | 251 | 236 | 115 | 256 | 242 | 60 |
Vecka 4 | 56 (22 %) | -- | 8 (7 %)e | 54 (21 %) | -- | 3 (4,9 %)h |
Vecka 16 | 155 (62 %) | 127 (54 %)i | 19 (17 %)e | 154 (60 %) | 125 (52 %)i | 9 (15 %)e |
DLQI-poäng 0/1 | ||||||
Nj | 304 | 294 | 149 | 317 | 318 | 80 |
Vecka 16 | 172 (57 %) | 121 (41 %)i | 17 (11 %)i | 168 (53 %) | 127 (40 %)i | 11 (14 %)i |
PSSD = Psoriasis Symptoms and Signs Diary; DLQI = Dermatology Life Quality Index; NRS = numerisk skattningsskala (Numeric Rating Scale). a Inkluderar patienter med PSSD-poäng för symtom > 0 vid baslinjen. b p = 0,011 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet. c p = 0,025 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet. d p < 0,001 för jämförelse mellan ikotrokinra och deukravacitinib, justerad för multiplicitet. e p < 0,001 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet. f p = 0,005 för jämförelse mellan ikotrokinra och deukravacitinib, justerade för multiplicitet. g Inkluderar patienter med PSSD-poäng för klåda ≥ 4 vid baslinjen. h p = 0,008 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet. i Dessa effektmått är inte multiplicitetskontrollerade. j Inkluderar patienter med DLQI-poäng > 1 vid baslinjen. | ||||||
Vid vecka 16 var patientrapporterade utfall i ICONIC-LEAD hos vuxna och ungdomar jämförbara med dem som observerades i ICONIC-ADVANCE 1 och ICONIC-ADVANCE 2.
Vuxna och ungdomar med plackpsoriasis som inkluderar särskilda områden (hårbotten, genitalier och hand/fot)
I ICONIC-TOTAL rekryterades vuxna och ungdomar med plackpsoriasis som inte hade svarat på minst en topikal behandling för behandling av plackpsoriasis. Utöver detta skulle patienterna ha åtminstone måttlig psoriasis i hårbotten, genitalier eller hand/fot.
Totalt 311 patienter (305 vuxna och 6 ungdomar) randomiserades till att få antingen ikotrokinra 200 mg oralt en gång dagligen eller placebo i 16 veckor; 64 % var män och 78 % var vita. Den genomsnittliga åldern var 45 (intervall: 12 till 87) år, den genomsnittliga vikten vid baslinjen var 86 (intervall: 40 till 246) kg, 1,9 % var i åldersgruppen 12 år till yngre än 18 år och 8 % var ≥ 65 år. Andelen patienter med engagemang av BSA från 1 % till mindre än 10 % var 36 % med ett medianvärde för engagemang av BSA på 12 %. Andelen patienter med ett baslinjevärde för IGA-poäng på 2 [lindrig], 3 [måttlig] och 4 [svår] var 5 %, 73 % respektive 22 %. Andelen patienter med baslinjevärde på 3 poäng eller högre på ss-IGA-skalan (scalp-specific Investigator’s Global Assessment) var 81 %. Andelen patienter med poäng på 3 eller högre på sPGA-G-skalan (Static Physician’s Global Assessment of Genitalia) var 45 %. Andelen patienter med 3 poäng eller högre på hf-PGA-skalan (Physician’s Global Assessment of Hands and Feet) var 23 %. Subpopulationerna för hårbotten, genitalier och hand/fot är inte ömsesidigt uteslutande. Vid baslinjen hade 73 % tidigare fått systemisk behandling, 39 % av patienterna hade tidigare fått ljusbehandling och 33 % hade tidigare fått behandling med biologiska läkemedel (anti-TNF-läkemedel: 14 %, IL‑12/23-hämmare: 9 %, IL-23-hämmare: 12 % och IL‑17‑hämmare: 9 %).
Det primära effektmåttet var andelen patienter som uppnådde IGA-poäng på 0 eller 1 och en ≥ 2‑gradig förbättring från baslinjen vid vecka 16. De viktigaste kliniska utfallen presenteras i tabell 4.
Tabell 4: Sammanfattning av effektresultat hos vuxna (n = 305) och ungdomar (n = 6) med plackpsoriasis som omfattar särskilda områden (hårbotten, genitalier och hand/fot) (ICONIC‑TOTAL)
Effektmått | Ikotrokinra (N = 208) n (%) | Placebo (N = 103) n (%) | |
Primärt effektmått | |||
IGA 0 eller 1 och en ≥ 2-gradig förbättring från baslinjen | |||
Vecka 16a | 118 (57 %) | 6 (6 %) | |
Skillnad mot placebo, % (95 % KI) | 51 % (42 %, 59 %)b | ||
Viktiga sekundära effektmått | |||
ss-IGA 0/1 (hårbotten) | |||
Nc | 167 | 85 | |
Vecka 16 | 110 (66 %) | 9 (11 %)b | |
Hårbottenklåda (förbättring på ≥ 4 poäng) | |||
Nd | 131 | 58 | |
Vecka 16 | 77 (59 %) | 5 (9 %)e | |
sPGA-G 0/1 (genitalier) | |||
Nf | 98 | 42 | |
Vecka 16 | 75 (77 %) | 9 (21 %)b | |
GPSS Genital klåda (förbättring på ≥ 4 poäng) | |||
Ng | 69 | 31 | |
Vecka 16 | 44 (64 %) | 4 (13 %)e | |
GenPs-SFQ del 2 0/1 poäng (genitalier) | |||
Nh | 55 | 25 | |
Vecka 16 | 44 (80 %) | 9 (36 %)e | |
hf-PGA 0/1 (hand/fot) | |||
Ni | 48 | 23 | |
Vecka 16 | 20 (42 %) | 6 (26 %)j | |
IGA = Investigator’s Global Assessment; KI = Konfidensintervall; ss-IGA = scalp-specific Investigator’s Global Assessment; sPGA-G = Static Physician’s Global Assessment of Genitalia; GPSS = Genital Psoriasis Symptoms Scale; GenPs-SFQ = Genital Psoriasis Sexual Frequency Questionnaire; hf-PGA = Physician’s Global Assessment of Hands and Feet; NRS = numerisk skattningsskala (Numeric Rating Scale) a Primärt effektmått för jämförelse av ikotrokinra med placebo. b p < 0,001 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet. c Inkluderar patienter med ≥ 3 poäng på ss-IGA vid baslinjen. d Inkluderar patienter med ≥ 4 poäng på den numeriska skattningsskalan för hårbottenklåda (Scalp Itch NRS Score) vid baslinjen och ≥ 3 poäng på ss-IGA vid baslinjen. e p = 0,008 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet. f Inkluderar patienter med ≥ 3 poäng på sPGA-G vid baslinjen. g Inkluderar patienter med ≥ 4 poäng på den numeriska skattningsskalan GPPS för genital klåda vid baslinjen och ≥ 3 poäng på sPGA-G vid baslinjen. h Inkluderar patienter med ≥ 2 poäng på GenPs-SFQ del 2 vid baslinjen och ≥ 3 poäng på sPGA-G vid baslinjen. i Inkluderar patienter med ≥ 3 poäng på hf-PGA vid baslinjen. j p = 0,144 för jämförelse mellan ikotrokinra och placebo, justerad för multiplicitet (ej signifikant). | |||
I ICONIC-LEAD observerades större förbättring (minskningar) av nagelpsoriasis, uppmätt som genomsnittlig procentuell förändring av mNAPSI (Nail Psoriasis Severity Index) från baslinjen, hos patienter som fick ikotrokinra jämfört med patienter som fick placebo vid vecka 16 (ikotrokinra: ‑37,9 %; placebo: 1,7 %). Dessa effekter observerades fram till vecka 24.
Behandling med ikotrokinra resulterade i konsekventa förbättringar hos patienter med psoriasis i hårbotten, genitalier, hand/fot eller nagel vid baslinjen i studierna ICONIC-LEAD, ICONIC‑ADVANCE 1 och ICONIC-ADVANCE 2. Dessa effekter observerades fram till vecka 24.
Pediatrisk population
Effekten av ikotrokinra utvärderades hos 72 ungdomar från 12 år och äldre som vägde minst 40 kg.
I ICONIC-LEAD-studien var 44 % män och 73 % var vita. Den genomsnittliga åldern för ungdomar var 15 (intervall: 12 till 17) år och den genomsnittliga vikten var 73 (intervall: 41 till 130) kg. Frekvensen av måttlig och svår plackpsoriasis, medianvärde för PASI och medianvärde för engagemang av BSA vid baslinjen var jämförbar hos ungdomar och vuxna. Ungdomarna hade ett medianvärde för engagemang av BSA på 23 % och ett medianvärde för PASI vid baslinjen på 18. I ICONIC-LEAD-studien var andelen ungdomar med hårbottenpsoriasis (97 %) eller genital psoriasis (38 %) vid baslinjen jämförbar med andelarna hos vuxna (94 % respektive 37 %). En större andel vuxna (47 %) hade hand-/fotpsoriasis vid baslinjen jämfört med ungdomar (33 %). Vid baslinjen hade 52 % av ungdomarna tidigare fått systemisk behandling, 20 % hade tidigare fått ljusbehandling och 23 % hade tidigare fått behandling med biologiska läkemedel (anti-TNF-läkemedel: 12 %, IL‑12/23‑hämmare: 4,5 %, IL-23-hämmare: 1,5 % och IL-17-hämmare: 9 %). Tidigare systemisk behandling var mindre frekvent hos ungdomar jämfört med vuxna, såsom förväntat. Resultaten för ungdomar från ICONIC-LEAD presenteras i tabell 5 (effektmått inte multiplicitetskontrollerade).
Tabell 5: Sammanfattning av klinisk respons och patientrapporterade utfall hos ungdomar med måttlig till svår plackpsoriasis (ICONIC-LEAD)
Effektmått | Ikotrokinra (N = 44) n (%) | Placebo (N = 22) n (%) |
IGA 0 eller 1 och en ≥ 2-gradig förbättring från baslinjen | ||
Vecka 16 | 37 (84 %) | 6 (27 %) |
IGA 0 | ||
Vecka 16 | 18 (41 %) | 1 (4,5 %) |
PASI 90 | ||
Vecka 16 | 31 (70 %) | 3 (14 %) |
PASI 100 | ||
Vecka 16 | 13 (30 %) | 1 (4,5 %) |
CDLQI-poäng 0/1a | ||
N | 40 | 19 |
Vecka 16 | 27 (68 %) | 2 (11 %) |
IGA = Investigator’s Global Assessment; PASI = Psoriasis Area and Severity Index; CDLQI = Children’s Dermatology Life Quality Index. a Inkluderar patienter med > 1 poäng på CDLQI vid baslinjen. Observera: Dessa inkluderade effektmått är inte multiplicitetskontrollerade. | ||
Kortvariga responsfrekvenser hos ungdomar i ICONIC‑LEAD vid vecka 16 var jämförbara med dem hos den vuxna populationen. Kohorten med ungdomar deltog inte i den randomiserade utsättningsfasen. Data från öppna studier stödjer kliniskt relevant nytta med fortsatt behandling med ikotrokinra hos ungdomar fram till vecka 52. Jämförande data från vecka 52 i alla studiedata stödjer liknande långvariga responsfrekvenser hos ungdomar och vuxna.
I ICONIC-TOTAL inkluderades endast 6 ungdomar. En numeriskt större andel ungdomar från 12 år och äldre som fick behandling med ikotrokinra jämfört med placebo, uppnådde IGA-poäng på 0 eller 1 och en ≥ 2-gradig förbättring från baslinjen vid vecka 16 (67 % för ikotrokinra [N = 3] jämfört med 0 för placebo [N = 3]). Från vecka 16 fram till vecka 52 var behandlingen av både vuxna och ungdomar öppen och okontrollerad.
Europeiska läkemedelsmyndigheten har senarelagt kravet att skicka in studieresultat för ICOTYDE för en eller flera delgrupper av den pediatriska populationen för behandling av plackpsoriasis (information om pediatrisk användning finns i avsnitt Dosering och administreringssätt).
Farmakokinetiska egenskaper
Absorption
Ikotrokinra är en substans med låg löslighet och låg permeabilitet.
Median-Tmax (intervall) för ikotrokinra efter oral administrering är 2,00 (0,25‑8,00) timmar hos friska försökspersoner. Medelvärdet för Cmax och medelvärdet för AUC∞ för ikotrokinra var 3,62 ng/ml respektive 44,8 ng.h/ml.
Vid upprepad dosering av ikotrokinra en gång dagligen förväntas steady-state av ikotrokinra uppnås inom 3 dagar med minimal ackumulering, vilket stämmer överens med dess terminala halveringstid.
Interindividuell variabilitet av Cmax och AUC∞ uppskattades till 26,7 % respektive 19,6 %.
Intraindividuell variabilitet av Cmax och AUC∞ uppskattades till 35,6 % respektive 20,7 %.
Baserat på icke-kliniska data var den absoluta biotillgängligheten för ikotrokinra < 1 %.
Påverkan av mat
Hos friska försökspersoner ledde administrering av en oral engångsdos ikotrokinra 200 mg tillsammans med en kaloririk måltid med hög fetthalt till en minskning av AUC∞ och Cmax för ikotrokinra med 43 % respektive 59 % jämfört med fastande tillstånd. Ikotrokinra ska intas vid uppvaknande minst 30 minuter före intag av mat.
Oral administrering av en tablett ikotrokinra 200 mg tillsammans med koffein resulterade inte i någon skillnad i exponering.
Samtidig administrering av en tablett ikotrokinra 200 mg oralt tillsammans med standardmjölk minskade Cmax med 33 % och AUC∞ med 24 % jämfört med samtidig administrering av vatten.
Distribution
Ikotrokinra är bundet till plasmaprotein till 52 %. Förhållandet mellan blod- och plasmadistribution var 0,53. Distributionsvolymen (V/F) vid steady-state är 92 800 l.
Metabolism
Ikotrokinra är en peptid, och intakt aktiv substans är den huvudsakliga komponenten i plasma. Ikotrokinra metaboliseras genom peptidkatabolism till mindre peptider och metaboliseras inte av CYP-enzymer.
Eliminering
Medianvärdet för terminal halveringstid (t1/2) av ikotrokinra är 12 timmar. Clearance efter oral dos (Cl/F) är 6 550 l/timme.
Största delen av den aktiva substansen absorberas inte, och 37‑81 % av den intakta läkemedelsubstansen återfanns oförändrat i feces upp till 24 timmar efter oral dos på 10 mg till 1 000 mg. Mindre än 0,001 % av den administrerade dosen återfanns som intakt läkemedelssubstans i urinen.
Renalt clearance är den huvudsakliga elimineringsvägen för den absorberade läkemedelssubstansen.
Linjäritet
Efter oral administrering ökade Cmax och AUC för ikotrokinra på ett nästan dosproportionellt sätt inom ett dosintervall på 10 mg till 1 000 mg (cirka 0,05 till 5 gånger den rekommenderade dosen) hos friska försökspersoner.
Immunogenicitet
Bland patienter som behandlades med ikotrokinra och som utvecklade antikroppar mot läkemedlet, visade populationsfarmakokinetisk analys med sammanslagna data från de fyra kliniska fas III-studierna fram till vecka 52, att Cmax och AUC ökade 1,2-faldigt respektive 1,3-faldigt jämfört med patienter som inte utvecklade antikroppar mot läkemedlet.
Ingen kliniskt signifikant effekt av antikroppar mot läkemedlet avseende farmakokinetik, säkerhet eller effekt av ikotrokinra identifierades fram till vecka 52.
Särskilda populationer
Baserat på populationsfarmakokinetisk analys har ålder (12‑87 år), kön eller etnicitet ingen kliniskt betydelsefull effekt på farmakokinetiken av ikotrokinra.
Kroppsvikt
Clearance och distributionsvolym av ikotrokinra efter oral dosering ökade med ökad kroppsvikt (39‑211 kg). Dessa skillnader är inte kliniskt betydelsefulla och dosjustering är inte befogad.
Pediatrisk population (från 12 år till yngre än 18 år)
Jämfört med vuxna observerades ingen betydelsefull skillnad i den systemiska exponeringen av ikotrokinra hos pediatriska patienter med plackpsoriasis från 12 år och äldre som vägde minst 40 kg.
Äldre
I den populationsfarmakokinetiska analysen hade ålder ingen signifikant påverkan på farmakokinetiken av ikotrokinra.
Nedsatt njurfunktion
AUC∞ för ikotrokinra ökade 2,47-faldigt och 2,78-faldigt hos patienter med måttligt nedsatt njurfunktion (eGFR ≥ 30 till < 60 ml/min) respektive svårt nedsatt njurfunktion (eGFR ≥ 15 till < 30 ml/min), jämfört med patienter med normal njurfunktion (eGFR ≥ 90 ml/min). Lindrigt nedsatt njurfunktion (eGFR ≥ 60 till < 90 ml/min) hade ingen effekt på exponeringen av ikotrokinra baserat på populationsfarmakokinetisk analys. Patienter med terminal njursjukdom (eGFR < 15 ml/min) eller patienter på dialys studerades inte (se avsnitt Dosering och administreringssätt).
Cmax för ikotrokinra ökade 1,79‑faldigt och 1,27-faldigt hos patienter med måttligt nedsatt njurfunktion (eGFR ≥ 30 till < 60 ml/min) respektive svårt nedsatt njurfunktion (eGFR ≥ 15 till < 30 ml/min), jämfört med patienter med normal njurfunktion (eGFR ≥ 90 ml/min).
Nedsatt leverfunktion
Inga formella farmakokinetiska studier med ikotrokinra har utförts på patienter med nedsatt leverfunktion. Förändringar i leverfunktionen har troligtvis ingen effekt på elimineringen av ikotrokinra eftersom ikotrokinra inte metaboliseras via levern.
Prekliniska säkerhetsuppgifter
Gängse studier avseende säkerhetsfarmakologi, allmäntoxicitet, gentoxicitet, karcinogenicitet, reproduktionseffekter och effekter på utveckling visade inte några särskilda risker för människa.
Ikotrokinra var varken embryoletalt eller teratogent hos råtta eller kanin vid exponeringar (baserat på obunden AUC) hos modern på minst 95 gånger den maximala rekommenderade humana dosen (MRHD). Hos kaniner observerades viktnedgång hos moderdjuret, lågt födointag och avbruten dräktighet vid exponeringar (baserat på obunden AUC) till moderdjuret på 95 gånger MRHD.
Ikotrokinra hade inga effekter på prenatal och postnatal utveckling hos råttor vid exponeringar (baserat på total AUC) till moderdjuret på 127 gånger MRHD. Även om ikotrokinra inte uppmättes direkt i mjölk från råtta, påvisades det i plasma hos diande råttungar. På dag 12 efter födseln var den genomsnittliga kvoten mellan ungars och moderdjurs plasmakoncentration för ikotrokinra 0,042 till 0,29.
Farmaceutiska uppgifter
Förteckning över hjälpämnen
Tablettkärna
Krospovidon (E1202)
Magnesiumstearat (E572)
Kiseldioxid, kolloidal, vattenfri (E551)
Silicifierad mikrokristallin cellulosa (kiseloxid, kolloidal, vattenfri och mikrokristallin cellulosa)
Filmdragering
Glycerolmonokaprylokaprat, typ 1 (E471)
Järnoxid, gul (E172)
Makrogol-polyvinylalkohol-ympsampolymer (E1209)
Polyvinylalkohol, delvis hydrolyserad (E1203)
Talk (E553b)
Titandioxid (E171)
Inkompatibiliteter
Ej relevant.
Hållbarhet
2 år.
Särskilda förvaringsanvisningar
Inga särskilda temperaturanvisningar.
Blister
Förvaras i originalförpackningen. Fuktkänsligt.
Burk
Förvaras i originalförpackningen. Tillslut burken väl. Fuktkänsligt.
Förpackningstyp och innehåll
Markkinoilla olevat pakkaukset
Ei markkinoilla olevia pakkauksia.
PF-selosteen tieto
Blister
De filmdragerade tabletterna är förpackade i perforerade endosblister av aluminium/aluminiumfolie.
-
Förpackningar innehållande 7 x 1 filmdragerade tabletter (1 blisterstrip om 7 tabletter) eller 28 x 1 filmdragerade tabletter (4 blisterstrips om 7 tabletter i vardera).
-
Multipelförpackningar innehållande 84 (3 förpackningar om 28 x 1) filmdragerade tabletter.
Burk
HDPE-burk innehållande 30 filmdragerade tabletter, torkmedel av kiselgel och barnskyddande polypropenförslutning. Patienter ska instrueras att lämna kvar torkmedlet i burken och att inte svälja det.
Eventuellt kommer inte alla förpackningsstorlekar att marknadsföras.
Läkemedlets utseende:
Gulorange till gulbrun, oval filmdragerad tablett, cirka 19 mm lång och 9 mm bred, präglad med ‘200’ på ena sidan och ‘JNJ’ på den andra sidan.
Särskilda anvisningar för destruktion och övrig hantering
Ej använt läkemedel och avfall ska kasseras enligt gällande anvisningar.
Atc-kod
L04AC28
Datum för översyn av produktresumén
18.09.2026
Yhteystiedot
 JANSSEN-CILAG OY
PL 15
02621 Espoo
020 753 1300
innovativemedicine.jnj.com/finland
jacfi@its.jnj.com