
ADZYNMA pulver och vätska till injektionsvätska, lösning 500 IU, 1500 IU
 Lääketurva
Riskienminimointimateriaalit
Potilas
Terveydenhuollon ammattilainen
Tärkeitä tietoja riskien minimoinnista ADZYNMA®-valmistetta (rekombinantti ADAMTS13 [rADAMTS13]) määrääville lääkäreille
Observera
BILAGA I
PRODUKTRESUMÉ

Detta läkemedel är föremål för utökad övervakning. Detta kommer att göra det möjligt att snabbt identifiera ny säkerhetsinformation. Hälso- och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning. Se avsnitt Biverkningar om hur man rapporterar biverkningar.
Kvalitativ och kvantitativ sammansättning
ADZYNMA 500 IE pulver och vätska till injektionsvätska, lösning
En injektionsflaska med pulver innehåller nominellt 500 internationella enheter (IE) av rADAMTS13*-aktivitet, mätt i termer av dess styrka.
Efter rekonstituering med den medföljande 5 ml-vätskan har lösningen en styrka på cirka 100 IE/ml.
ADZYNMA 1 500 IE pulver och vätska till injektionsvätska, lösning
En injektionsflaska med pulver innehåller nominellt 1 500 IE av rADAMTS13*-aktivitet, mätt i termer av dess styrka.
Efter rekonstituering med den medföljande 5 ml-vätskan har lösningen en styrka på cirka 300 IE/ml.
* ADZYNMA är ett renat bivariant humant rekombinant protein (”a disintegrin and metalloproteinase with thrombospondin motifs 13”, rADAMTS13). Proteinet uttrycks i ovarieceller från kinesisk hamster (CHO-celler) med hjälp av rekombinant DNA-teknik. rADAMTS13 är en blandning av kroppseget rADAMTS13 Q23 och variant rADAMTS13 R23, med ett kontrollerat intervall av förhållandet mellan de två varianterna.
För fullständig förteckning över hjälpämnen, se avsnitt Förteckning över hjälpämnen.
Läkemedelsform
Pulver och vätska till injektionsvätska, lösning.
Kliniska uppgifter
Terapeutiska indikationer
ADZYNMA är en enzymersättningsbehandling (ERT) som är indicerad för att behandla ADAMTS13-brist hos barn- och vuxna patienter med kongenital trombotisk trombocytopen purpura (cTTP).
ADZYNMA kan användas för alla åldersgrupper.
Villkor
Valmistetta saa antaa vain hematologisia häiriöitä sairastavien potilaiden hoitoon perehtyneen lääkärin valvonnassa.
Dosering och administreringssätt
ADZYNMA-behandling ska sättas in under överinseende av en läkare som har erfarenhet av att ta hand om patienter med hematologiska sjukdomar
Dosering
Profylaktisk enzymersättningsbehandling
- 40 IE/kg kroppsvikt en gång varannan vecka.
- Doseringsfrekvensen för profylax kan justeras till 40 IE/kg kroppsvikt en gång i veckan baserat på det kliniska svaret (se avsnitt Farmakodynamiska egenskaper och Farmakokinetiska egenskaper).
Behovsbaserad enzymersättningsbehandling vid akuta TTP-skov
Den rekommenderade dosen av ADZYNMA för att behandla akuta skov av trombotisk trombocytopen purpura (TTP) är följande:
- 40 IE/kg kroppsvikt dag 1.
- 20 IE/kg kroppsvikt dag 2.
- 15 IE/kg kroppsvikt med start dag 3 en gång dagligen till två dagar efter att den akuta reaktionen har gått över (se avsnitt Farmakodynamiska egenskaper).
Särskilda populationer
Äldre
Det finns begränsade data om användning av ADZYNMA för patienter över 65 år. Baserat på resultatet av en populationsfarmakokinetisk analys krävs ingen dosjustering för äldre patienter (se avsnitt Farmakokinetiska egenskaper).
Nedsatt njurfunktion
Eftersom rADAMTS13 är ett rekombinant protein med hög molekylvikt utsöndras det inte via njurarna, och ingen dosjustering behövs för patienter med nedsatt njurfunktion (se avsnitt Farmakokinetiska egenskaper).
Nedsatt leverfunktion
Eftersom rADAMTS13 är ett rekombinant protein med hög molekylvikt elimineras det via katabolism (snarare än levermetabolism), och ingen dosjustering behövs för patienter med nedsatt leverfunktion (se avsnitt Farmakokinetiska egenskaper).
Pediatrisk population
Den rekommenderade kroppsviktsbaserade doseringsregimen för barn är densamma som för vuxna. Baserat på resultat från populationsfarmakokinetikanalys, kan det vara mer troligt att spädbarn < 10 kg i kroppsvikt behöver en justering av dosfrekvensen från dosering varannan vecka till dosering en gång i veckan (se avsnitt Farmakokinetiska egenskaper).
Administreringssätt
Endast för intravenös användning efter rekonstituering.
ADZYNMA 500 IE och ADZYNMA 1 500 IE pulver och vätska till injektionsvätska, lösning administreras med en hastighet på 2 till 4 ml per minut.
Administrering i hemmet eller självadministrering
Administrering i hemmet eller självadministrering under överinseende av hälso- och sjukvårdspersonal kan övervägas för patienter som tolererar sina injektioner väl. Beslutet att låta en patient övergå till administrering i hemmet eller självadministrering ska fattas efter utvärdering och rekommendation av den behandlande läkaren. Lämplig utbildning ska ges av den behandlande läkaren och/eller sjuksköterskan till patienten och/eller vårdaren innan administrering i hemmet eller självadministrering påbörjas. Dos och administreringshastighet ska förbli konstanta i hemmet och ska inte ändras utan att den behandlande läkaren rådfrågas. Om patienten får tidiga tecken på överkänslighet under administrering i hemmet ska administreringsprocessen omedelbart avbrytas och lämplig behandling sättas in (se avsnitt Varningar och försiktighet). Efterföljande injektioner måste ske i en klinisk miljö. Behandlingen ska följas noga av den behandlande läkaren.
Instruktioner om rekonstituering av läkemedlet före administrering finns i avsnitt Särskilda anvisningar för destruktion och övrig hantering.
Kontraindikationer
Livshotande överkänslighet mot den aktiva substansen eller mot något hjälpämne som anges i avsnitt Förteckning över hjälpämnen.
Varningar och försiktighet
Spårbarhet
För att underlätta spårbarhet av biologiska läkemedel ska läkemedlets namn och tillverkningssatsnummer dokumenteras.
Överkänslighetsreaktioner
Allergisk överkänslighet inklusive anafylaktiska reaktioner kan förekomma. Patienter ska informeras om tidiga tecken på överkänslighetsreaktioner, inklusive men inte begränsat till, takykardi, tryck över bröstet, väsande andning och/eller akut andnöd, hypotoni, generaliserad urtikaria, klåda, rinokonjunktivit, angioödem, letargi, illamående, kräkningar, parestesi, rastlöshet och möjlig utveckling till anafylaktisk chock. Om tecken och symtom på allvarliga allergiska reaktioner uppstår ska administreringen av detta läkemedel avbrytas omedelbart och lämplig understödjande behandling ska ges.
Immunogenicitet
Som med alla terapeutiska proteiner finns det potential för immunogenicitet. Patienter kan utveckla antikroppar mot rADAMTS13 efter behandling med ADZYNMA, vilket potentiellt kan resultera i ett minskat svar på rADAMTS13 (se avsnitt Farmakodynamiska egenskaper). Om sådana antikroppar misstänks och bristande effekt föreligger ska andra terapeutiska strategier övervägas.
Natriuminnehåll
Detta läkemedel innehåller mindre än 1 mmol (23 mg) natrium per ml, d.v.s. är näst intill ” “natriumfritt”.
Interaktioner
Inga interaktionsstudier har utförts.
Fertilitet, graviditet och amning
Graviditet
Det finns inga eller begränsad mängd data från användningen av ADZYNMA hos gravida kvinnor. Data från djurstudier tyder inte på direkta eller indirekta reproduktionstoxikologiska effekter (se avsnitt Prekliniska säkerhetsuppgifter). Användning av ADZYNMA under graviditet kan endast övervägas efter en noggrann individuell analys av risk och nytta av den behandlande läkaren före och under behandlingen.
Amning
Det finns inte tillräckligt med information om rADAMTS13 utsöndras i bröstmjölk eller mjölk från djur, men det är osannolikt att det utsöndras i bröstmjölk på grund av dess höga molekylvikt. Beslutet att antingen avbryta amningen eller avbryta behandlingen med ADZYNMA ska fattas med hänsyn till betydelsen av detta läkemedel för modern.
Fertilitet
Inga humandata finns tillgängliga om effekterna av rADAMTS13 på manlig eller kvinnlig fertilitet. Data från djurstudier visar inga direkta eller indirekta skadliga effekter på manlig eller kvinnlig fertilitet (se avsnitt Prekliniska säkerhetsuppgifter).
Effekter på förmågan att framföra fordon och använda maskiner
Rekombinant rADAMTS13 kan ha en mindre effekt på förmågan att framföra fordon och använda maskiner. Yrsel och somnolens kan uppstå efter administrering av ADZYNMA (se avsnitt Biverkningar).
Biverkningar
Sammanfattning av säkerhetsprofilen
De vanligaste biverkningarna som har rapporterats i kliniska studier är huvudvärk (31,5 %), diarré (17,8 %), yrsel (16,4 %), övre luftvägsinfektion (15,1 %), illamående (13,7 %) och migrän (11 %).
Tabell över biverkningar
Biverkningarna anges i tabell 1.
Biverkningar anges nedan efter MedDRA-klassificeringen av organsystem och efter frekvens. Frekvenserna är definierade enligt följande: mycket vanliga (≥ 1/10), vanliga (≥ 1/100, < 1/10), mindre vanliga (≥ 1/1 000, < 1/100), sällsynta (≥ 1/10 000, < 1/1 000), mycket sällsynta (< 1/10 000) och ingen känd frekvens (kan inte beräknas från tillgängliga data). Inom varje organsystem presenteras biverkningarna i ordning efter minskande frekvens. Inom varje frekvensgrupp presenteras biverkningarna efter fallande allvarlighetsgrad.
Tabell 1: Rapporterade biverkningar hos patienter som har behandlats med ADZYNMA
MedDRA-klassificering av organsystem | Biverkning efter föredragen term (PT) | Frekvens |
Infektioner och infestationer | Övre luftvägsinfektion | Mycket vanliga |
Blodet och lymfsystemet | Trombocytos | Vanliga |
Centrala och perifera nervsystemet | Huvudvärk | Mycket vanliga |
Yrsel | Mycket vanliga | |
Migrän | Mycket vanliga | |
Somnolens | Vanliga | |
Magtarmkanalen | Diarré | Mycket vanliga |
Illamående | Mycket vanliga | |
Förstoppning | Vanliga | |
Bukdistension | Vanliga | |
Allmänna symtom och/eller symtom vid administreringsstället | Asteni | Vanliga |
Värmekänsla | Vanliga | |
Utredningar | Onormal ADAMTS13-aktivitet | Vanliga |
Pediatrisk population
Det finns begränsad information från kontrollerade studier av ADZYNMA när det gäller barnpatienter. Säkerhetsbedömningen för barnpatienter baseras på säkerhetsdata från en klinisk fas 3-studie där ADZYNMA jämfördes med plasmabaserade terapier (färskfryst plasma [FFP], poolad plasma behandlad med vätska/detergent [S/D] eller faktor VIII:von Willebrands faktor [FVIII-VWF]-koncentrat enligt prövarens tilldelning) och en fas 3b-studie. Studierna omfattade 20 respektive 1 barnpatienter i åldrarna 2 till 17 år i de profylaktiska och behovsbaserade kohorterna. Överlag liknade säkerhetsprofilen för barnpatienterna den som observerades för den vuxna populationen.
En nyfödd som var 36 timmar gammal behandlades med ADZYNMA i ett Compassionate use program och hade inga rapporterade säkerhets- eller immunogenicitetsproblem efter 2 års profylaktisk behandling.
Frekvensen, typen och svårighetsgraden av biverkningar hos barn förväntas vara desamma som hos vuxna.
Rapportering av misstänkta biverkningar
Det är viktigt att rapportera misstänkta biverkningar efter att läkemedlet godkänts. Det gör det möjligt att kontinuerligt övervaka läkemedlets nytta-riskförhållande. Hälso- och sjukvårdspersonal uppmanas att rapportera varje misstänkt biverkning till:
Läkemedelsverket
Box 26
751 03 Uppsala
Överdosering
I kliniska studier användes engångsdoser på upp till 160 IE/kg och säkerhetsprofilen överensstämde i allmänhet med resultat av kliniska studier på cTTP-patienter.
I händelse av överdosering, baserat på den farmakologiska effekten av rADAMTS13, föreligger en ökad blödningsrisk (se avsnitt Farmakodynamiska egenskaper).
Farmakologiska egenskaper
Farmakodynamiska egenskaper
Farmakoterapeutisk grupp: antikoagulantia, enzymer, ATC-kod: B01AD13
Verkningsmekanism
rADAMTS13 är en rekombinant form av det endogena ADAMTS13. ADAMTS13 är ett plasmazinkmetalloproteas som reglerar aktiviteten av von Willebrands faktor (VWF) genom att klyva stora och ultrastora VWF-multimerer till mindre enheter och därigenom minska de trombocytbindande egenskaperna hos stora och ultrastora VWF-multimerer och deras benägenhet att bilda mikrotromber. rADAMTS13 förväntas minska eller eliminera den spontana bildningen av VWF-trombocytmikrotromber som leder till trombocytkonsumtion och trombocytopeni hos patienter med cTTP.
Farmakodynamisk effekt
Immunogenicitet
Antiläkemedelsantikroppar (ADA) var mycket vanligt förekommande. Inga bevis för ADA:s påverkan på farmakokinetik, effekt eller säkerhet observerades, men mängden tillgängliga data är ännu begränsad (se avsnitt Varningar och försiktighet).
Klinisk effekt och säkerhet
Den kliniska effekten och säkerheten utvärderades i två pågående studier (studie 281102 och studie 3002).
Studie 281102
ADZYNMA studerades i en global fas 3, prospektiv, randomiserad, kontrollerad, öppen multicenteröverkorsningsstudie i två perioder följt av en enarmad fortsättningsperiod (studie 281102) för att utvärdera effekten och säkerheten av profylaktisk och behovsbaserad ERT med ADZYNMA jämfört med plasmabaserade terapier hos patienter med svår cTTP (ADAMTS13-aktivitet < 10 %).
Profylaktisk enzymersättningsbehandling till patienter med cTTP
Effekten av ADZYNMA vid profylaktisk behandling av patienter med cTTP utvärderades för 45 patienter i profylaxkohorten som randomiserades till att få 6 månaders profylaktisk behandling med antingen 40 IE/kg (± 4 IE/kg) ADZYNMA eller plasmabaserade terapier (period 1) en gång i veckan (för patienter som tidigare hade behandlats med plasmabaserade terapier en gång i veckan, innan de gick med i studien) eller varannan vecka för att sedan övergå till den andra behandlingen i 6 månader (period 2). Efter perioderna 1 och 2 deltog 44 patienter i en 6 månader lång enarmad behandlingsperiod med ADZYNMA (period 3). Frekvensen för den inledande profylaktiska behandlingen med ADZYNMA var varannan vecka för 34 (75,6 %) patienter och en gång i veckan för 9 (20,0 %) patienter.
Åldern i medeltal (SD) var 30,4 (16,2) år (intervall: 3 till 58 år). Av de 45 patienterna var 4 (8,9 %) < 6 år, 4 (8,9 %) var ≥ 6 till < 12 år, 4 (8,9 %) var ≥ 12 till < 18 år och 33 (73,3 %) var ≥ 18 år. Vikten i medeltal (SD) var 65,5 kg (21,8) (intervall: 18,5 till 102,4 kg) och majoriteten av patienterna var vita (64,4 %) och kvinnor (57,8 %) av vilka 73,1 % var i fertil ålder.
Innan de gick med i studien fick majoriteten (68,9 %) av patienterna FFP-behandling, 24,4 % fick löst/renad (S/D)-behandlad plasma och 6,7 % fick FVIII-VWF-koncentrat.
Effekten av profylaktisk behandling med ADZYNMA för patienter med cTTP utvärderades baserat på incidensen av akuta TTP-händelser (definierades som en minskning av trombocytantalet [≥ 50 % av utgångsvärdet eller ett trombocytantal < 100 x 109/l] och en förhöjning av laktatdehydrogenas [LDH] [> 2 × utgångsvärdet eller > 2 × den övre normalgränsen (ULN)]), subakuta TTP-händelser (definierades som en trombocytopenihändelse eller en händelse av mikroangiopatisk hemolytisk anemi och organspecifika tecken och symtom inklusive men inte begränsat till njurdysfunktionshändelser, händelser av neurologiska symtom, feber, trötthet/letargi och/eller buksmärta) och TTP-manifestationer (såsom trombocytopeni, mikroangiopatisk hemolytisk anemi, neurologiska symtom, njurdysfunktion och buksmärta) samt incidensen av kompletterande doser till följd av subakuta TTP-händelser (se tabell 2).
Tabell 2: Effektresultat för den profylaktiska kohorten av cTTP-patienter (period 1 och 2)
ADZYNMA N = 44 | Plasmabaserade terapier N = 45 | |
Akuta TTP-händelser | ||
Antal försökspersoner med händelse (antal händelser) | 0 (0) | 1 (1) |
Subakuta TTP-händelser | ||
Antal försökspersoner med händelse (antal händelser) | 1 (1) | 6 (7) |
Antal försökspersoner som fick en kompletterande dos till följd av en subakut händelse | 0 | 4 |
Antal kompletterande doser till följd av en subakut händelse | 0 | 9 |
TTP-manifestationer | ||
Trombocytopenihändelsera | ||
Antal försökspersoner med händelse (antal händelser) | 13 (50) | 21 (89) |
Modellbaserad årlig händelsefrekvens,b LSM (SE) | 0,91 (0,268) | 1,62 (0,453) |
Händelser av mikroangiopatisk hemolytisk anemic | ||
Antal försökspersoner med händelse (antal händelser) | 8 (23) | 12 (31) |
Modellbaserad årlig händelsefrekvens,b LSM (SE) | 0,38 (0,139) | 0,59 (0,195) |
Händelser av neurologiska symtomd | ||
Antal försökspersoner med händelse (antal händelser) | 4 (18) | 7 (28) |
Modellbaserad årlig händelsefrekvens,b LSM (SE) | 0,14 (0,072) | 0,23 (0,111) |
Njurdysfunktionshändelsere | ||
Antal försökspersoner med händelse (antal händelser) | 5 (11) | 2 (5) |
Modellbaserad årlig händelsefrekvens,b LSM (SE) | 0,18 (0,093) | 0,08 (0,054) |
Händelser av buksmärta | ||
Antal försökspersoner med händelse (antal händelser) | 2 (4) | 6 (8) |
Modellbaserad årlig händelsefrekvens,b LSM (SE) | 0,09 (0,056) | 0,17 (0,088) |
LSM = minsta kvadratmedelvärde, SE = standardfel, TTP = trombotisk trombocytopen purpura.
a Minskning av trombocytantalet på ≥ 25 % av utgångsvärdet eller ett trombocytantal < 150 x 109/l.
b Från en modell för negativa binominella blandade effekter.
c Förhöjning av LDH på > 1,5 × utgångsvärdet eller > 1,5 × ULN.
d Störningar i nervsystemet (t.ex. huvudvärk, förvirring, minnesproblem, irritabilitet, parestesi, dysartri, dysfoni, synstörningar och fokala eller allmänna motoriska symtom inklusive krampanfall).
e En ökning av serumkreatinin på > 1,5 × utgångsvärdet.
De övergripande ADZYNMA-effektresultaten var konsekventa under hela studien, inklusive period 3, och i alla åldersgrupper.
Behovsbaserad enzymersättningsbehandling vid akuta TTP-skov
Effekten av behovsbaserad enzymersättningsbehandling vid akuta TTP-skov utvärderades baserat på andelen akuta TTP-händelser som svarade på ADZYNMA i både den profylaktiska kohorten och behovskohorten under studiens hela varaktighet.
En akut TTP-händelse som svarade på ADZYNMA definierades som en åtgärdad TTP-händelse när trombocytantalet var ≥ 150 x 109/l eller trombocytantalet var inom 25 % av utgångsvärdet, beroende på vilket som inträffade först, och LDH ≤ 1,5 × utgångsvärdet eller ≤ 1,5 × ULN, utan behov av att använda ett annat läkemedel med ADAMTS13.
I behovskohorten ingick 5 vuxna patienter (≥ 18 år) och 1 barnpatient (< 6 år). Bland patienterna som ingick i denna kohort inträffade totalt 7 akuta TTP-händelser. Av dessa 6 patienter randomiserades 2 patienter till att få behovsbaserad behandling med ADZYNMA och 4 patienter randomiserades till att få plasmabaserade terapier. Alla 7 akuta TTP-händelser gick över efter behandling med antingen ADZYNMA eller plasmabaserade terapier inom 5 dagar.
De flesta patienter (66,7 %) var män och vita (50 %) med en medianålder (min, max) på 20 (5, 36) år, en vikt i medel (SD) på 56,4 (18,6) kg och en medianvikt (min, max) på 64,3 (23,0, 74,0) kg.
Studie 3002 (fortsättningsstudie)
Patienterna som slutförde fas 3-studien (studie 281102) kunde delta i en långtidsstudie (studie 3002). I profylaxkohorten ingick 75 patienter, varav 46 överfördes från studie 281102 och 29 var behandlingsnaiva patienter. Av de 46 överförda patienterna var 1 (2,2 %) < 6 år och 4 (8,7 %) var ≥ 6 till < 12 år, 7 (15,2 %) ≥ 12 till < 18 år och 34 (73,9 %) var ≥ 18 år. Av de 29 behandlingsnaiva patienterna var 3 (10,3 %) < 6 år, 4 (13,8 %) var ≥ 6 till < 12 år, 4 (13,8 %) var ≥ 12 till < 18 år och 18 (62,1 %) var ≥ 18 år. I behovskohorten ingick 1 patient i åldern ≥ 6 till < 12 år och 1 patient ≥ 12 år. Alla patienter behandlades med ADZYNMA. Den genomsnittliga och maximala behandlingslängden för profylax var 1,5 år respektive 3 år. Incidensen av akuta och subakuta TPP-händelser och TPP-manifestationer överensstämde med resultatet av studie 281102.
Pediatrisk population
Överlag liknade effekten för de pediatriska patienterna den som observerades för den vuxna populationen.
Godkännande i undantagsfall
Detta läkemedel har godkänts enligt reglerna om ”godkännande i undantagsfall”. Detta innebär att det inte har varit möjligt att få fullständig information om detta läkemedel eftersom sjukdomen är sällsynt.
Europeiska läkemedelsmyndigheten går varje år igenom ny information om detta läkemedel och uppdaterar denna produktresumé när så behövs.
Farmakokinetiska egenskaper
ADZYNMA:s farmakokinetiska profil bestämdes baserat på ADAMTS13-aktivitetsdataanalyser från kliniska studier.
Efter en intravenös engångsadministrering av 5 IE/kg, 20 IE/kg och 40 IE/kg ADZYNMA till vuxna och ungdomar observerades dosrelaterade ökningar av den individuella ADAMTS13-aktiviteten, som nådde ett maximum cirka 1 timme efter administreringen eller tidigare. Vid en klinisk dos på 40 IE/kg var halveringstiden i medel (SD) och genomsnittlig tid som läkemedlet kvarstannar i kroppen (MRT) hos vuxna och ungdomar 47,8 (13,7) timmar respektive 63,8 (16,0) timmar.
De populationsfarmakokinetiska parametrarna för ADAMTS13-aktivitet efter intravenös administrering av 40 IE/kg ADZYNMA till vuxna, ungdomar och yngre barn beskrivs i tabell 3.
Tabell 3: Farmakokinetiska parametrar för ADAMTS13-aktivitet efter intravenös administrering av ADZYNMA till cTTP-patienter
Parameter (enhet) | Medel (SD) min, max (N = 83) |
Cmax (IE/ml) | 1,13 (0,29) 0,72, 2,29 |
AUC (IE*h/ml) | 72,8 (37,4) 38,7, 274 |
Varaktighet av ADAMTS13-aktivitet över 10 % (dagar) | 8,85 (2,45) 4,51, 14,0 |
AUC = area under ADAMTS13-aktivitetstidskurvan, Cmax = maximal ADAMTS13-aktivitet.
Obs! 1 IE/ml ADAMTS13-aktivitet motsvarar 100 % genomsnittlig normal aktivitet.
Intravenös ADZYNMA-administrering vid 40 IE/kg resulterade i ungefär mer än 5 gånger högre exponering för ADAMTS13-aktivitet (Cmax, AUC och varaktighet över 10 % ADAMTS13-aktivitet) och lägre variabilitet jämfört med plasmabaserade behandlingar.
Särskilda populationer
Ålder, kön, etnicitet och andra endogena faktorer
Förutom kroppsviktsdosering identifierades inga endogena faktorer, såsom ålder, kön, etnicitet, estimerad glomerulär filtrationshastighet (eGFR) och bilirubinutgångsvärde, som kovariater som påverkade ADAMTS13:s farmakokinetik.
ADAMTS13-aktivitetens farmakokinetiska egenskaper (MRT, distributionsvolymen vid steady state [Vss] och clearance [CL]) var likartade över åldersgrupperna hos patienter med cTTP. Kroppsviktsbaserad ADZYNMA-dosering ger liknande farmakokinetiska egenskaper hos ADAMTS13-aktiviteten (Cmax och genomsnittlig ADAMTS13-aktivitet [Cave]) över de olika åldersgrupperna inklusive barnpatienter < 12 år.
Hos spädbarn < 10 kg i kroppsvikt, uppskattades medianvaraktighet över 10% ADAMTS13-aktivitet vara kortare (cirka 5-6 dagar) jämfört med hos vuxna (cirka 10 dagar).
Prekliniska säkerhetsuppgifter
Gängse studier avseende säkerhetsfarmakologi, toxicitet vid engångsdos, reproduktionseffekter och effekter på utveckling, lokal tolerans och immunogenicitet visade inte några särskilda risker för människa. Studier för att utvärdera den mutagena och karcinogena potentialen hos rADAMTS13 har inte utförts.
Farmaceutiska uppgifter
Förteckning över hjälpämnen
Pulver
Natriumklorid
Kalciumkloriddihydrat
L-histidin
Mannitol
Sackaros
Polysorbat 80 (E433)
Vätska
Vatten för injektionsvätskor
Inkompatibiliteter
Då blandbarhetsstudier saknas får detta läkemedel inte blandas med andra läkemedel.
Hållbarhet
Oöppnad injektionsflaska
3 år
Efter rekonstituering
Kemisk och fysikalisk stabilitet under användning har påvisats i 6 timmar i 25°C.
Ur mikrobiologisk synvinkel ska läkemedlet användas direkt, såvida inte metoden för öppning/rekonstituering/spädning förhindrar risken för mikrobiell kontaminering. Om inte läkemedlet används omedelbart ansvarar användaren för förvaringstider och användningsförhållanden.
Särskilda förvaringsanvisningar
Pulver
Förvaras i kylskåp (2°C–8°C).
Får ej frysas.
Förvaras i originalförpackningen. Ljuskänsligt.
ADZYNMA kan förvaras i rumstemperatur vid högst 30°C under en period på högst 6 månader i frystorkat tillstånd, dock inte längre än utgångsdatumet.
ADZYNMA får inte ställas tillbaka i kylskåpet efter att ha förvarats i rumstemperatur.
Skriv datumet på kartongen då ADZYNMA tas ur kylskåpet.
Efter rekonstituering
Förvaringsanvisningar för läkemedlet efter rekonstituering finns i avsnitt Hållbarhet.
Förpackningstyp och innehåll
Markkinoilla olevat pakkaukset
Resepti
ADZYNMA injektiokuiva-aine ja liuotin, liuosta varten
500 IU (L:ei) 1 kpl (500 IU + 5 ml, BAXJECT II Hi-Flow) (1576,65 €)
1500 IU (L:ei) 1 kpl (1500 IU + 5 ml, BAXJECT II Hi-Flow) (4436,85 €)
PF-selosteen tieto
ADZYNMA 500 IE pulver och vätska till injektionsvätska, lösning
En förpackning innehåller:
- pulver i en injektionsflaska (typ I-glas) med butylgummipropp
- 5 ml vätska i en injektionsflaska (typ I-glas) med butylgummipropp
- en rekonstitueringsenhet (BAXJECT II Hi-Flow)
- en 10 ml-engångsspruta
- ett 25 G-infusionsset
- två spritkompresser
ADZYNMA 1 500 IE pulver och vätska till injektionsvätska, lösning
En förpackning innehåller:
- pulver i en injektionsflaska (typ I-glas) med butylgummipropp
- 5 ml vätska i en injektionsflaska (typ I-glas) med butylgummipropp
- en rekonstitueringsenhet (BAXJECT II Hi-Flow)
- en 20 ml-engångsspruta
- ett 25 G-infusionsset
- två spritkompresser
Läkemedlets utseende:
Vitt frystorkat pulver.
Vätskan är en klar och färglös lösning.
Den rekonstituerade lösningen har ett pH-värde på 6,7-7,3 och en osmolalitet som inte är lägre än 240 mOsmol/kg.
Särskilda anvisningar för destruktion och övrig hantering
ADZYNMA ska administreras intravenöst efter rekonstituering av pulvret med medföljande vatten för injektionsvätskor.
Allmänna instruktioner
-
Beräkna administreringsdos och -volym baserat på patientens kroppsvikt.
-
Använd aseptisk teknik under hela proceduren.
-
Kontrollera läkemedlets utgångsdatum före användning.
-
Använd inte ADZYNMA om utgångsdatumet har passerats.
-
Om patienten behöver mer än en injektionsflaska med ADZYNMA per injektion ska du rekonstituera varje injektionsflaska enligt instruktionerna i avsnittet Rekonstituering. Observera att BAXJECT II Hi–Flow-enheten är avsedd att användas med en enda injektionsflaska med ADZYNMA och vatten för injektionsvätskor. Därför krävs en andra BAXJECT II Hi–Flow-enhet för att rekonstituera och dra upp en andra injektionsflaska i sprutan.
-
Parenterala läkemedel ska inspekteras visuellt med avseende på partiklar och missfärgning före administrering, närhelst lösning och behållare så tillåter. Den rekonstituerade ADZYNMA-lösningen ska vara klar och färglös.
-
Administrera inte läkemedlet om det innehåller partiklar eller är missfärgat.
-
Administrera ADZYNMA inom 3 timmar efter rekonstituering om det har förvarats i rumstemperatur.
-
Administrera inte ADZYNMA i samma slang eller behållare samtidigt med andra läkemedel för infusion.
Rekonstituering
-
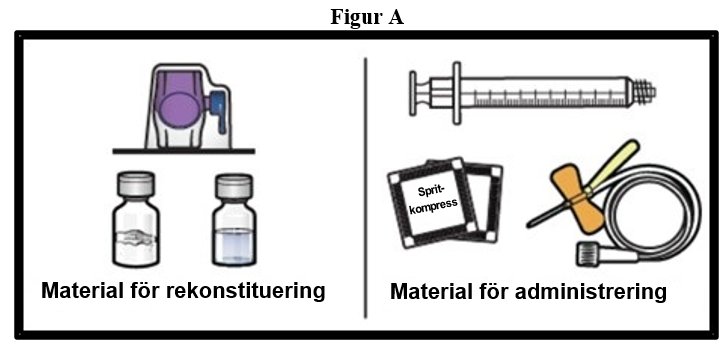
Lägg fram allt material som behövs för rekonstitueringen och administreringen på en ren, plan ytan (figur A).
-
Låt injektionsflaskorna med ADZYNMA och vätskan för spädning nå rumstemperatur innan de används.
-
Tvätta och torka händerna noga.
-
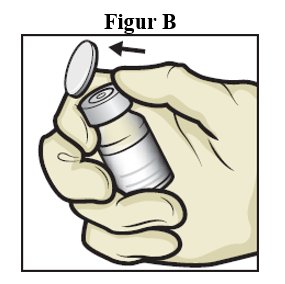
Ta av plastlocken från injektionsflaskorna med ADZYNMA och vätskan för spädning och ställ injektionsflaskorna på en plan yta (figur B).
-
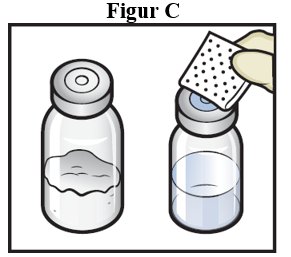
Torka av gummipropparna med en spritkompress och låt dem torka före användning (figur C).
-
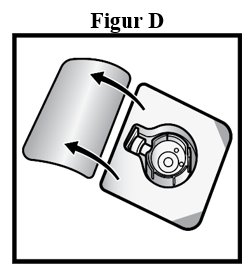
Öppna förpackningen med BAXJECT II Hi‑Flow-enheten genom att dra bort locket utan att vidröra insidan (figur D).
-
Ta inte ut BAXJECT II Hi-Flow-enheten ur förpackningen.
-
Vidrör intespetsen i klarplast.
-
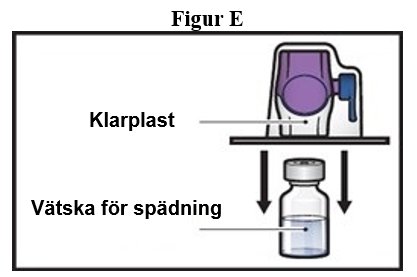
Vänd förpackningen med BAXJECT II Hi-Flow-enheten upp och ned och placera den över injektionsflaskan med vätskan för spädning. Tryck rakt nedåt tills spetsen i klarplast tränger igenom proppen på injektionsflaskan med vätskan förspädning (figur E).
-
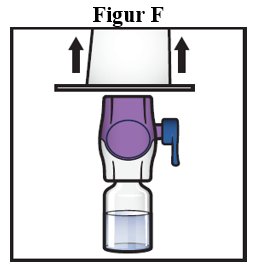
Håll i kanten på förpackningen med BAXJECT II Hi-Flow-enheten och dra bort förpackningen från enheten (figur F).
-
Ta inte av det blå locket från BAXJECT II Hi‑Flow-enheten.
-
Vidrör inte den exponerade spetsen i lila plast.
-
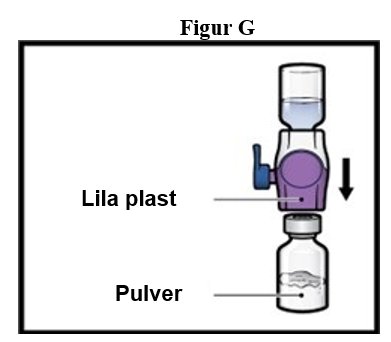
Vänd på systemet så att injektionsflaskan med vätskan förspädning hamnar överst. Tryck BAXJECT II Hi‑Flow-enheten rakt nedåt tills spetsen i lila plast tränger igenom proppen på ADZYNMA-pulverinjektionsflaskan (figur G). Vakuumet drar in vätskan för spädning i ADZYNMA-pulverinjektionsflaskan.
-
Du kanske ser några bubblor eller skum – det är normalt och bör snart försvinna.
-
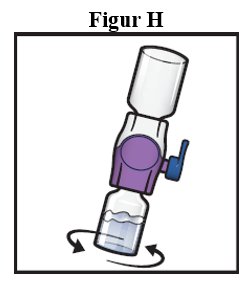
Snurra de anslutna injektionsflaskorna försiktigt och kontinuerligt tills pulvret har lösts upp helt (figur H).
-
Injektionsflaskan får inte skakas.
-
Kontrollera före administreringen att det inte finns partiklar i den rekonstituerade lösningen.
-
Använd inte läkemedlet om det innehåller partiklar eller är missfärgat.
-
Om det behövs fler än en injektionsflaska med ADZYNMA till dosen rekonstituerar du varje injektionsflaska enligt ovanstående steg.
-
Använd en ny BAXJECT II Hi‑Flow-enhet varje gång du rekonstituerar en ny injektionsflaska med ADZYNMA och vätskan förspädning.
Administreringsinstruktioner
-
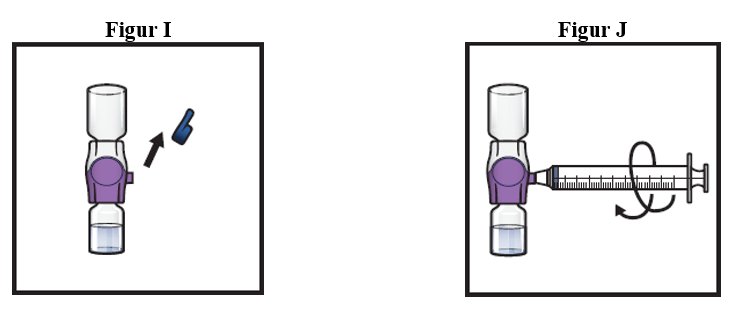
Ta av det blå locket från BAXJECT II Hi-Flow-enheten (figur I). Anslut en spruta med luerlockfattning (figur J).
-
Injicera inte luft i systemet.
-
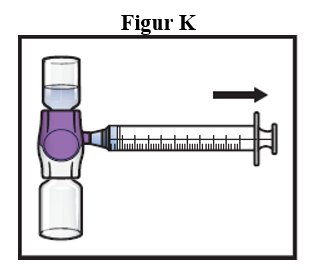
Vänd systemet upp och ned (ADZYNMA-injektionsflaskan är nu överst). Dra upp den rekonstituerade lösningen i sprutan genom att långsamt dra kolven bakåt (figur K).
-
Om en patient ska få mer än en injektionsflaska med ADZYNMA kan innehållet i flera injektionsflaskor dras upp med samma spruta. Upprepa denna process för alla rekonstituerade injektionsflaskor med ADZYNMA tills den totala volymen som ska administreras har uppnåtts.
-
Koppla loss sprutan och fäst en lämplig injektionsnål eller ett infusionsset.
-
Rikta nålen uppåt och avlägsna eventuella luftbubblor genom att försiktigt knacka på sprutan med fingret och långsamt och försiktigt trycka ut luften ur sprutan och nålen.
-
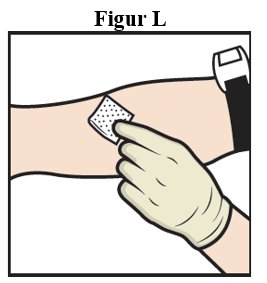
Sätt på ett stasband och rengör det valda injektionsstället med en spritkompress (figur L).
-
För in nålen i venen och ta bort stasbandet.
-
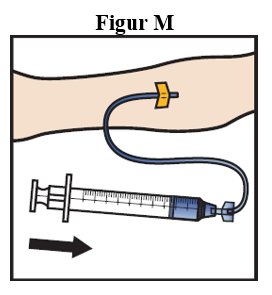
Infundera rekonstituerad ADZYNMA långsamt i en hastighet på 2 till 4 ml per minut (figur M).
-
En sprutpump kan användas för att styra administreringshastigheten.
-
Dra ut nålen ur venen och tryck på injektionsstället i flera minuter.
-
Sätt inte tillbaka nålskyddet på nålen.
-
Lägg nålen, sprutan och tomma injektionsflaskor i en punktionssäker behållare för skärande och stickande avfall.
-
Släng inte sprutor eller nålar i hushållssoporna.
Ej använt läkemedel och avfall ska kasseras enligt gällande anvisningar.
Ersättning
ADZYNMA injektiokuiva-aine ja liuotin, liuosta varten
500 IU 1 kpl
1500 IU 1 kpl
- Ei korvausta.
Atc-kod
B01AD13
Datum för översyn av produktresumén
03.09.2026
Yhteystiedot
 TAKEDA OY
PL 1406, Ilmalankuja 3
00101 Helsinki
0800 774 051
www.takeda.fi
etunimi.sukunimi@takeda.com